


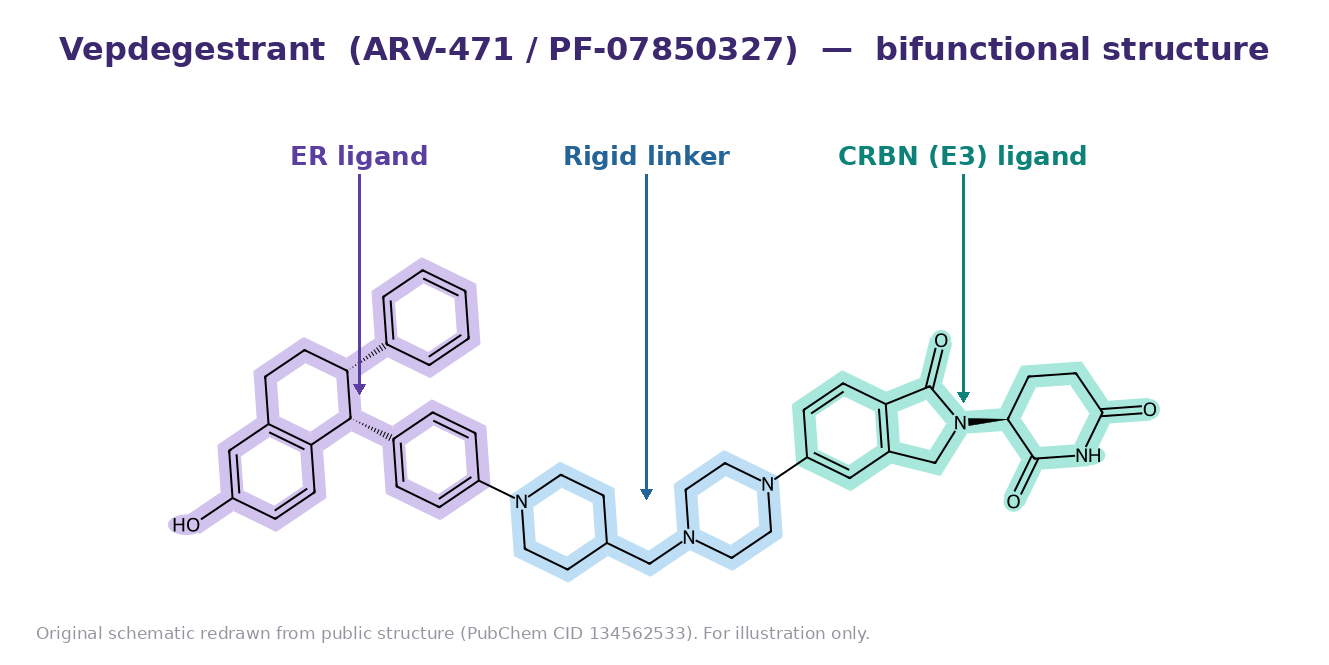
2026年5月1日,FDA比预定PDUFA日期提前整整一个月,批准了Arvinas与辉瑞联合开发的Vepdegestrant(商品名VEPPANU)上市,用于既往接受过内分泌治疗的ESR1突变型ER+/HER2-晚期或转移性乳腺癌患者。
这是FDA历史上批准的第一款PROTAC(蛋白水解靶向嵌合体)类药物,也意味着“诱导邻近(Induced Proximity)”这一新范式正式在临床端落地。Endpoints、BioPharma Dive、FiercePharma等行业媒体在批准当周对此事连日追踪。
而追溯该管线的源头,时间要回到2001年,彼时耶鲁大学的Craig Crews教授与Caltech的Raymond Deshaies在PNAS上联合发表了第一篇关于PROTAC的论文(Sakamoto et al., 2001),提出了一个当时颇具异端色彩的设想:用一个双功能小分子把致病蛋白拖到泛素-蛋白酶体降解机器旁边,绕过传统抑制剂对“深口袋”的依赖,但却被业界认为是有趣的化学好奇心。
而二十五年后,Crews创立的Arvinas把这一概念跑到了FDA:三期VERITAC-2研究中,Vepdegestrant相对Fulvestrant把ESR1突变患者的中位无进展生存期从2.1个月延长到5.0个月、把疾病进展或死亡风险降低了43%,为事件驱动型小分子降解剂提供了第一份有说服力的临床证据。需要说明的是,上述获益主要见于ESR1突变亚组(HR 0.57,P<0.001,ORR 19% vs 4%);在全人群(ITT)中Vepdegestrant与Fulvestrant的中位无进展生存期分别为3.7与3.6个月,未达统计学显著(HR 0.83,95% CI 0.68—1.02),故FDA获批适应症亦限定于ESR1突变人群。该主要数据由Hamilton等在2025年ASCO年会(LBA1000)公布、并发表于NEJM。
某种意义上看,Vepdegestrant获批的意义其实远超一款乳腺癌新药。因为其成功一定程度上确认了一个更大的命题:小分子不必再只是“占据”靶蛋白,而是可以去诱导和重塑蛋白与蛋白之间的相互作用(PPI)。
而在PROTAC只是这一范式中的“降解分支”。在它之外,还有一对孪生兄弟:分子胶(Molecular Glue);而分子胶在严格意义上又可分为两支:以CRBN招募为代表的“降解型分子胶”,以及本文要谈的“非降解型分子胶”(Non-degrading Molecular Glue)。
过去二十年,新药研发由小分子与治疗性抗体两类分子主导,但都有边界:小分子靠“占位”起效,严重依赖靶蛋白上是否存在可成药的深口袋——而人类蛋白质组中约80%缺乏这样的口袋,转录因子、骨架蛋白、RAS突变体长期被归为“不可成药”;抗体虽能识别蛋白表面,却分子量大、不能口服、难抵胞内靶点。PROTAC与降解型分子胶(MGD)在过去十年打开了新门:不再“占据”靶点,而是把它送进泛素-蛋白酶体销毁。Vepdegestrant的获批证明这条路临床可行,却也暴露了痛点——双功能PROTAC分子量大、依赖E3组织分布、易产生Hook Effect、长期降解存在安全性顾虑,对治疗窗较窄的自免、慢病、CNS并不友好。
非降解型分子胶正是在2024—2026年间浮出水面的另一条思路:它保留“诱导/稳定PPI”的内核,但不引发降解——靶蛋白被锁定、隔离、功能重塑,既不消失也不被传统抑制,而是被“改写”。Revolution Medicines的KRAS(ON)系列已凭一线胰腺癌、KRAS G12D NSCLC数据把这条路径推到三期舞台中央;14-3-3稳定剂、RapaGlue等平台则把“小分子调控PPI”做成了可工业化的发现引擎。
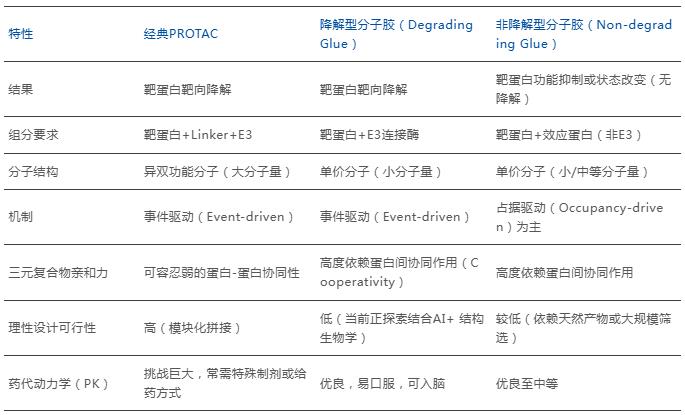
本文从概念界定、作用机制、成药优势、研发管线、产业趋势五个维度,对非降解型分子胶赛道做一次系统的科普性梳理,回答一个核心要点:非降解胶值得认真对待的根本原因。
概念界定:降解型 vs 非降解型分子胶
要谈非降解型分子胶,先回到“分子胶”这一总名词。分子胶(Molecular Glue)指的是一类能够诱导或稳定两个原本不相互作用(或只有弱相互作用)的蛋白之间形成新界面(Neo-PPI)的小分子。它的关键特征不在于“绑住一个口袋”,而在于“在两个蛋白表面之间充当胶水”,由此让靶蛋白进入一种它本不会进入的功能或命运状态。
按下游结局划分,分子胶可分成两大分支,即:降解型分子胶与非降解型分子胶。
前者在胶水的“另一端”是一种E3泛素连接酶(如CRBN、DCAF15、DCAF16等),分子胶把靶蛋白拉到E3旁边,启动多聚泛素化,最终交付26S蛋白酶体降解。代表药物:沙利度胺、来那度胺、泊马度胺(CRBN-IKZF1/3)、Indisulam(DCAF15-RBM39)、Monte Rosa的MRT-2359(CRBN-GSPT1)等。这条路径已经诞生了多款上市药物,产业化最为成熟。
后者的“另一端”是一种“展示蛋白”(Presenter Protein)、一种功能伙伴蛋白,或同一蛋白的另一个结构域。结合后并不引发降解,而是产生三类后果:
稳定一个有功能意义的复合物(活性态或抑制态)。
锁定靶蛋白的某一构象。
把靶蛋白“扣”到一个错误的位置或时间窗,使其无法参与正常信号传导。
现阶段领域内已知的代表分子包括FK506(他克莫司)、环孢素A、雷帕霉素三类经典免疫抑制剂;以及Revolution Medicines的RMC-6236/6291/9805等RAS(ON)Tri-complex抑制剂、Ambagon的14-3-3稳定剂、Rapafusyn的RapaGlue系列。
而对于非降解型分子胶,大多数人却存在普遍的三大认知误区:
非降解胶≠普通PPI抑制剂。但其实PPI抑制剂是去阻断两个蛋白的相互作用,本质仍是占位竞争;非降解胶则是诱导/强化两个蛋白的相互作用,从而把靶蛋白困在一个被改写过的功能状态。一个是“拆”,一个是“粘”,方向相反。
非降解胶≠变构抑制剂。变构抑制剂通常作用于单一蛋白的远端位点,是一对一关系;非降解胶必然涉及“第三个伙伴”,结合面是“两个蛋白+一个小分子”的复合表面。
非降解胶≠PROTAC。两者都需要诱导三元复合物,但PROTAC是双功能分子(含E3配体+靶配体+连接子),分子量常在800—1100Da;非降解胶则多为单功能分子。
不过,区分二者的根本在于机制(是否引发降解)而非分子量——非降解胶既包含500Da上下、物化性质接近传统口服药的经典占位型小分子,也包含以CypA/FKBP等为展示蛋白的大环类分子(如Daraxonrasib,分子量约900Da),后者同样落在bRo5(Beyond Rule of 5)空间,并不比PROTAC更小。因此“非降解胶=小分子量”是一种常见但不严谨的简化。
工业界与学界目前倾向把PROTAC、降解性分子胶归为“诱导邻近(Induced Proximity)”范式中的“降解分支”,把非降解分子胶归为同一范式中的“非降解分支”——共享平台技术(DEL、Cryo-EM、AI辅助筛选),但在化学、药理和临床策略上各自分道扬镳。
核心作用机制:新药起效的底层逻辑
非降解胶的作用机制可以归纳为三大类,每一类都对应若干代表性化合物,下面分别展开。
机制A:稳定一个生理性的蛋白-蛋白相互作用
对于该机制,其最经典的案例是免疫抑制剂家族。FK506(他克莫司)本身并不直接抑制钙调磷酸酶(Calcineurin),它先与胞内的免疫亲和蛋白FKBP12结合,FKBP12-FK506二元复合物的表面发生构象改变,得到一个“经过改造”的新界面,这个新界面才能与Calcineurin结合,从而封锁后者的磷酸酶活性,阻断NFAT介导的T细胞活化通路。环孢素A走的是同一类机制,只是把展示蛋白换成了亲环蛋白(CypA),其余原理类似。雷帕霉素则在FKBP12之外招募mTOR的FRB结构域,形成FKBP12-雷帕霉素-mTOR三元复合物来抑制mTORC1信号。
1996年Choi等在Science上报道的FKBP12-雷帕霉素-FRB三元复合物(PDB:1FAP,分辨率2.7Å;1999年Liang等在Acta CrystallographicaD上精修至2.2Å)是分子胶领域的奠基性结构,至今仍被反复引用。
这一机制带来两个重要启示:第一,胞内的“展示蛋白”(FKBP12、CypA、14-3-3等)可以被反复利用作为“工程化锚点”;第二,FKBP12和CypA都是高表达、广分布的胞内蛋白,理论上为非降解胶提供了普适性的招募底盘。
Rapafusyn等公司正是基于这一逻辑,把雷帕霉素和FK506的“天然支架”系统性地改造为针对各种新靶点的RapaGlue库。
机制B:锁定靶蛋白的功能性构象
该机制之下,许多功能蛋白在“开/关”两种构象间动态切换。如果小分子能选择性地稳定其中一种构象,就等同于事实上的功能调控。
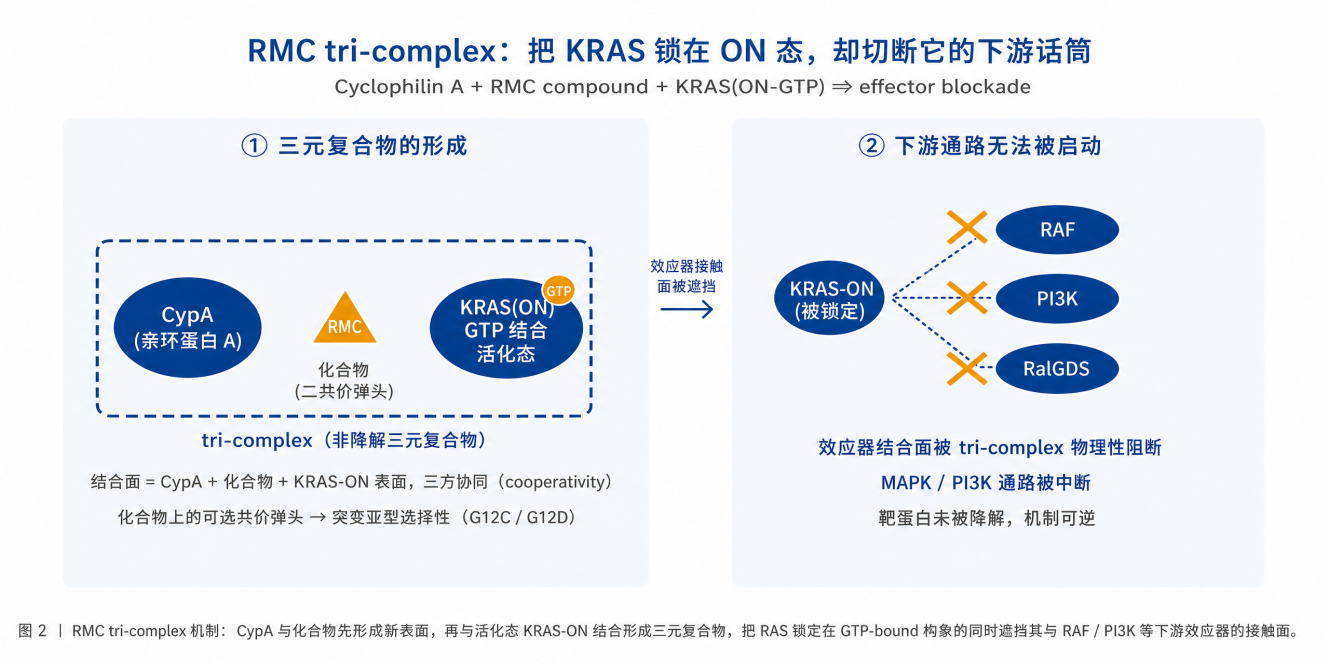
Revolution Medicines的RAS(ON)系列是这一机制最 具代表性的案例。传统的KRAS G12C抑制剂(如索托雷塞、阿达格雷塞)靶向KRAS的非活化GDP结合状态[KRAS(OFF)]的开关II口袋(switch II),但临床上耐药很快出现。
而Revolution Medicines走的是反向路线:他们设计的Daraxonrasib(RMC-6236)、Elironrasib(RMC-6291)、Zoldonrasib(RMC-9805)等化合物先与CypA结合,CypA-化合物形成的新表面再与活化态GTP结合的KRAS(ON)接触,形成Tri-complex。这个复合物把KRAS锁定在活化构象,却物理性阻断了它与RAF、PI3K等下游效应蛋白的结合,靶点没有被降解,活性也没有被传统意义上的“抑制”,而是被“困在原地、却失去对外的传话筒”。
这个机制的精妙之处在于:CypA不参与降解,治疗窗口与药代动力学更接近常规小分子;同时由于结合面是CypA-化合物-RAS的复合界面,化合物可以同时识别多种RAS突变体(Pan-RAS多选择性),或在引入共价弹头后做到亚型选择性——RMC-6291选择性靶向G12C,RMC-9805选择性靶向G12D。
Repity、Deutscher、Hausch团队在2025年ChemMedChem综述《Nondegradative Synthetic Molecular Glues Enter the Clinic》中将RMC系列称为“非降解胶以理性、靶向方式攻克难成药靶点的里程碑”,并指出其证明了非降解胶能拥有“真正药物级别”的物化与药代特征。
机制C:通过重定位/隔离改写靶蛋白功能
第三类机制是“把蛋白搬到错误的位置”。植物激素生长素(Auxin)在TIR1-Aux/IAA复合物中扮演的角色,就是把转录抑制因子Aux/IAA拉到SCF复合物旁,是这一机制的天然原型——只是它的下游是降解。把降解输出去掉、保留“重定位”环节,就是非降解胶在这条支线上的核心设计思路。Magnet Biomedicine的TrueGlue平台、Ambagon Therapeutics的14-3-3稳定剂家族都属于此类思路的工业化尝试。
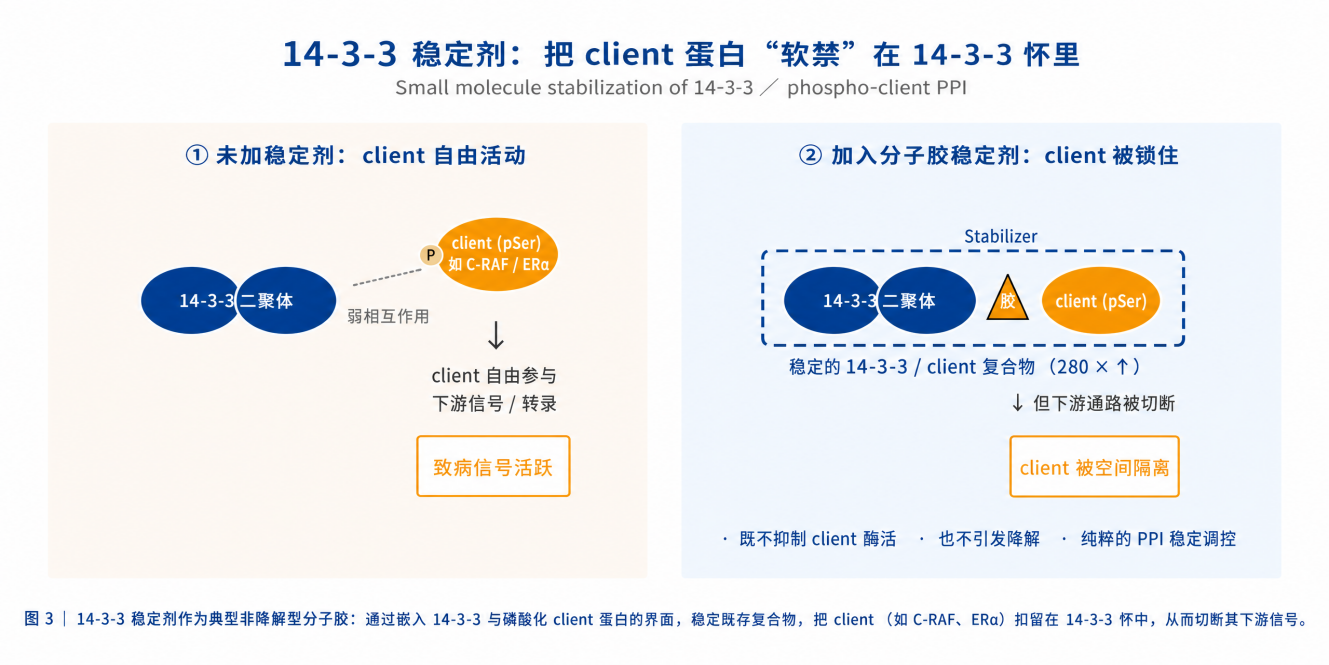
14-3-3稳定剂家族是这条支线最活跃的方向之一。14-3-3蛋白(共7个亚型)能识别磷酸化的Client蛋白(如ERα、C-RAF、ChREBP、p53、Tau等),把后者扣留在胞质或限制其与其他蛋白的相互作用。小分子如果能稳定14-3-3与某个Client的复合物,就相当于把Client“软禁”在14-3-3怀里——既不引发降解,也不抑制Client的酶活,但通过空间隔离让其失去信号传导能力。
Konstantinidou等在2026年J.Am.Chem.Soc.(Ottmann/Brunsveld/Arkin团队)发表的14-3-3σ/C-RAF复合物稳定剂研究中,通过片段融合(Fragment merging)策略获得了EC500.18μM的稳定剂,体外可使14-3-3σ/C-RAF259复合物稳定性提升280倍,并在细胞水平部分阻断N-RAS/C-RAF二聚化。这是RAF通路在不杀死激酶活性的前提下被“软抑制”的另一种方式,提示非降解胶在MAPK通路里有独立于经典激酶抑制剂的切入点。
成药优势与临床价值
把降解型与非降解型分子胶放在同一坐标系下对比,可以看出非降解胶在多个维度上具有差异化、而非替代化的价值。
理化性质友好,更接近常规小分子。降解型分子胶(尤其双功能PROTAC)分子量常超800Da,远突破Rule of 5,限制口服吸收、组织渗透与血脑屏障穿透;非降解胶并不必然更小——其中既有500Da上下的经典占位型分子,也有处于bRo5空间(约700—1100Da)的大环类分子(如Daraxonrasib约900Da),但通过结构优化仍可实现良好口服暴露:RMC-6236、RMC-9805均为口服给药,已在多种实体瘤中显示可耐受的暴露量。换言之,非降解胶的成药性优势更多来自机制(无需依赖E3、剂量响应更线性),而非单纯的分子尺寸。
对E3表达和功能的依赖更低。降解型疗效高度依赖目标组织的E3表达、辅因子与降解通路完整性,临床已见CRBN失活、E3通路下调导致的耐药;非降解胶不依赖E3,理论上耐药机制更少、组织依赖更低,更利于向血液瘤外的实体瘤与自免拓展。
无Hook Effect,剂量-反应更线性。PROTAC/MGD剂量曲线常呈钟形(浓度过高时双功能分子分别结合E3与靶点、无法形成三元复合物而失活);非降解胶靠“诱导稳定”而非“双侧拉拢”,剂量响应更接近经典占位药,便于建立标准PK/PD、降低给药策略复杂度。
可药性扩展到“不可成药”靶点。非降解胶不需要传统口袋,而把“口袋”重新定义为“两个蛋白接触面+小分子嵌入的空腔”,让转录因子(ERα、14-3-3)、骨架蛋白(KRAS效应器界面)、信号通路PPI(RAF二聚体)等重回药物化学家的射程。
高选择性来自“协同效应”。小分子同时结合两个蛋白时,结合自由能并非简单叠加而是协同放大——两伙伴共存时亲和力大增、单一蛋白存在时结合很弱。这种”AND门”式选择性常规抑制剂难以实现,对减少脱靶、扩大治疗窗具结构性优势;RMC系列对RAS(ON)突变体相对野生型的偏好,部分即源于此。
药效学可逆性更强。降解型的“事件驱动”机制使药效时长取决于靶蛋白再合成、停药恢复较慢;非降解胶的“占位+协同”机制更接近经典抑制剂,对需要快速可逆的自免、慢性炎症、CNS更可控——这对其向肿瘤外适应症拓展尤为关键。
因此,非降解胶不是PROTAC的替代品,而是工具箱里的第二格:需要彻底清除致病蛋白(稳定支架蛋白、IRF4等转录因子)时用PROTAC/MGD,需要可逆调控、保留蛋白本体(KRAS活化态、ERα转录活性)时用非降解胶。
在研管线:全球与国内格局
就非降解胶赛道而言,其整体仍处于“早期临床+大量临床前”的状态,但在临床端,Revolution Medicines的RAS(ON)系列已经一骑绝尘,成为整个赛道的旗舰证据。
下面以靶点和机制为线索,分别梳理海外与国内的代表性玩家。
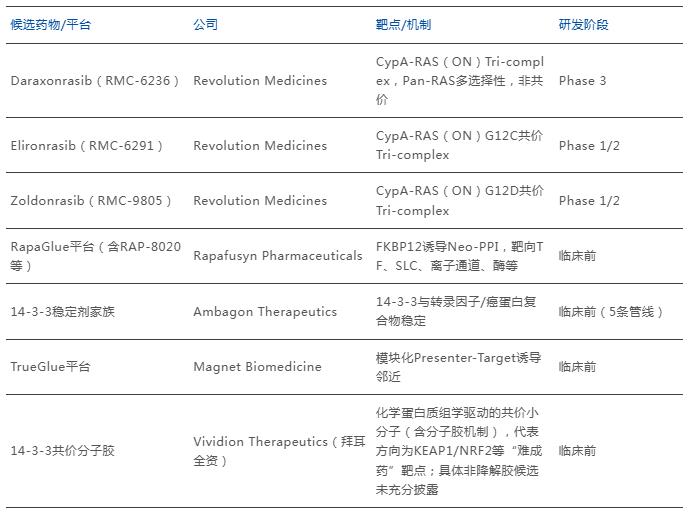
在上述项目中,Revolution Medicines的RAS(ON)系列是迄今唯一进入晚期临床、并以非降解型分子胶机制取得显著临床应答的代表。
在2025—2026年的AACR系列会议上,Revolution Medicines一共做了多场口头与海报报告:达拉索拉西布(Daraxonrasib)在既往未经治疗的转移性胰腺导管腺癌(mPDAC)中作为单药及联合化疗的Phase1/2数据更新,被业内看作一线KRAS突变mPDAC治疗格局可能改写的早期信号;Zoldonrasib在经治KRAS G12D NSCLC患者中(1200mg每日一次,n=27)确认ORR52%(95%CI32—71%)、DCR93%(95%CI76—99%)、中位PFS11.1个月、12个月总生存率约73%,最常见不良事件为1—2级恶心/腹泻/皮疹,是非降解胶在难治突变(G12D)+难治瘤种(NSCLC二线)上的第一组系统性应答数据。Elironrasib的二线NSCLC数据(既往接受过KRAS(OFF)G12C抑制剂,n=24,ORR42%、DCR79%、中位PFS6.2个月、中位DOR11.2个月、12个月总生存率约62%)。综合这些早期数据,“非降解胶=临床可行的小分子模式”已有了第一份较为过硬的临床证据。
2026年ASCO大会上,Revolution Medicines更是以颠覆性姿态登上LBA全体大会并进行口头报告:
达拉索拉西布(Daraxonrasib)一种RAS(ON)多选择性抑制剂,对比化疗用于既往经治转移性胰腺导管腺癌(mPDAC):3期RASolute302研究的主要及最终分析。
达拉索拉西布(Daraxonrasib)单药治疗作为转移性胰腺导管腺癌(PDAC)患者后线(3L+)治疗的安全性和有效性。
达拉索拉西布(Daraxonrasib)对比泛RAS抑制与KRAS G12D抑制在KRAS G12D突变型胰腺导管腺癌中的表现。
据Revolution Medicines2026年4月13日新闻稿,RASolute 302在既往经治mPDAC全人群中显示中位总生存期13.2个月对6.7个月(HR0.40,p<0.0001),即死亡风险下降约60%,公司称这一结果“前所未有”。需提醒读者:上述数字目前仅来自公司新闻稿口径,完整的主要及最终分析(含亚组、缓解深度与安全性细节)应以2026年ASCO全体大会(5月31日)正式呈现为准。
除RMC外,Ambagon、Magnet、Rapafusyn等平台公司虽然管线尚未进入临床,但已经形成了“平台+大药企合作”的标准范式:Magnet+礼来(2025-02,首付款最高4000万美元,里程碑总额超12.5亿美元)、Rapafusyn+罗氏Accelerator、Ambagon+Symeres(2026-03),表明MNC已经把非降解胶作为下一波诱导邻近Modality的战略储备。
而国内布局层面,相对海外发展则相对滞后一些,但至少出现了起跑迹象,但当前国内分子胶赛道的头部企业,如标新生物(Gluetacs Therapeutics)、康朴生物等,目前管线以降解型分子胶为主——Gluetacs的GT919、GT929等管线均是基于CRBN招募的IKZF等降解剂,不能不加区分地归入非降解阵营。真正以非降解胶为核心的国内动作,目前主要集中在两个层面。
路径一:通过国际合作引入平台
2025年8月,成都诺峰药业(Zennova Pharmaceuticals Group)与美国Rapafusyn达成战略合作,将Zennova的BioCarier®制剂递送平台应用于Rapafusyn的RapaGlue候选药物RAP-8020等,目标领域涵盖肿瘤、免疫、肾病和疼痛。Rapafusyn由约翰霍普金斯大学刘俊(Jun Liu)教授联合创立,平台核心是利用FKBP12作为通用展示蛋白构建RapaGlue库,DEL库规模达80亿;Zennova的BioCarier®平台则擅长BCS IV类难溶分子的递送,体外可将RapaGlue包封率提升至90%以上、细胞摄取效率提升5—10倍。这是国内为数不多直接进入非降解型分子胶研发链条的合作案例,也提示“递送平台×海外原研”可能是中国进入这一赛道的一种现实路径。
路径二:头部生物科技公司悄然布局
北京诺诚健华(InnoCare)等公司已被列入全球分子胶平台公司清单,但截至2026年4月的公开披露,其管线仍以小分子抑制剂和BTK类降解剂为主,非降解胶项目尚未单独披露具体候选化合物。再鼎、信达、复宏汉霖、和黄等公司均参加了AACR 2026,集中展示ADC、TCE、双抗等管线,非降解胶方向未见公开Abstract。在国产创新药向平台化转型的过程中,非降解胶是少数中国企业还处在追赶位的高价值Modality之一。
此外,中国CDE和NMPA尚未对非降解胶有专门的指导原则,国内IND申报中“分子胶”标签的使用也较为粗放,行业整体仍处在术语统一与产业知识扩散的早期。
未来产业趋势
放眼接下来几年,非降解胶赛道大致沿五条主线推进:展示蛋白库正从FKBP12、CypA、14-3-3向Chaperone、SMAD锚定蛋白、PIN1等“非降解版本”扩展,不断解锁新的胞内区室与靶点谱系;共价弹头的引入(如Elironrasib、Zoldonrasib、Vividion的共价分子胶)让突变选择性与持久性兼得,成为平台升级的关键方向;超大规模DEL库(Rapafusyn已达80亿)叠加AI/ML与Cryo-EM结构解析,把三元复合物发现从“碰运气”推向“以结构为先”的理性设计;可逆性与类常规小分子的物化性质,让非降解胶有望在2027—2028年迈入自免、CNS、神经退行等非肿瘤适应症;而全球IND仍只有个位数的窗口期,正是国内企业借License-in、自建平台、共建DEL抢占身位的关键几年。
结 语
非降解型分子胶并非PROTAC的反面,也不是经典小分子的翻新。它把小分子重新定义为诱导和稳定PPI的工具。从1996年Choi等首次解析FKBP12-雷帕霉素-FRB三元复合物结构,到2026年Vepdegestrant让第一款PROTAC走进市场、RMC-9805在AACR上把KRAS G12D NSCLC的客观缓解率刷到52%,这条路径走了整整三十年。
展望未来,随着Cryo-EM、AI辅助设计与超大规模DEL库把三元复合物的发现从碰运气推向理性设计,共价化升级与展示蛋白库的扩展还将不断拓宽可及靶点的边界。被判不可成药的靶点,未必真的没有办法,只是从前没找到那把胶水。结合笔者搜集的近期科研进展(参考资料19~24),共价化学和E3蛋白库的双重扩展,是近几年最快的技术变量。
在降解分支,单价共价降解剂(Monovalent Covalent Degrader)通过把可共价结合E3的降解手柄有(如DCAF16的C173共价位点、RNF126的延胡索酸手柄)模块化地接到靶配体上,将普通配体转化为紧凑的单价分子胶式降解剂;更进一步,已有单价降解剂同时招募DCAF16(CUL4)与FBXO22(CRL1)两套E3,实现冗余且可调SMARCA2/4降解,仅需微调化学结构即可在两个E3间切换偏好这种“双E3”策略为克服单一E3耐药、精细调节降解强度提供了新工具。与此并行,E3配体库正向组织选择性扩展:相比广泛表达的CRBN/VHL,骨骼肌富集的Kelch家族连接酶(如KLHL41、KLHL40)等组织限定型E3,有望把降解限制在病变组织内、降低系统毒性。这些突破虽主要发生在降解分支,但其共价定位化学与扩展可招募蛋白库的方法论,与非降解胶寻找新型展示蛋白(Presenter)的路径完全同源非降解胶同样可借力共价位点锚定与组织选择性招募,把诱导邻近的精度推向新的层级。

 ×
 首页

 我要采购
 我要供应
 我要推广
 我要投稿

