


近日,国家药监局、药审中心同步发布重磅文件:2026年第86号公告将一致性评价拓展至滴眼剂、贴剂、喷雾剂;CDE配套发布两项滴眼剂仿制药研究技术指导原则。“政策 + 技术”文件双管齐下,正式开启外用复杂制剂一致性评价时代。
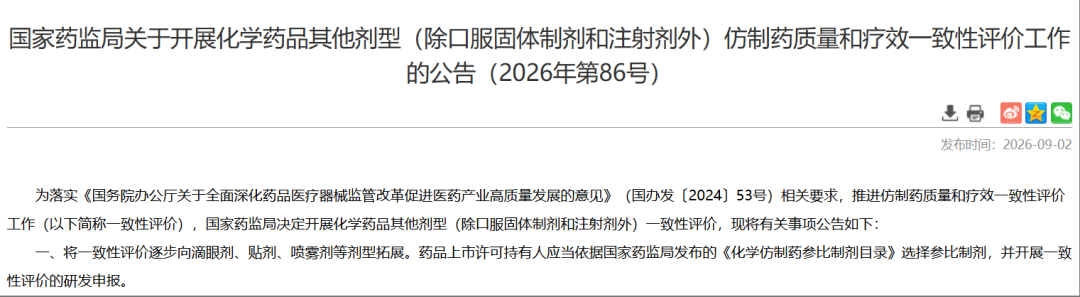
过去,我国仿制药一致性评价主要聚焦口服固体制剂、注射剂。滴眼剂、贴剂、喷雾剂属于复杂制剂,给药途径特殊,处方工艺直接决定药物释放、局部吸收与临床疗效,仅靠理化检测难以完全判定药品质量。本次政策落地补齐这一监管短板,落实国办发〔2024〕53号文件要求,推动行业高质量发展,保障公众用药安全有效。
时间节点明确,分剂型分步实施
国家药监局86号公告划定两类剂型启动时间,企业可据此规划研发节奏:
滴眼剂:公告发布之日起正式启动一致性评价工作
同步配套 CDE《化学仿制药滴眼剂研究技术指导原则》《化学仿制药特殊滴眼剂研究技术指导原则》,指导原则自发布之日施行,企业可直接参照开展研究。
贴剂、喷雾剂:2027 年 7 月 1 日启动一致性评价工作
企业拥有充足窗口期,提前布局参比制剂遴选、处方工艺、质量研究等前期工作。
一致性评价核心监管要求
1.参比制剂选择
MAH 必须依据国家药监局《化学仿制药参比制剂目录》选定参比制剂开展研发申报;目录尚未收录的品种,需先行完成参比制剂遴选。
2.技术标准对标新药上市申请
其他剂型一致性评价补充申请,技术要求等同于化学仿制药上市申请。
研究依据:国家药监局技术指导原则、《中国药典》,也可参考境外药监机构技术文件;
资料格式:概要部分参照 2020 年第 2 号通告,其余部分按照现行版 CTD (M4) 通用技术文档整理;
申报路径:以药品补充申请提交 CDE;
临床试验:确需开展临床试验的品种,必须先取得临床试验许可,才可启动试验。
3.审评核查批准流程
CDE 开展技术审评,发起核查、检验,结合审评、核查、检验结果出具综合审评意见;审评通过后核发补充申请批准证明文件。 公告未覆盖事项,沿用 2017 年 100 号、2018 年 102 号公告相关规定执行。
CDE 两大滴眼剂指导原则重点解读
CDE 同步发布两份指导原则,分别覆盖普通滴眼剂、混悬 / 乳状液等特殊滴眼剂,为企业提供清晰研发路径:
1.《化学仿制药滴眼剂研究技术指导原则》
面向常规溶液型滴眼剂,对参比制剂选择、处方辅料、生产工艺、质量控制、稳定性、包材等提出明确要求。滴眼剂辅料原则上应与参比制剂保持一致,若渗透压调节剂、缓冲剂等存在差异,需要充分论证,证明不会影响产品安全性有效性。多剂量滴眼剂关注抑菌剂效力,覆盖产品全生命周期包括实际使用阶段。
2.《化学仿制药特殊滴眼剂研究技术指导原则》
针对混悬型、乳状型滴眼剂这类复杂制剂。该类产品颗粒粒度、乳滴分布直接影响眼部药物分布与疗效,采用递进式对比研究思路;药学对比不足时,需补充眼刺激性、眼组织分布等非临床研究,必要时开展临床对比研究,证明与参比制剂质量疗效一致。
提示:两份指导原则与 86 号公告配套使用,是滴眼剂一致性评价研发的核心技术依据。
给 MAH 企业实操建议
滴眼剂企业(即刻启动)
第一时间确认目标品种参比制剂状态,无参比制剂的抓紧开展参比制剂遴选申报;
严格对标 CDE 两份滴眼剂指导原则,梳理处方、工艺、关键质量属性;区分普通滴眼剂与混悬、乳状等特殊滴眼剂,差异化设计研究方案;
评估品种是否需要开展临床试验,理清 “临床试验申请→取得许可→开展试验→一致性评价补充申请” 完整申报链路;
提前按照 CTD 格式搭建申报资料框架,减少后期修改工作量。
贴剂、喷雾剂企业(窗口期布局)
距离 2027年7月1日正式启动尚有充足时间,建议提前完成参比制剂确认、处方工艺优化、分析方法建立,避免政策落地后集中申报带来的时间压力。
政策原文链接:
国家药监局 2026 年第 86 号公告:https://www.nmpa.gov.cn/xxgk/ggtg/ypggtg/ypqtggtg/20260902093151132.html
CDE2026 年第 43 号通告:https://www.cde.org.cn/main/news/viewInfoCommon/86f260be2272ece3d89e6dda2eaea22e
结语
从口服固体制剂、注射剂,再到滴眼剂、贴剂、喷雾剂,仿制药一致性评价版图持续拓展。监管端 “公告 + 配套指导原则” 同步落地,既明确监管要求,也给企业清晰技术路径。相关企业应当把握政策窗口,提前布局研发,在合规前提下实现产品质量升级。
内容参考:NMPA官网、CDE官网

 ×
 首页

 我要采购
 我要供应
 我要推广
 我要投稿

