杭州固拓生物科技有限公司

4
Years
基本信息
贸易信息
工商信息

基本信息

企业名称
杭州固拓生物科技有限公司
企业地址
浙江省杭州经济技术开发区银海街 600 号 1 幢 5 层 501号
年销售额(USD):
10,000,000至14,999,999
成立年份t:
2014
企业规模(人):
100至149
主要竞争优势
品牌,经验丰富的研发人员,发货速度,生产能力,产品线丰富,接受买家的规格要求,接受小额订单,良好的信誉,优质服务
邮政编码
310018
官网地址
http://www.gotopbio.com
其他竞争优势
1. 定制研发多肽,新抗原多肽定制合成 2. 多肽原料药中间体的生产 3. 多肽CRO和CDMO服务 4. 化妆品多肽的生产及配方开发 5. 特殊保护氨基酸以及小分子化合物合成 6. 商品化多肽库的建立 7. 新药研究开发的技术支持
专利与版权
专利号- CN106519009A; CN106432470A
里程碑
2025    工厂正在建设中2020     我们多肽研发中心符合GMP标准的C级,D级洁净区获得审查通过2019.11 占地面积为2000平米的新研发中心及办公设施投入运行2017.11  被评为”国家高新技术企业“2016.12  被评为”杭州经济技术开发区企业研发中心“2016.08   被评为”杭州市高新技术企业“2014.03   杭州固拓生物科技有限公司成立于杭州经济技术开发区高科技企业孵化器
企业简介
杭州固拓生物科技有限公司成立于2014年,是一家专业从事多肽以及相关衍生物研发和生产的国家高新技术企业,也是中国生化制药工业协会多肽分会的理事单位。 公司多肽研发中心目前位于杭州钱塘新区,占地4000多平方米,工厂位于浙江省绍兴市上虞区康阳大道。 两家合作工厂分别是位于浙江安吉的商业化多肽GMP合作工厂和位于山西运的小分子原料药合作工厂。公司是集科研、中试、商业化生产、销售于一体的高新技术企业。公司配备有完善的多肽生产线, 进口的HPLC分析和制备设备,GMP标准实验室。公司已通过ISO9001:2015质量管理体系认证。 公司员工100多人,其中多肽技术骨干均从事多肽行业15年以上,带领团队自主开发多肽项目。目前公司已有技术成熟的药物多肽产品60多个,授权相关发明专利20余篇,年产多肽可达600kg以上。定制多肽已累计达40000条。 我们的产品和服务范围包括: 1.定制多肽,如研发多肽、新抗原多肽 2.多肽原料药中间体的生产 3.多肽CRO和CDMO服务 4.化妆品多肽的生产及配方开发 5.特殊保护氨基酸以及小分子化合物合成 6.商品化多肽库的建立 7.新药研究开发的技术支持

贸易信息

业务类型
制造商,出口商,服务商
主要销售市场
北美洲,中/南美洲,西欧,东欧,中东,非洲
主营产品类别
原料药,生物制品
支付方式
付款交单
产品外销比重
60%%
产品内销比重
40%%

工商信息

该企业工商信息校验数据由
提供
企业名称
杭州固拓生物科技有限公司
经营状态
存续
注册资本
800万人民币
统一社会信用代码
913301010951912670
核准时间
2019-08-02
人员规模
50-99人
注册地址
浙江省杭州经济技术开发区银海街600号1幢5层501号
法定代表人
付坤
成立日期
2014-03-19
工商注册号
330198000077057
营业期限
2014-03-19至2034-03-18
企业类型
有限责任公司(自然人投资或控股)
登记机关
杭州市钱塘区市场监督管理局
经营范围
技术开发、技术服务、技术咨询、成果转让:生物技术、生物试剂、化工原料(以上除药品、化学危险品及易制毒化学品)、计算机软件;批发、零售:生物试剂、化工原料(以上除药品、化学危险品及易制毒化学品)、实验室耗材;货物及技术进出口(法律、行政法规禁止经营的项目除外,法律、行政法规限制经营的项目取得许可后方可经营)。

公司证书

国家高新技术企业
多台分会理事会单位
高新证书
省科技型中小企业证书
浙江省创新型中小企业荣誉证书
知识产权管理体系认证证书
质量管理体系认证证书
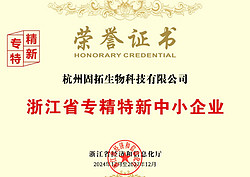
浙江专精特新证书

新闻资讯

Retatrutide(瑞他鲁肽)完整指南(二)
Retatrutide有哪些副作用和安全性问题?与所有肠促胰素类药物一样,Retatrutide最常见的不良反应集中在胃肠道系统。II期试验中报告的主要副作用包括恶心、腹泻、呕吐、便秘和食欲减退。这些反应通常呈剂量依赖性,在剂量递增(titration)阶段最为明显,且多为轻至中度,随时间推移往往会减轻。正是为了减轻胃肠道不耐受,Retatrutide与同类药物一样采用逐步加量的给药策略,即从低剂量起始、按周或按月缓慢上调至目标剂量,让身体逐渐适应。这种做法可显著降低严重恶心和呕吐的发生率。由于胰高血糖素受体激动这一额外机制,Retatrutide还需关注一些特定的安全信号。试验中观察到心率轻度升高的趋势,这在GLP-1类药物中也存在,但胰高血糖素通路可能进一步放大该效应,因此对心血管系统的长期影响是III期试验的重点监测项目。此外,胰高血糖素的升糖倾向意味着需要密切监测血糖以确保净代谢效应保持有利。与整个GLP-1/GIP药物类别相关的潜在风险还包括:罕见的急性胰腺炎、胆囊相关事件(如胆结石),以及在动物研究中观察到的甲状腺C细胞肿瘤信号(因此此类药物通常对有甲状腺髓样癌个人或家族史者列为禁忌)。这些风险尚需在Retatrutide的大规模长期研究中进一步明确。FDA审批时间线与监管现状如何?截至2026年11月11日,Retatrutide尚未获得美国FDA或欧洲EMA的批准,其III期临床开发已接近完成。理解其监管路径有助于建立对上市时间的合理预期。礼来已启动名为TRIUMPH的大型III期临床项目,该系列试验旨在评估Retatrutide在肥胖、2型糖尿病、骨关节炎、睡眠呼吸暂停以及代谢相关脂肪性肝病等多个适应症中的疗效与安全性。III期试验的核心目标是在更大、更多样化的人群中验证II期观察到的减重幅度,并积累足够的长期安全数据,尤其是心血管结局数据。新药从III期试验完成到监管批准通常需要数据锁定、统计分析、提交新药申请(NDA)以及监管审查等多个环节,整个过程往往耗时数年。首批III期结果已于2025年12月至2026年11月间公布,礼来计划于2027年第一季度向FDA提交申请。由于新分子的审评通常需要约一年,潜在批准最早可能在2027年底,确切时间仍取决于监管审查进度,存在不确定性。可以作为参照的是礼来旗下替尔泊肽的审批轨迹:Mounjaro于2022年获批用于2型糖尿病,随后Zepbound于2023年获批用于慢性体重管理。Retatrutide若顺利推进,预计也将遵循类似的“先糖尿病或先肥胖、后扩展适应症”的分阶段获批模式。减重之外还有哪些潜在应用?虽然减重是Retatrutide最受瞩目的方向,但其多受体机制使其在多个代谢相关疾病领域具有探索潜力。TRIUMPH III期项目的适应症范围本身就反映了这种广泛的应用预期。2型糖尿病是最直接的延伸方向。GLP-1和GIP的双重促胰岛素作用结合显著的体重下降,使Retatrutide在血糖管理上具有内在优势。II期糖尿病研究中观察到的HbA1c大幅下降,为其在该适应症中的开发提供了支持。代谢相关脂肪性肝病(MASLD/MASH)是Retatrutide机制上特别契合的领域。胰高血糖素受体激动能够直接促进肝脏脂肪分解、减少肝脏脂肪堆积,这是单纯GLP-1或GLP-1/GIP药物较难达到的。因此,Retatrutide在改善肝脏脂肪含量方面被寄予较高期待。此外,由于肥胖是众多疾病的共同上游因素,显著的减重还可能间接改善与体重相关的并发症,例如膝关节骨关节炎(减轻负重关节压力)和阻塞性睡眠呼吸暂停(减少上气道脂肪沉积)。这些方向都已被纳入III期研究的探索范围。Retatrutide的法律地位与获取方式如何?Retatrutide的法律地位可以用一句话概括:它是一种在研药物,未在任何主要司法管辖区获批用于人体。这意味着它不能通过合法处方途径获得,也不应被任何个人自行使用。在美国,未经FDA批准的药物不得作为治疗产品销售或处方。一些供应商以“研究用化学品”(research chemical)或“仅供实验室研究”(for research use only)的名义在线销售标称为Retatrutide的产品,但这类产品不受任何药品质量监管,其成分、纯度、剂量和无菌性均无可靠保证,存在污染、剂量错误和安全隐患的重大风险。各国对研究用多肽的法律规定差异很大,且处于动态变化中。在许多地区,进口或持有此类未批准物质用于人体可能涉及法律风险。此外,世界反兴奋剂机构(WADA)将此类激素与代谢调节剂纳入监控范畴,运动员尤其需要注意合规问题。
2026-11-17
查看详情
Retatrutide(瑞他鲁肽)完整指南(一)
什么是Retatrutide?Retatrutide(研发代号LY3437943)是由礼来公司(Eli Lilly)开发的一种在研注射用多肽药物,属于新一代肠促胰素类(incretin)减重与降糖候选药物。它最引人注目的特征是“三重激动剂”(triple agonist)设计:一个单一分子能够同时激活三种不同的代谢受体:胰高血糖素样肽-1受体(GLP-1)、葡萄糖依赖性促胰岛素多肽受体(GIP)以及胰高血糖素受体(glucagon receptor)。从结构上看,Retatrutide是一种经过脂肪酸修饰的合成多肽,其骨架基于胰高血糖素/GLP-1家族序列,并通过侧链脂肪酸与白蛋白结合以延长半衰期。这种修饰使其能够实现每周一次皮下注射的给药频率,与目前市场上的GLP-1类药物给药方式一致,便于长期使用。Retatrutide的开发背景源于肥胖治疗领域的快速演进。第一代药物如司美格鲁肽(semaglutide)是单一GLP-1激动剂,可实现约15-17%的体重下降;第二代的替尔泊肽(tirzepatide)作为GLP-1/GIP双重激动剂,将减重幅度提升至约20-22%。Retatrutide则代表了“多受体协同”策略的进一步延伸,试图通过叠加第三个靶点来突破减重效果的天花板。值得强调的是,Retatrutide目前仍处于临床研究阶段,尚未获得任何监管机构批准用于人体治疗。本文所述内容仅供教育参考,不构成医疗建议。任何与体重管理或代谢疾病相关的决策都应在合格医疗专业人员的指导下进行。在临床试验之外,Retatrutide 在欧洲也以研究用预填充笔的形式出售。三重激动剂如何发挥作用?要理解Retatrutide的机制,需要先了解它所靶向的三种受体各自的生理作用。这三条通路在能量平衡和血糖调节中扮演互补角色,而Retatrutide的核心创新在于将它们整合到同一分子中以产生协同效应。GLP-1受体激动是基础机制。激活GLP-1受体可增强葡萄糖依赖性胰岛素分泌、抑制胰高血糖素的不当释放、延缓胃排空,并作用于下丘脑食欲中枢以增强饱腹感、减少进食量。这是司美格鲁肽和替尔泊肽减重作用的主要来源。GIP受体激动提供第二层作用。GIP同样是一种肠促胰素,能够协同增强餐后胰岛素分泌,并被认为可改善脂肪组织的代谢功能与胰岛素敏感性。GIP与GLP-1的联合作用是替尔泊肽优于单一GLP-1药物的关键原因之一。胰高血糖素受体激动是Retatrutide区别于替尔泊肽的决定性第三靶点。传统观念中胰高血糖素会升高血糖,但适度激活胰高血糖素受体可增加能量消耗(提高基础代谢率)、促进肝脏脂肪分解(脂解作用)并改善肝脏脂肪含量。其潜在的升糖作用则被强大的GLP-1/GIP促胰岛素效应所抵消,从而在净效应上实现减重的同时维持血糖控制。这种“三管齐下”的设计意味着Retatrutide不仅从摄入端(减少食欲与进食)发挥作用,还可能从消耗端(增加能量支出与脂肪燃烧)施加影响。需要注意的是,胰高血糖素通路的加入也带来了对心率、血压及糖代谢平衡的额外监测需求。II期临床试验结果如何?Retatrutide最受关注的数据来自2023年发表于《新英格兰医学杂志》(NEJM)的II期临床试验。这项随机、双盲、安慰剂对照研究招募了肥胖成人受试者,评估了不同剂量Retatrutide在48周内的减重效果与安全性。结果显示出明显的剂量依赖性减重效应。在最高剂量(每周12 mg)组中,受试者在48周时的平均体重较基线下降约24%。这一数字在减重药物的临床研究中属于罕见的高水平,部分受试者的减重幅度甚至接近某些减重手术(bariatric surgery)的效果区间。下表概括了II期试验中关键剂量组的大致减重表现:剂量组(每周)48周平均体重下降安慰剂约 2%4 mg约 17%8 mg约 23%12 mg约 24%除了减重之外,试验还观察到代谢指标的改善,包括血糖、血脂和血压参数。在一项针对2型糖尿病患者的平行II期研究中,Retatrutide也显示出显著的糖化血红蛋白(HbA1c)降低效果,提示其在血糖管理方面的潜力。值得审慎看待的是,II期试验在48周时减重曲线尚未出现明显平台期,这意味着更长疗程下的最终减重幅度仍属未知。同时,II期样本量相对有限,长期安全性、心血管结局以及停药后体重反弹等关键问题需要由规模更大的III期试验来回答。因此,这些数据虽然令人鼓舞,但仍属初步研究证据,不应被解读为已确立的临床结论。III期试验结果(TRIUMPH项目)2025年12月至2026年11月,礼来公布了Retatrutide的首批III期试验结果。所有试验均将成人随机分配至每周一次Retatrutide组或安慰剂组,同时配合饮食和运动,并从较低的起始水平逐步上调。结果按两种分析方式报告:治疗策略(treatment-regimen)估计目标纳入所有随机分组者,包括中途停药者;疗效(efficacy)估计目标估算坚持治疗者的效果,数值更高。试验人群时长平均体重变化(最高治疗组对比安慰剂)TRIUMPH-4(顶线结果,2025年12月)伴膝骨关节炎的肥胖或超重人群,无糖尿病68周-28.7%对-2.1%(疗效);-23.7%对-4.6%(治疗策略)TRIUMPH-1(NEJM,2026年;2339名成人)肥胖或超重,无糖尿病80周-25.0%对-3.9%(治疗策略);-28.3%(疗效)TRIUMPH-2(Lancet,2026年;1152名成人)伴2型糖尿病的肥胖或超重人群80周-18.8%对-5.1%(治疗策略);-20.8%(疗效)TRIUMPH-3(顶线结果,2026年7月;1949名成人)BMI 35及以上且已确诊心血管疾病80周-22.6%对-3.2%(疗效)体重以外的结果:在TRIUMPH-4中,WOMAC量表评估的膝关节疼痛最多下降4.5分,安慰剂组下降2.4分。TRIUMPH-1在膝骨关节炎疼痛以及阻塞性睡眠呼吸暂停受试者的呼吸暂停低通气指数方面也达到了主要终点。在TRIUMPH-2中,HbA1c从基线7.7%下降1.4至1.6个百分点,安慰剂组下降0.2个百分点。安全性:最常见的不良事件为胃肠道反应(恶心、腹泻、便秘、呕吐),且随治疗水平升高而增加。感觉异常(皮肤异常或不适感)的报告多于安慰剂组:TRIUMPH-4中最高为20.9%对0.7%,TRIUMPH-3中约为6%对1%。因不良事件停药的比例在TRIUMPH-4最高组达18.2%,在TRIUMPH-3为13.5%,安慰剂组约为4%至5%。TRIUMPH-3并非心血管结局试验,主要心血管事件数量太少,无法得出结论。后续进展:礼来表示计划于2027年第一季度向FDA提交Retatrutide的上市申请。礼来与FDA正就Retatrutide是否应按生物制品审评进行诉讼,这将决定申请类型。在获得任何监管机构批准之前,Retatrutide仍属在研药物。Retatrutide不在美国HHS于2026年10月28日发布的执法裁量政策范围内,该政策针对另外六种多肽(BPC-157、MOTS-c、Epitalon、Semax和KPV)。
2026-11-12
查看详情
上海见|固拓生物与您相约CPHI思享会——2026第六届医药创新与临床转化年会
会议介绍11月5-6日,2026CPHI思享会将在上海宝华万豪酒店如约启幕!走过6年深耕,CPHI思享会始终伴随创新药从源头发现到临床落地的真实需求,打造服务于中国医药产业、聚焦医药创新的价值分享高峰论坛。本届大会紧扣临床价值主线,重点围绕肿瘤、自免、CNS、慢病管理四大核心适应症赛道,同步设置新型药物递送技术、AI赋能药物研发、创新药出海与BD合作等前沿专题,以精准创新回应临床痛点,为生物医药企业创造面对面的投资与合作机会,共拓医药产业价值新高地。本次嘉宾阵容再度升级,汇聚院士、CDE审评专家、三甲/临床PI、跨国药企与头部药企核心决策者、Biotech创始人、高校科研骨干、一线投资机构合伙人等85+重磅嘉宾同台对话。目前已收获3000+产业同仁报名参会。在这里,可以跳出单点创新的思维孤岛,与多维赛道的思享者共探创新底层逻辑,在观点交锋中发掘协同机遇,携手面向未竟临床需求的破局之路。固拓生物深耕多肽原料领域多年,专注为医药研发企业提GLP-1减重系列原料研发、CRO/CDMO研发服务。本次大会,固拓生物将携多项核心技术成果及解决方案重磅亮相,诚挚邀请各界同仁莅临A67展位交流洽谈,敬请关注!会议基本信息展会名称:CPHI思享会——2026第六届医药创新与临床转化年会展会时间:2026年11月5日-6日展会地址:上海宝华万豪酒店(静安区广中西路333号)固拓生物展位:A67大会流程
2026-11-05
查看详情
环肽合成的相关技术及前景介绍(一)
近几十年来,随着越来越多具有多种生物活性的天然环肽被发现,环肽引起了人们的广泛关注,尤其是在药物发现领域。在研究环肽的结构时,环肽的化学合成是必不可少的。通过直接偶联的传统肽环化方法具有固有的局限性,例如易受C端差向异构化的影响,完全保护的肽前体的溶解性差,以及寡聚导致的低产率。环肽合成的进展将有助于环肽的生物学和医学研究,环肽是一类重要的大环化合物,在许多领域都有潜力,尤其是在治疗学方面。 1.1 环肽作为一种有前途的治疗药物 环肽作为一种很有前途的治疗药物,近年来受到越来越多的关注,尤其是在药物发现领域。与线性肽相比,环肽具有更为刚性的构象,具有良好的药理学性质,有望发展成为治疗药物。天然产生的环肽存在于所有生命王国中,并表现出多种生物活性,包括但不限于抗菌、抗炎、抗肿瘤、抗病毒和抗真菌活性。值得注意的例子包括抗菌剂gramicidin S和daptomycin以及免疫抑制剂环孢素。Teixobatin和malacidin是最近发现的具有新抗菌机制的环肽抗生素的成员。 与线性肽对应物相比,环肽对酶促蛋白水解更具抵抗力,因此代谢更稳定。环结构预先组织并限制环肽的构象,从而降低受体结合过程中的熵成本。这一特性增加了它们对受体和蛋白质靶点的结合亲和力和特异性。因此,它们适合探测和干扰蛋白质−蛋白质相互作用(PPIs),在传统的小分子药物发现中是“不可治疗”的靶点。通过合适的设计,环肽可以模拟蛋白质二级结构(例如,α-螺旋和β-发夹),它们是受体识别的关键基序。所有这些有利的药理学特征使环肽成为有希望的潜在候选药物。从2006年到2015年,有9种新的环肽药物获得了美国食品和药物管理局(FDA)和欧洲药品管理局(EMA)的全面批准。其中,聚乙二醇沙肽于2012年获得批准,是第一种由rational design开发的全新环肽药物。由于许多候选药物处于临床试验的后期阶段,预计在不久的将来将有更多的从头合成环肽药物进入市场。 除了治疗应用,环肽还被应用于材料科学等不同领域,以构建纳米材料和生物化学作为显像剂。环肽的广泛应用使其成为学术界和工业界广泛研究的一类大环。获得环肽及其类似物是充分挖掘环肽各种应用潜力的第一步。随着环肽药物开发领域的不断扩大,寻找最有效、最实用的环肽合成路线成为合成化学家的一项新任务。为了实现这一目标,人们开发了不同的制备环肽的方法,并从那时起不断发展。除了传统的内酰胺化外,通过化学选择性反应进行连接以缝合线性肽链末端以形成环肽现在是环肽化学或半合成的主要策略。
2026-10-30
查看详情
2026 CPHI米兰展览会|固拓一直都在深耕多肽领域
2026年10月6日至8日,全球制药行业的年度盛会——CPHI Worldwide 米兰展在意大利米兰 Fiera Milano 会展中心盛大开幕。作为全球巨大影响力的制药原料与制药技术 B2B 平台,本届展会汇聚了来自166个国家的两千余家制药企业、CDMO及生物技术公司,共同探讨全球多肽、API与医药供应链领域的创新趋势与发展机遇。该展会迄今已成功举办30余届,吸引了众多全球知名的制药公司、投资机构与行业合作伙伴,期间还举办了一系列合作交流活动,已成为全球制药行业从业者不容错过的年度盛典。杭州固拓生物科技有限公司(GO TOP PEPTIDE)携多肽原料新产品、新技术亮相 4K56 展位,与欧洲及全球客户面对面交流,拓展国际合作新机遇。展会期间,固拓生物(GO TOP PEPTIDE)带来了商务与技术团队在展位接待了大量来自欧洲、亚洲、北美等地区的行业客户,主要围绕GLP-1多肽公斤级至吨级规模化生产、复杂序列工艺开发、杂质管控、法规资料配套、长期稳定供应链保障等议题展开深度交流。欧洲市场对高质量多肽原料、能稳定可靠长期供应的 CDMO 服务拥有强烈需求,众多来访客户重点了解多肽工业化生产工艺、产能规模、交付周期以及合规文件支撑能力,就跨国供应链合作、产业化落地等方向充分交换意见。
2026-10-28
查看详情
歌礼宣布口服小分子选择性胰淀素受体激动剂ASC39治疗肥胖症的新药临床试验申请已递交美国FDA
歌礼制药有限公司(香港联交所代码:1672,简称“歌礼”)今日宣布,已向美国食品药品监督管理局(FDA)递交ASC39口服片的新药临床试验申请(IND)。ASC39口服片是一款口服小分子选择性胰淀素受体激动剂,用于治疗肥胖症。ASC39具有独特的化学骨架,该化学骨架是利用歌礼基于结构的AI辅助药物发现(Artificial Intelligence-assisted Structure-Based Drug Discovery,AISBDD)技术自主发现的。在ASC39与eloralintide的头对头环磷酸腺苷(cAMP)激活实验中,ASC39与eloralintide(一种选择性胰淀素多肽类似物)对人胰淀素1型受体(hAMY1R)的EC50(半数最大有效浓度)分别为21.4 pM和21.2 pM。ASC39与eloralintide对人降钙素受体(hCTR)的EC50分别为846.1 pM和1,350.8 pM。这些数据表明,相较于hCTR,ASC39对hAMY1R具有高度选择性,且ASC39对hAMY1R的选择性与eloralintide相当。ASC39与eloralintide对hAMY1R的选择性比对hCTR的分别高40倍和64倍。在一项头对头饮食诱导肥胖(DIO)大鼠研究中,与接受安慰剂给药的肥胖大鼠相比,每日一次口服给药5 mgkg的ASC39,连续给药6天,产生了显著的经安慰剂校正后的体重下降6.6%。ASC39在大鼠与非人灵长类动物中展示了良好的药代动力学特征,支持其在人体中每日一次口服给药。“ASC39是目前唯一一款在开发中的、口服小分子选择性胰淀素受体激动剂,选择性作用于胰淀素受体,而非降钙素受体。其有别于非选择性双靶点激动剂,可以重现eloralintide药理特性。我们相信,胰淀素选择性将成为长期体重管理中疗效和耐受性的一个关键驱动因素。”歌礼创始人、董事会主席兼首席执行官吴劲梓博士表示,“继我们的III期肠促胰素(incretin)候选药物ASC30取得进展之后,非肠促胰素候选药物ASC39的IND递交是歌礼的又一重要里程碑,并将我们的口服代谢疾病管线拓展至肠促胰素类之外。”ASC39是一种对胰淀素具有选择性的强效口服小分子胰淀素受体激动剂,正在既作为单药开发,也作为与ASC30联用开发(ASC30为歌礼的口服小分子,目前正在进行两项关键性的全球III期研究),以治疗包括肥胖症在内的代谢性疾病。此新型口服小分子选择性胰淀素受体激动剂进一步扩充了歌礼现有的胰淀素多肽管线,该管线包括ASC36(一款每季度一次皮下注射及每周一次口服的胰淀素激动剂多肽)。
2026-10-27
查看详情
一种乙酰基四肽-9的液相方法
概述乙酰基四肽-9是一种由四个氨基酸残基(谷氨酸、天冬氨酸、缬氨酸、组氨酸)的合成肽物质,常温下表现为白色粉末。该物质的N-端经乙酰化修饰,这种结构赋予其良好的稳定性和皮肤渗透能力,此外,该物质还可以通过激活真皮层成纤维细胞,增加胶原蛋白和弹性蛋白的分泌,提升皮肤紧实度,尤其对眼周等脆弱区域的松弛问题有针对性效果。乙酰基四肽-9  化学结构式随着其在护肤品中的应用日益广泛,高效、经济且环境友好的合成与纯化方法成为相关领域的研究重点。传统的液相肽合成法虽可用于片段缩合,但步骤繁琐、总收率偏低,难以满足工业化需求。并且,单次色谱分离难以同时实现高分辨率与高回收率。本文提供一种合成乙酰四肽-9的方法,提高分离效率、分辨率,提高产品纯度和收率。基本信息中文名称:乙酰基四肽-9英文名称:Acetyl Tetrapeptide-9G公司编号:GT-C046CAS号:928006-50-2序列:Ac-Gln-Asp-Val-His-OH分子式:C22H33N7O9分子量:539.54乙酰基四肽-9  HPLC合成方法1、取多种固相合成树脂,并对所述多种固相合成树脂加入溶胀剂,并加入缩合剂、活化剂溶解并冷却,冷却温度为-10℃,冷却时间为20-30分钟;将缩合剂加入冷却的所述固相合成树脂和所述缩合剂、活化剂的体系中溶解,偶联2-5.5小时并洗涤,得到所述肽链。以最大限度地抑制副反应、提高偶联效率,并确保最终肽链序列的准确性。2、对所述肽链进行裂解分离,包括:将前序过程完成合成并充分洗涤、干燥后的肽树脂复合物转移至专用的裂解反应器中。加入预先配制并冷却至低温的裂解液,然后在室温下进行搅拌反应。反应时间通常控制为2-3小时。此温和的温度与足够的时间窗口,确保了裂解与脱保护反应完全,同时最大地减少了因强酸长时间作用可能引发的肽链降解或副反应。裂解完毕后,可以采用三氟乙酸进行洗涤和分离,得到乙酰基四肽-9粗肽产品。乙酰基四肽-9  MS3、对所述粗品目标肽用少量A相(三氟乙酸水溶液)溶解并过滤后,上样至第一液相色谱柱。第一液相色谱柱可以选用300DAC动态柱,填料为Daiso-C18-8-100,波长为230nm,流速为1600mL/min。通过第一液相色谱柱的第一梯度洗脱进行高通量、大载量的初步分离,快速去除大部分理化性质与目标肽差异显著的杂质。4、将所述洗脱液馏分上样至第二液相色谱柱,使用A1相(乙酸铵水溶液)、A2相(乙酸水溶液)和B相(乙腈)构成的洗脱液进行第二梯度转盐洗脱,经过浓缩、冻干后得到精品后的乙酰基四肽-9。
2026-10-20
查看详情
多肽稳定性提升方式
内部分子结构改造:通过环化,D-替代型氨基酸,N/C端封闭、引入非天然氨基酸等手段,从分子层面消除多肽容易降解的活性位点,固定多肽的活性构象,从根本上降低多肽脱酰胺、氧化、酶解的概率,大大提高多肽的本征稳定性。它是提高稳定性的核心基本策略。化学修饰保护:采用PEG化、脂肪酸侧链装饰、糖基化等定点化学修饰技术,在多肽分子外形成空间屏障,防止蛋白酶与多肽活性位点接触,提高多肽的物理和化学稳定性。其中,长链脂肪酸的装饰可以通过结合血清白蛋白进一步延长多肽体内的残留时间是长期多肽药物的主流转化手段。制备工艺优化:采用冷冻干燥、喷雾干燥等脱水工艺,大大降低多肽制剂中的水分活性,从物理层面抑制水解、氧化等降解反应的发生;同时,准确调节制剂的pH值和离子强度,避免多肽容易降解的极端酸碱环境,显著提高多肽在储存过程中的长期稳定性。稳定剂与辅料的协同作用:在制剂中加入甘露醇、海藻糖等冻干保护剂,以及氨基酸、表面活性剂等功能性辅料,通过氢键和疏水相互作用稳定多肽的自然形象,抑制多肽的聚集和变性。在不改变多肽分子结构的前提下,大大提高多肽物理稳定性。传递系统物理包裹:利用PLGA微球、pH敏感纳米粒、脂质体等聚合物载体完全包裹多肽,在多肽与外部环境、体内蛋白酶之间形成物理屏障,不仅能保护胃肠道酸性环境中的多肽不降解,还能实现多肽体内的缓慢释放,进一步提高多肽体内稳定性。前沿协同修饰策略:采用“双脂肪酸共轭”、“糖脂双修饰”等新型组合技术,优化多肽酶解抗性、脂溶性、水溶性等多重属性,可将多肽体内半衰期延长至200小时以上,实现超长效果,是多肽稳定性提升领域的前沿研发方向。
2026-10-16
查看详情
肽与蛋白质位点特异性修饰的研究进展
蛋白质与多肽是生命活动的核心功能媒介,体内天然的翻译后修饰能够精准调控蛋白的活力、定位与稳定性。人力完成肽和蛋白质的位点非特异性修饰,即在预设的单独氨基酸位点引进荧光基团、药物分子、糖链或同位素标记,是化学生物学、蛋白药物研发领域的关键技术。综述《Recent Advances in Site-Specific Modifications of Peptides and Proteins》系统梳理了该角度的最新研究成果,将现有技术划分成四大类:基于氨基酸微环境差距的化学修饰、标识介导修饰、相邻驱动装饰与酶促修饰,分析各种技术原理、优点局限与生物医学运用,为该领域后续发展提供了清楚的架构。传统蛋白修饰方式大多借助氨基酸侧链的固有化学反应活性,比如赖氨酸氨基、半胱氨酸巯基的亲核反应,但蛋白序列中一般存在多个同类残基,反映欠缺位点区别能力,产物是多种装饰异构体的混合物,无法满足基础研究与生物医药的精准要求。位点特异性修饰技术的核心目标,便是打破“同一种氨基酸同样反应活性”的限制,在不破坏蛋白总体折叠结构的前提下,只在目标位点完成共价偶联。基于蛋白部分化学环境差别的修饰对策,运用蛋白折叠带来的微环境差别,区别蛋白上化学性质相同但空间环境不同的氨基酸残基。蛋白折叠后,部分赖氨酸残基埋藏在疏水核心,部分暴露在溶剂;曝露残基四周的电荷、氢键微环境,会改变氨基的pKa值,从而实现单一位点选择性反映。该策略最大优势是无需对蛋白开展基因改造,直接向天然蛋白开展后期修饰,操作方便。但此方法普适性受限,选择性高度依赖蛋白本身三维结构,当目标位点所在微环境与其它残基差别较小时,很难获得高纯产物。标签介导装饰(tag-and-modify)是当前应用最广泛的对策之一。此方法根据基因工程,在蛋白目标位置插进短肽标识或者非天然氨基酸,标签能够特异性识别对应的化学探针,发生高效、正交的生物偶联反应。常见体系包含四半胱氨酸标识与双砷染剂、非天然氨基酸介导的点击化学变化。该技术位点精确、选择性极高,不受蛋白三维结构影响,广泛用于活细胞内蛋白荧光标记、蛋白探头搭建。缺点是必须对蛋白开展基因编辑,引进额外氨基酸序列,可能影响目标蛋白天然折叠与生物学功能,在离体天然蛋白、临床蛋白药物改造场景下存有局限。相邻驱动化学修饰,借助分子间亲和功效,将反映探针聚集在目标氨基酸周边,借助部分高浓度完成位点选择性标识。典型代表是亲和引导催化体系:小分子配体结合蛋白特选择点后,携带催化基团在结合位点部分活化,仅对相邻氨基酸发生装饰。该策略不需要插进长肽标签,仅依靠配体-蛋白相互作用,即可实现天然蛋白的位点标识,适宜靶向酶、受体蛋白的原点装饰。但此方法依靠高亲和力配体设计,针对欠缺非特异小分子配体的蛋白,难以全面推广,同时容易出现非特异性背景标识。酶促修饰对策运用生物酶天然底物鉴别非特异,催化目标位点发生共价修饰。比如转谷氨酰胺酶、Sortase酶、卤化酶等,可以识别特定短肽序列,精确催化糖基、脂类、莹光基团或是药物分子连接到多肽、蛋白上。酶促反应标准柔和,在溶液、生理温度下即可进行,生物相容性好,副反应少,在抗体药物偶联物(ADC)的制备行业极具潜力。酶促装饰的短板在于酶自身的底物序列限定,多数酶仅鉴别特定短肽基序,必须在蛋白序列保存鉴别位点;部分商用酶费用较高,大批量生产难度较大。肽与蛋白质位点非特异装饰打通从蛋白化学改造到生命体制分析、生物药物研制的关键通道。
2026-10-14
查看详情
PEG化修饰的主要功能和缺点
聚乙二醇(PEG)通过共价将PEG分子连接到药物或载体表面,化修饰已经成为延长药物半衰期、提高稳定性的核心战略。核心作用延长循环时间,降低清除率。在降低肾小球过滤率的同时,PEG分子通过空间位阻效应形成水合层,减少药物与蛋白酶的接触,增加分子体积。 减少免疫原性,提高安全性PEG分子覆盖药物表面的抗原位置,减少抗体识别和免疫反应。比如PEG修饰后,核酸药物的免疫原性明显降低,过敏反应的风险降低。此外,PEG的亲水性可以提高药物溶解度,特别适合开发疏水多肽制剂。 优化药代动力学,达到缓解效果PEG大分子量(例如40 kDa)减缓药物释放速度,减少给药频率。举例来说,PEG化阿霉素脂质体(PLD)肿瘤组织富集具有EPR效应,同时降低心脏毒性,显著改善治疗窗口。提高物理化学稳定性PEG的亲水性可以平衡多肽的疏水性,降低温度或pH变化引起的变性。它的空间位阻效应还可以抑制药物分子之间的聚集,提高制剂的稳定性。 潜在缺陷降低生物活性,掩盖位点。PEG分子可能会包裹药物的活性点,从而导致生物活性下降。举例来说,PEG化脂质体可能会干扰靶细胞的摄入,降低输送效率;一些PEG结合物在生理条件下不稳定,影响疗效。 产生免疫反应和抗体虽然PEG修饰可以减少免疫原性,但是一些病人仍然可以产生抗PEG抗体(APA),引起药物中和、过敏反应或加速清除。长时间服用药物时,PEG在组织中的丰富性会引起潜在的毒性,例如高钙血症和酸中毒。 生产复杂性和质量控制难题PEG修饰涉及多步化学反应,工艺控制要求高,导致生产成本增加。修饰后,药物分子有异质性(如PEG链长度分布不均),需要复杂的分析方法来保证质量一致性。
2026-10-12
查看详情
随机多肽文库如何构建?八种随机多肽文库构建方法
随机多肽文库构建是一项重要的技术,用于筛选和发现与特定蛋白质相互作用的多肽序列。构建随机多肽文库的基本原理是创建一个包含大量随机多肽序列的文库,然后使用筛选或筛选方法来鉴定具有特定功能或相互作用的多肽。这些随机多肽可以包括不同长度、不同氨基酸组成和不同结构的序列,以增加文库的多样性。以下是构建随机多肽文库的一般方法:1选择文库类型:为了构建随机多肽文库,首先需要确定文库类型。有两种主要类型的多肽文库:线性多肽文库和环状多肽文库。线性多肽文库由一系列连续的氨基酸组成,而环状多肽文库具有一个或多个氨基酸环,通常由互相连接的蛋白质序列组成。2设计随机性:在构建随机多肽文库时,需要确定多肽序列的随机性程度。随机性的增加将增加文库中多样性的程度。可以通过引入随机核苷酸序列或随机氨基酸序列来实现多肽的随机性。3合成多肽:根据设计的多肽序列,合成一系列的多肽片段。多肽的长度和氨基酸组成将根据研究目的而定。合成可以采用固相合成技术,通过将氨基酸逐个添加到固相载体上,并使用不同的保护基团来控制多肽的组合。4构建文库:将合成的多肽片段插入适当的文库载体中。文库载体通常是质粒或病毒载体,具有启动子和选择标记等元件,以便在细胞中表达多肽。5转化宿主细胞:将构建好的多肽文库载体转化到宿主细胞中,如大肠杆菌或酵母。这些细胞将被用来扩增和表达多肽。6筛选与鉴定:使用适当的筛选方法来筛选文库,以识别具有特定相互作用的多肽。这可以通过质粒抽提、PCR、免疫学方法或生物化学筛选等技术来实现。7序列分析:对于具有特定相互作用的多肽,进行序列分析以确定其氨基酸组成。这有助于进一步的功能研究和优化。8优化和应用:根据筛选结果,可以进一步优化多肽的结构和性能。最终,这些多肽可以应用于生物学研究、药物开发、蛋白质相互作用研究等领域。构建随机多肽文库是一项关键的技术,可用于发现新的蛋白质相互作用、研究生物学过程以及开发生物医学应用。随着技术的不断发展,多肽文库的构建和筛选方法也在不断改进,为科学研究和药物开发提供了更多的可能性。
2026-10-09
查看详情
胃泌素大胃泌素1(人源)的概述及合成
大胃泌素是一种激话G蛋白偶联受体CCK2R的激素,在胃酸分泌中起作用。大胃泌素适合于药学和细胞生物学。该产品也是一些癌症肿瘤潜在生长因子,包含前列腺癌。CAS:60675-77-6|人类大胃泌素 I Big Gastrin I(34 肽,C 端酰胺化,N 端焦谷氨酸封闭)序列:Pyr-LGPQGPPHLVADPSKKQGPWLEEEEEAYGWMDF-NH₂,分子量 3849.20;胃 G 细胞分泌的长链胃泌素亚型,C 端 5 肽序列是 CCK2R(CCK-B 主要是活力片段为受体),N 端长序列主要是提高身体的可靠性。一、关键作用原理靶点为CCK2RR(CCK-B 受体,Gq 型 G 蛋白偶联受体)普遍表述于胃 ECL 肠嗜铬样细胞、壁细胞及部分癌细胞。Big Gastrin I 融合 CCK2R 后激话Gq-PLC 通道,提升细胞中 IP3 与 Ca²⁺,激话 PKC;优先选择胃 ECL 细胞,推动 ECL 释放组胺,组胺融合壁细胞 H₂受体,间接激话 H⁺/K⁺-ATP 酶,推动胃酸分泌;C 端酰胺化的五肽片段(GWMDF-NH₂)这是受体结合的重要构造;N 端长肽段不参于受体结合,但抵御蛋白酶水解,半衰期显著善于小胃泌素 G-17;可通过 CCK2R 介导下游 MAPK、PI3K 信号,调整细胞增殖,抗凋亡,在癌细胞中实现自代谢促生长的功效。二、胃酸分泌调整的主要作用刺激胃酸分泌调整: ECL 细胞释放组胺,间接推动壁细胞分泌胃酸和胃蛋白酶原;调整胃黏膜生长,保持胃粘膜上皮稳定。胃肠动力和消化腺:推动胃平滑肌收缩;轻微刺激胰腺外分泌,推动胆襄排尽。细胞增殖与肿瘤生物学:推动生长因子 CCK2R 阳性肿瘤(胃癌、胃癌、结直肠癌、前列腺癌)细胞增殖、侵蚀、抗凋亡;推动肿瘤血管再生。黏膜修补:推动胃黏膜上皮细胞在生理浓度下的繁殖,参加胃粘膜损伤后的修补。三、局限受体分布广泛,副作用强:CCK2R 体现为胃、中枢和多种肿瘤;全身给药容易引起高胃液、胃糜烂和溃烂,长期刺激会诱发胃癌。多肽药代缺点:虽然和短链对比,短链药代缺点: G17 可靠性较高,但仍易被肽酶溶解;内服完全无活力,只注射给药;无法透过血脑屏障。亚型作用差别:体内Bigg Gastrin I 受体感染力弱于 G17 同样摩尔浓度下,小胃泌素促泌酸活力较低,生理效果长期、柔和。转换风险:具有促进肿瘤繁殖的活性,无法直接发展成治疗药物;仅作为科研工具肽和肿瘤靶向成像 / 靶标认证工具。种群差别:人和啮齿类 CCK2R 不同的感染力,临床实验结论无法直接促进身体。四、合成方法流行选用Fmocc 固相多肽合成(SPPS)挑选固相载体 Rink 酰胺树脂,完成C 端 Phe 酰胺化;从C逐渐端向N 终端先后拼装氨基酸,N 最终,焦谷氨酸被引入终端(Pyr/pGlu)封闭N 端;序列含 Trp、Met,全过程严格把控氧化,避免色氨酸氧化、甲硫氨酸亚砜残渣;TFA 裂化树脂,清除全部侧链维护基团;制取型反相; HPLC 提纯、除盐、冻干,获得白色多肽粉;质量管理:剖析:剖析 HPLC 纯度、ESI-MS 含量认证、氨基酸组成剖析、内毒素检测。候选:重组表述。搭建胃泌素前体蛋白媒介,原核表达,蛋白酶切割后体外酰胺装饰;工艺繁杂,成本高,常规制取少。
2026-09-29
查看详情
前景可观的突破性减肥产品,瑞他鲁肽的介绍与制备方法
简介瑞他鲁肽是一种胰高血糖素受体(GCGR)、葡萄糖依赖性促胰岛素多肽受体(GIPR)和胰高血糖素样肽-1受体(GLP-IR)的三重激动剂肽,对于肥胖和由肥胖引起的二型糖尿病,心血管病、内分泌及代谢疾病等都表现出比司美格鲁肽更加优秀的临床效果,原研机构美国礼来(Eli Lilly and Company)就该药对于心血管病、二型糖尿病,以及肥胖的治疗效果的临床研究都已进入三期,在不久的将来有望成为继司美格鲁肽之后的又一突破性减肥药品,市场前景非常可观。常见的副作用包括胃肠道症状,如恶心、呕吐和腹泻,类似于其他GLP-1类药物的副作用。在治疗初期这些症状较为常见,但随着治疗时间延长,患者通常会逐渐适应。制备方法本方法包括以下步骤:通过Fmoc/tBu固相法合成瑞他鲁肽侧链肽树脂;脱除Lys17主链保护基Dde或Alloc,依次偶联主链保护氨基酸或保护氨基酸片段得到瑞他鲁肽肽树脂;采用酸性混合溶液对肽树脂进行裂解得到粗肽;对粗肽进行HPLC纯化、转盐、浓缩、冻干,得到瑞他鲁肽精肽。根据本发明的瑞他鲁肽合成方法,所得瑞他鲁肽产品纯度大于99 .0%,单一杂质均小于0 .10%。该合成方法操作简单,粗肽纯度高,易纯化制备,综合合成成本低,非常适于工业化生产。瑞他鲁肽侧链肽树脂的制备取750mmol AM Resin(取代度为0.55mmol/g),经溶胀洗涤后,将保护氨基酸Fmoc-Linker(1.5eq) 、缩合试剂DIEA(3eq)、TBTU(1.5eq)加入反应釜中,用DMF溶解,搅拌下于25~35℃条件下偶联反应120~300分钟,过滤洗涤,得Fmoc-Linker-AM  Resin。使用20%Pip/DMF溶液脱除Fmoc保护后,加入保护氨基酸Fmoc-Ser(tBu)-OH(3eq)和HOBt(3eq),用适量DMF溶解并冷却至0~15℃。另取DIC(3eq),搅拌下慢慢加入至保护氨 基酸DMF溶液中于0~15℃环境中搅拌反应5~15分钟,得到活化后的保护氨基酸溶液。将活化后的保护氨基酸溶液加入到待反应的树脂中,于25~35℃条件下偶联反应120~300分钟,过滤洗涤,得Fmoc-Ser(tBu)-Linker-AM Resin。采用上述同样方法,依次接入表2中的保护氨基酸或全保护氨基酸片段肽:Fmoc-Pro-OH.H₂O、Fmoc-Pro-OH.H₂O、Fmoc-Pro-OH.H₂O、Fmoc-Ala-OH.H₂O、Fmoc-Gly-0H、Fmoc-Ser(tBu) -OH、Fmoc-Ser(tBu)-OH、Fmoc-Pro-OH.H₂O、Fmoc-Gly-Gly-0H 、Fmoc-Glu(OtBu)- OH.H₂O、Fmoc-Leu-0H、Fmoc-Leu-0H、Fmoc-Tyr(tBu)-OH、Fmoc-Glu(OtBu)-OH.H₂O、Fmoc- Ile-0H、Fmoc-Phe-0H、Fmoc-Ala-OH.H₂O、Fmoc-Gln(Trt)-Aib-0H、Fmoc-Ala-0H.H₂O、Dde- Lys(Fmoc)-OH、Fmoc-AEEA-OH、Fmoc-Glu-0tBu、二十烷二酸单叔丁脂,得Dde-Lys(AEEA-γ-Glu-(OtBu)-Eicosanedioicacid-0tBu)-Ala-Gln(Trt)-Aib-Ala-Phe-Ile-Glu(OtBu)-Tyr(tBu)-Leu-Leu-Glu(OtBu)-Gly-Gly-Pro-Ser(tBu)-Ser(tBu)-Gly-Ala-Pro-Pro-Pro-Ser(tBu)-Linker-AM Resin。瑞他鲁肽肽树脂制备脱除Lys¹⁷位点主链保护基Dde后再依次偶联主链各位点,使用2~3%水合肼/DMF溶  液脱除Dde保护基,于5~35℃条件下反应10min,共进行3次。对肽树脂经洗涤后,依次接入主  链各位点:Fmoc-Lys(Boc)-OH、Fmoc-Asp(OtBu)-OH、Fmoc-Leu-OH、Fmoc-aMeLeu-OH、Fmoc-Ile-OH、Fmoc-Ser(tBu)-OH、Fmoc-Tyr(tBu)-OH、Fmoc-Asp(OtBu)-OH、Fmoc-Ser(tBu)-OH、Fmoc-Thr(tBu)-OH、Fmoc-Phe-OH、Fmoc-Thr(tBu)-OH、Fmoc-Gly-OH、Fmoc-Gln(Trt)-OH、 Boc-Tyr(tBu)-Aib-OH,得瑞他鲁肽肽树脂6500.3g。瑞他鲁肽粗肽制备向上述制得的瑞他鲁肽肽树脂,加入酸性混合溶液,混合溶液配比为TFA:EDT/ Tis /苯酚/H₂0=90:2.5:2.5:2.5:2.5,用量为8mL/克树脂;15~30℃搅拌反应2~4小时,得 反应混合物,利用砂芯漏斗过滤,收集滤液,再用少量TFA洗涤树脂3次,合并滤液后加入 MTBE沉淀,再用MTBE洗沉淀3次,抽干得3536.3g类白色粉末,即瑞他鲁肽粗品,粗品纯度为81.81%。瑞他鲁肽精肽的制备取瑞他鲁肽粗品,加水搅拌,用氨水调pH9.0~9.5至完全溶解,所得溶液用0.45μm混合微孔滤膜过滤;采用反相制备色谱进行纯化制备,收集瑞他鲁肽馏分;合并馏分,转钠盐,减压浓 缩,得到瑞他鲁肽水溶液;冷冻干燥,得瑞他鲁肽精肽1963.38.68g, 纯度为99.51%,最大单一杂质0.10%,总收率为55.33%,分子量为4730.76。上述实施例表明,本发明提供的合成方法所得粗品的纯度得到了大幅提高,瑞他鲁肽精肽产品纯度大于99.0%,单一杂质均小于0.10%。同时,本发明提供的方法也提高了 最终产品得质量,工艺简单易于控制,工业化程度高,具有广泛的实用价值和应用前景。参考文献:瑞他鲁肽的合成方法及瑞他鲁肽  CN 119823233
2026-09-23
查看详情
卡格列肽的固相合成改进工艺
简介卡格列肽(Cagrilintide)是一款由诺和诺德公司开发的新型长效脂化修饰胰岛淀粉素(amylin)类似物。卡格列肽由37个氨基酸组成,C末端为酰胺型,N末端的α氨基连接1个γGlu和1个二十烷二酸(C20diacid),其氨基酸序列为C20 diacid-γGlu-KCNTATCATQRLAEFLRHSSNNFGPILPPTNVGSNTP-NH2(cycl2-7)。胰岛淀粉素通过激活位于延髓和下丘脑的特定受体,产生饱腹感,同时在非低血糖状态下抑制餐后胰高血糖素分泌,并延缓胃排空,有助于调控血糖处于稳态。因此,研发并优化胰岛淀粉素类似物用于体质量管理和糖尿病治疗的潜力巨大。根据一项为期68周的I期临床试验报道,卡格列肽与司美格鲁肽的复方制剂CagriSema减重效果可达22.7%,并显示出良好的安全性和耐受性。目前卡格列肽的制备工艺报道较少,仅有1篇专利合成工艺。仅报道了采用常规固相合成方法的生产工艺。背景技术目前,长肽的制备方法主要采用基因重组法和化学合成法。由于基因重组法所得多肽的C末端为羧基,需通过在C末端增加一个Gly,再采用肽基甘氨酸a酰胺化单加氧酶(peptidyl-glycinealpha-amidating monooxygenase,PAM)水解Gly,以实现C末端酰胺化。因PAM成本高昂,所以C端酰胺型多肽的合成主要采用固相合成法。以往,对类似多肽的合成通常使用1-羟基苯并三唑/N,N"-二异丙基碳二亚胺作为缩合剂,而本研究拟采用爆炸风险更低、消旋化副反应更少和偶联效率更佳的2-肟氰乙酸乙酯(Oxyma)。本文以RinkAmide AM树脂为固相载体,Oxyma和DIC为缩合试剂,依次将Fmoc保护氨基酸与树脂偶联,得到卡格列肽树脂肽,经三氟乙酸裂解得到还原型卡格列肽粗品,再经过环化、分离、纯化、冻干得到高纯度卡格列肽。该研究系统探讨和优化了相关制备工艺参数,可为卡格列肽的工业化生产提供借鉴。卡格列肽化学结构式基本信息中文名称:卡格列肽英文名称:Cagrilintide公司编号:GT-F064CAS号:1415456-99-3序列:C20 diacid-γGlu-KCNTATCATQRLAEFLRHSSNNFGPILPPTNVGSNTP-NH2(cycl 2-7)分子式:C194H312N54O59S2分子量:4409.1合成方法1、树脂溶胀称取取代度为0.28mmol/g的Rink Amide AM树脂1.0g(0.28mmol),置多肽合成仪的反应器中,加入DMF 15mL,搅拌60min,使树脂充分溶胀,氮气鼓吹,除去溶液,剩余物用DMF10mL洗涤(2minx2)。2、脱Fmoc保护基向溶胀好的树脂加入含20% PIP的DMF溶液10mL,搅拌(15minx2)后过滤;剩余物用DMF 10mL洗涤2次,再用甲醇10mL洗涤2次,最后用DMF10mL洗涤2次。取少许树脂加入茚三酮检测试剂A 40uL和B 40uL,置沸水浴中加热5min,判断Fmoc去除程度,若树脂呈紫黑色则说明脱保护完全。3、氨基酸的缩合称取Fmoc-Pro-OH 189mg(0.56mmol,2eq)、Oxyma 120mg(0.84mmol,3eq)、DIC 106mg(0.84mol,3eq),用DMF10mL溶解,预活化30min,投入反应器中,在氮气保护下反应,每隔1h用茚三酮显色法检测,若树脂呈现无色或淡黄色则表示反应完全,反之则需要继续反应。4、剩余氨基酸的缩合缩合反应结束后,过滤除去母液,树脂用DMF 10mL洗涤1次,再用甲醇10mL洗涤2次,最后用DMF 10mL洗涤2次。根据卡格列肽的序列,从C端到N端偶联氨基酸,重复“2”项和“3”项下操作,直至全部氨基酸缩合完毕。最后用DCM10mL和甲醇10mL交替洗涤3~6次,减压干燥24h,得到黄色树脂肽3 220mg。固相合成过程如下图所示。5、树脂肽裂解与工艺优化在酸裂解过程中,除了目标产物外,还会产生多种副产物,一般需要在裂解试剂中加入清除剂以捕获碳正离子。根据1的氨基酸组成以及合成时采 用的侧链保护基,选取PhOH、水、Tis、PhSMe、EDT、DODT等作为清除剂。其中,PhOH能捕获tBu,  也易于与氧化剂反应;水能清除tBu和Boc;Tis能还原裂解过程中的敏感基团(如二硫键); PhSMe有助于去除Trt和Pbf, 并减少Cys侧链的氧化;EDT也能够清除tBu, 并减少Cys侧链的氧化;DODT是EDT的一种替代品,具有恶臭较小的优点。裂解配方优化裂解方法:按表1配制各组裂解液,各200μL,  分别与树脂肽20mg在20℃反应2h, 用乙醚1.6 mL沉淀,离心(9660×g)5min;沉淀用乙醚洗涤3次,干燥后用水1mL溶解,经孔径0.22μm的水系聚醚砜滤膜过滤,用HPLC法分析。色谱条件如下:色谱柱YMCC4分析柱(4.6mm×250mm,5μm);  流动相A为0.05%TFA水溶液B为0.05%TFA乙腈溶液,梯度洗脱(0—5 min,B25%;5—25 min,B25%—65%);检测波长215nm;流速1mL/min;  柱温45℃;进样量10μL。结果如表1所示,配方F裂解液的成分较为简单, 且裂解所得还原型的卡格列肽峰面积较大。裂解时间优化通常增加反应时间有利于提高收率,但过长的反 应时间也会增加副反应的发生风险,所以需要选择合 适的反应时间。选用配方F裂解液,按“2.2.1”项下裂解方法操作,在反应1.5、2.0、2.5、3.0、3.5h  时分别取样检测,对裂解时间进行优化。结果如下图所示,反应2.0h时,还原型卡格列肽主峰纯度和峰面积时间/h均较高,故确定裂解时间为2.0h。裂解温度优化裂解温度的变化对反应的影响尤为明显,温度 较低会降低裂解效率,较高则会影响肽的稳定性,因此对裂解温度进行优化。设置如表2所示的反应温度进行裂解试验,采用配方F裂解液,裂解2.0h,   其他条件同“2.2.1”项,所得结果见表2。可见,在25℃下反应,所得卡格列肽主峰纯度和峰面积均较高。因此,后续试验的裂解温度设置为25℃。小结综上所述,最终优化裂解工艺如下:取干燥的树脂肽1.0g,    加入裂解液(由TFA、PhOH、DODT、Tis组成,体积比为90:2 . 5:5:2.5) 10 mL,  于25℃搅拌反应2h。反应液用砂芯漏斗过  滤,滤液加入冷乙醚(-20℃)80mL,  搅拌5min   后在-20℃静置30min, 离心,弃去上层清液,白色沉淀用乙醚洗涤3~6次,减压干燥。最终得白色固体(还原型1粗肽)325mg 。按式①计算得合成收率为38.56%。合成收率=(实际粗肽质量×含量)/理论粗肽质量×100%① 含量=(粗肽峰面积/进样体积)/(标准品峰面积/进样体积)本研究采用Fmoc固相合成策略,以Rink Amide AM树脂为载体,采用2倍投料比、Oxyma/DIC为缩合试剂进行固相合成,采用由TFA、PhOH、DODT、Tis( 体积比为90:2.5:5:2.5)组成的  裂解液,于25℃裂解2h后得还原型1;经碘氧化0.5h后,使用乙酸、水、乙腈组成的流动相体系、C₄-30nm制备柱进行一步反相HPLC纯化,最终以26.14%的路线总收率得到卡格列肽,HPLC纯度为98.00%。本文主要研究了卡格列肽的制备工艺,并旨在提高反应收率、降低工艺难度,为其工业化生产提供参考。 下一步,将对自制的卡格列肽进行细胞水平和动物水平的  活性评价。此外,后续研究将采用二肽氨基酸、固相合成/液相合成混合法等合成策略,进一步探索产品的最佳合成工艺。
2026-09-19
查看详情
新一代偏向型 GLP-1RA 药物!埃诺格鲁肽带来肥胖治疗新方案
全球肥胖形势较为严峻,据统计,2020 年全球超重/肥胖成人达 22 亿,预计 2035 年将增至 33 亿,占全球成人人口的 54%。高体重指数(BMI)相关疾病造成的全球经济损失预计 2035 年将超 4 万亿美元。在中国,预计 2030 年肥胖患者占比将升至 65.3%,其中超重患者中 70.7% 至少合并 1 种并发症。尽管胰高糖素样肽-1 受体激动剂(GLP-1RA)减重效果较好,但其临床应用仍受限于恶心、呕吐等胃肠道不良反应,影响长期依从性。在此背景下,新一代偏向型 GLP-1RA——埃诺格鲁肽,应运而生。该药物通过选择性激活代谢获益的 cAMP 信号通路、同时减少 β-抑制蛋白的募集,在实现强效减重的同时改善治疗耐受性。 这一突破性进展,是将 2012 年诺贝尔化学奖成果——G 蛋白偶联受体成功转化为临床获益的典范。基本信息中文名称:埃诺格鲁肽英文名称:Ecnoglutide公司编号:GT-L016CAS号:2459531-73-6序列:His-Val-Glu-Gly-Thr-Phe-Thr-Ser-Asp-Val-Ser-Ser-Tyr-Leu-Glu-Glu-Gln-Ala-Ala-Arg-Glu-Phe-Ile-Lys(AEEA-AEEA-γ-Glu-C18diacid)-Trp-Leu-Val-Arg-Gly-Arg-Gly分子式:C194H304N48O61分子量:4284.76一起来看看「新一代」GLP-1RA 药物的机制与临床数据。创新机制内核 cAMP 偏向性激活解耦疗效与副作用埃诺格鲁肽研发中的核心改进在于其 cAMP 偏向性信号通路激活机制,让药物实现了「疗效强、安全性良好」的双重获益,也是其成为新一代 GLP-1RA 代表的关键所在。体外研究显示,其诱导 cAMP 信号传导路径的效力与传统 GLP-1RA 相当,但其 β-抑制蛋白募集最大活性降低约 40%,受体内化活性降低 > 99%。因此改变了 cAMP 和 β-抑制蛋白信号传导路径作用的相对比例,作用机制的优势如下:受体信号传导更优:能够更强效地激活 cAMP 通路,更少地招募 β-抑制蛋白,与 GLP-1 受体结合亲和力更强,使得药物可在细胞表面维持更长时间,因此带来更强的信号传导,从而获得更持久和更强效的降糖与减重效果。保留核心药理活性:偏向性不影响受体结合亲和力,反而部分偏向型激动剂对人 GLP-1 受体的结合亲和力显著高于非偏向型同类药物。作用机制通过解耦两条下游通路,埃诺格鲁肽在分子层面实现了强效减重与高耐受性的双重优化,为新一代肥胖治疗药物奠定了理论基础。临床证据验证:埃诺格鲁肽兼顾高效、长效与多维代谢获益埃诺格鲁肽的关键性 Ⅲ 期研究——SLIMMER 研究(多中心、随机、双盲、安慰剂对照设计,全分析集 n = 664)系统评估了埃诺格鲁肽 2.4 mg 的减重效果、患者应答特征及停药后体重维持能力。主要研究终点为 40 周时体重百分比变化、体重下降 ≥ 5% 的患者比例;次要研究终点为 48 周时体重、腰围、BMI 的百分比变化、体重下降 ≥ 5%、≥ 10%、≥ 15%、≥ 20% 的比例;糖脂代谢、肝功能、血压等心血管代谢指标变化;患者生活质量评分;探索性终点为基线肝脂肪含量 ≥ 8% 受试者的肝脂肪含量变化、尿酸水平变化等。具体研究结果如下:高效减重:九成患者实现临床显著减重,疗效达国际一线水平埃诺格鲁肽 2.4 mg 治疗 48 周实现平均体重降幅 15.4%(安慰剂矫正后为 15.1%)。这一数据验证了其「偏向性」机制在减重方面的优势。体重随时间的百分比变化治疗 48 周后,埃诺格鲁肽 2.4 mg 组 93% 患者实现体重减轻 ≥ 5%,80% 患者达减重 ≥ 10%,64% 患者达减重 ≥ 15%。高应答率意味着,无论患者治疗目标是改善代谢、缓解合并症还是追求显著体型改变,埃诺格鲁肽均能帮助其实现。长效控制:停药后体重反弹有限,反映持久调节作用研究显示,患者在整个48周治疗期间体重持续下降,未出现平台期。停药 7 周后随访发现,埃诺格鲁肽 2.4 mg 组体重仅反弹 1.25%(约 1.1 kg,基线体重估算)。综合获益:同步实现多维代谢获益除减重外,SLIMMER 研究还显示,基线肝脂肪含量 ≥ 8% 的受试者中,埃诺格鲁肽 2.4 mg 组第 40 周肝脏脂肪含量(磁共振质子密度脂肪分数,MRI-PDFF)降低 53.1%(P < 0.05),血清尿酸下降 52.7 μmol/L。这些代谢获益表明,埃诺格鲁肽的作用超越体重数字,直击肥胖核心病理生理机制——代谢紊乱。上述数据表明,埃诺格鲁肽不仅能够实现「高效、高应答」的作用,更推动治疗目标从「体重数字」向「代谢健康」的升级。良好耐受性与安全性:降低胃肠道不良反应,提升长期依从在保持高效减重的同时,埃诺格鲁肽展现出较好的胃肠道耐受性特征,这一优势在不良事件的强度、时程及患者维持治疗能力上均有体现。SLIMMER 研究数据显示,埃诺格鲁肽 2.4 mg 组治疗 48 周期间,绝大多数胃肠道不良事件为轻中度,并随给药时间延长而消退。良好的安全性特征正转化为切实的患者获益。在 SLIMMER 研究中,埃诺格鲁肽组因不良事件导致的停药率仅 2.0%,因胃肠道 AE 导致治疗中断的比例仅为 0.6%,有助于患者长期治疗[5]。此外,1.8 mg 及 2.4 mg 组患者生活质量量表(IWQOL-Lite-CT、SF-36)在躯体功能、心理健康维度均较安慰剂组显著改善。这表明,低停药率与高症状耐受性共同塑造了可持续的体重管理路径,直接回应了肥胖治疗中「启动易、维持难」的临床痛点。随着 cAMP 偏向性设计理念从概念验证走向临床实证,埃诺格鲁肽有望为 GLP-1RA 剂类药物树立「疗效-耐受性再平衡」的新范式。小结综上,埃诺格鲁肽作为新一代 cAMP 偏向型 GLP-1RA,凭借 15.1% 的强效减重、93% 的高应答率、1.25% 的低反弹率、较好的胃肠道耐受性以及 48 周治疗期间未出现平台期,展现出优异的临床获益。2026 年 3 月 6 日,该药物正式获批用于在控制饮食和增加体力活动基础上对成人超重/肥胖患者的长期体重管理。其良好的减重效果,「短暂、轻微」的不良反应特征,有助于真正实现高效、安全性可控、可持续的肥胖管理。
2026-09-10
查看详情
相约CPHI米兰 | 固拓生物就在4K56
2026年10月6日至8日,全球制药行业顶级盛会CPhI Worldwide将在意大利米兰盛大举行。本届展会将汇集约3000家展商,吸引超过60000名全球行业精英共襄盛举。固拓生物(Go Top Peptide)向您发出邀请,我们将携多肽API、GLP‑1系列多肽、美容肽等核心产品亮相本次展会,与来自世界各地的行业同仁面对面交流,探讨行业趋势、分享技术方案,共寻合作机遇。届时全面展示端到端的多肽原料解决方案、卓越的工艺优化能力,以及超大规模商业化生产的领先实力。展会信息展会时间:2026年10月6-8日展会地点:意大利 米兰  Fiera Milano固拓展位号:HALL4  4K56
2026-09-09
查看详情
西仑吉肽的概述与制备方法
西仑吉肽(Cilengitide)是一种人工合成的一个新类别抗癌药物。默克尔公司研究发现西仑吉肽联合化放疗(合并及辅助替莫唑胺加放疗)可能延长生存期,同时作为第一个整合素抑制因子抗肿瘤药物,已进入III 期临床试验,其重要机理是通过阻碍血管生长来靶 向作用于肿瘤及为肿瘤提供营养、促进癌症细胞生长的供血结构。西仑吉肽 化学结构式基本信息中文名称:西仑吉肽英文名称:Cilengitide公司编号:GT-F053CAS号:188968-51-6序列:cyclo(Arg-Gly-Asp-D-Phe-N-Me-Val)分子式:C27H40N8O7分子量:588.66 西仑吉肽制备方法目前西仑吉肽的制备方法主要有液相合成工艺、固相合成前体肽在液相中环化工艺、固相合成工艺,其中前两种合成工艺都是合成的前体肽在液相中环化,这种方法需要反应物在极稀的溶剂中进行反应(10³~10⁴mol/L),而且分子间易发生反应生成线型或环状聚合物,极大地降低了环化收率,给后续的纯化带来了麻烦,而且在规模化生产中产生大量废液,不利于工业化生产。结合西仑吉肽的结构,利用固相假稀效益原理,开发了一种高效环化技术,环化时间缩短为液相环化的20%~30%,反应使用溶剂为液相的2%-8%。西仑吉肽工艺流程图1. 由替代度为0.4~0.9mmol/g的Wang Resin和Fmoc-L-Asp-OtBu反应制备Fmoc-L-Asp(OtBu)-Wang Resin。2.通过固相逐步合成法依次偶联剩余4个含有Fmoc的氨基酸,得到西仑吉肽前体肽A-Wang Resin。3. 在西仑吉肽前体肽A-Wang Resin中,分别加入脱Fmoc和OtBu的试剂,得到西仑吉肽前体肽B-Wang Resin。4. 在DMF或DCM中加入西仑吉肽前体肽B-Wang Resin、环化试剂,经过反应得西仑吉肽-Wang Resin。5. 裂解,纯化,冷冻干燥得到纯西仑吉肽。上述西仑吉肽的固相环化合成工艺,其中步骤1)所述的Fmoc-L-Asp(OtBu)-Wang Resin, 是Fmoc-L-Asp-OtBu与Wang Resin在DCM或DMF中,在DIC+HOBT+DMAP作用下生成的。步骤2)中使用溶剂DMF或DCM,偶联试剂C+D+E,其中C 为 HOAt 或 HOBt,   D为 HBTU 或 HATU 或 TBTU,E为 DIEA; 所述的Fmoc保护的氨基酸分别为:Fmoc-Gly-OH、Fmoc-L-Arg(Mtr)-OH、Fmoc-N-Me-L-Val、Fmoc-D-Phe-OH;Fmoc保护基的脱保护剂为体积 比25%的哌啶-DMF溶液。步骤3)加入的脱保护基试剂分别为:体积比25%的哌啶-DMF溶液和PhOH-DCM溶液脱OtBu反应时间为5~8h。步骤4)环化试剂为DPPA+DIEA或DPPA+NMM或DIC+HOBT或C+D+E,其中C为HOAr或HOBt,D为HBTU或HATU或TBTU,E为DIEA。步骤5)裂解试剂为:TFA/H₂O/T1S。与已有的传统的液相环化技术相比,本发明工艺具有操作简单、收率高、后处理简 单、反应时间短、产生废液少、成本低等优点,在环肽药物设计合成工艺领域有广泛的应用 价值。
2026-09-03
查看详情
非天然氨基酸修饰
天然多肽序列一般是由20种天然蛋白质氨基酸组合而成,因其低毒性、低免疫原性、高组织渗透性和易合成修饰等优点,被广泛应用于药物递送和疾病治疗。然而,多肽易被多种蛋白酶分解,清除速率高,这导致其体内代谢快、稳定性差、半衰期短,从而给多肽相关药物的研发与应用带来了挑战。在多肽设计的时候,通过使用非天然氨基酸,可以一定程度改善这些问题。例如,引入 D-型氨基酸会使多肽的构型发生变化,进而使得修饰的多肽不易被蛋白水解酶水解。固拓生物拥有丰富的非天然氨基酸库,可以为您提供种类丰富的非天然氨基酸多肽合成服务,包括:N-methyl amino acids(N-甲基氨基酸), unnatural amino acids(非天然氨基酸),acetyl-lysine(乙酰赖氨酸), beta-alanine(β-Ala), aminobenzoic acid(对氨苯甲酸), Amidation(酰胺化), Acetylation(乙酰化), Abu, citrulline(瓜氨酸), Acm, dimethyl-Lysine(二甲基赖氨酸), Hydroxy-proline (羟基脯氨酸,Hyp), methyl-Lysine(甲基赖氨酸), mercaptopropionic acid(巯基丙酸), Nitro-Tyrosine(硝基酪氨酸), Norleucine (正亮氨酸,Nle),Pyro-Glutamic acid (焦谷氨酸,Pyr), carbobenzoxyl (苄氧羰基,Z), succinic acid(琥珀酸), sulfurylation(磺酰化)等。D-氨基酸蛋白酶的水解反应一般都是立体专一的。引入D-型氨基酸会使多肽的构型发生变化,进而使得修饰的多肽不易被蛋白水解酶水解。可用的方法有用D-型氨基酸替代多肽链的C端和N端的氨基酸,或替换肽键稳定性差的氨基酸残基,或替代所有氨基酸。当多肽为特殊序列不能替换时,可将其与D-型肽相连以改善肽的蛋白酶稳定性。D-氨基酸多肽具有很多优势,比如:1)某些含D型氨基酸的多肽更具有生物学潜力。第46位是D-丝氨酸的漏斗网蛛毒素(ω-agatoxins)IVB 和 IVC肽对大鼠小脑的Purkinje 细胞P-型钙通道的抑制作用要比那些是L-丝氨酸的异构体强4倍左右。另一个例子是从南美树蛙的皮肤中分离的蛙皮啡肽(dermorphin)。蛙皮啡肽在缓解深度长效镇痛方面比吗啡强一千倍。这个7肽的第二个氨基酸是D-丙氨酸。然而此位置为L型丙氨酸的异构体却没有生物活性。2)D-型氨基酸多肽抵抗蛋白酶的降解作用。由D-型氨基酸形成的肽键与L型氨基酸相比具有更强的酶抗抵力,如当蛙皮啡肽(dermorphin)的氨基末端是Tyr-D-Ala时,可以抵抗氨肽酶的水解作用,但如果是L型肽则会被快速降解。多肽经修饰后会更稳定、具有更强的抗蛋白酶水解能力,而且仍旧保留与原L-多肽一样的结合特性。研究显示,将一些MUC2多肽两侧的氨基酸替换为D-型氨基酸,照样展现了其抗原特性和酶稳定性。3)D型氨基酸可被视为信号分子。霍乱细菌利用消旋酶将大量的L型相应氨基酸转化为D-methionine和D-leucine。此D型氨基酸警示细胞的壁蛋白,从而放慢肽聚糖的生产。最有可能的是,这种肽的异构化是通过alpha-carbon的去质子化-质子化机制实现。这种机制已经为几种氨基酸消旋酶建立,如脯氨酸、天冬氨酸、谷氨酸消旋酶,和两个活性位点的半胱氨酸均涉及这个反应。消旋酶位于内外膜的壁膜间隙,当细胞停止生长时,即启动合成D型氨基酸。固拓生物可以为您提供20种天然氨基酸对应的所有D-氨基酸,包括:D-Ala,D-Arg,D-Asp,D-Asn,D-Cys,D-Glu,D-Gln,D-His,D-Allo-Ile,D-Leu,D-Lys,D-Met,D-Pro,D-Phe,D-Ser,D-Tyr,D-Thr,D-Trp,D-Val。Retro-inverso 多肽Retro-inverso肽是由D-型氨基酸按它们的天然L-多肽序列的倒序组装而得。retro-inverso肽是通过D型氨基酸取代正常L-型氨基酸并反转多肽主骨架方向而得。而所有侧链的的原始空间定向并没有被改变。retro-inverso肽的支柱是相反的,但序列中氨基酸的手性是被保留的。这将导致在类似物与天然L-型多肽之间形成互补的侧链拓扑化学反应。β-氨基酸天然氨基酸一般为α-氨基酸,即氨基酸的氨基和羧基连接在一个C原子上,β-氨基酸则是氨基酸的氨基和羧基连接在两个C原子上。如果对多肽中的氨基酸使用β-氨基酸进行替换,可改变多肽整体的构象,原本蛋白酶切割中心的水分子无法与酰胺键形成氢键,不利于蛋白酶对酰胺键的切割,因而具有更强的抗水解能力。N-甲基氨基酸其它特殊氨基酸
2026-08-31
查看详情
多肽鉴定常用技术及应用特点
鉴定多肽的方法主要包括质谱分析、高效液相色谱(HPLC)、核磁共振(NMR)技术、芯片技术以及蛋白质组学数据库和计算分析。 质谱分析是基于质谱仪器的原理,通过将多肽样品离子化并分离质量 / 电荷比(m/z),可以获得多肽的质量信息。质谱分析可以用于鉴定未知多肽、测定多肽的分子量和序列,以及定量分析多肽的表达水平。 高效液相色谱是一种常用的分离和纯化方法,也可以用于多肽组学检测。HPLC 将多肽样品通过液相色谱柱进行分离,根据不同多肽的亲水性、极性和其他性质,使其在柱中具有不同的保留时间。这种方法可以用于分离复杂多肽混合物,纯化目标多肽,并帮助进一步的分析和表征。 核磁共振技术是一种用于研究多肽结构和动力学的方法。通过核磁共振技术,可以确定多肽的原子间距离、化学位移和偶合常数,进而推断多肽的三维结构和构象。NMR 技术在研究多肽的折叠和相互作用方面具有重要的应用。 芯片技术是一种高通量的多肽组学检测方法。通过将大量多肽固定在芯片上的微阵列区域,可以同时检测成千上万种多肽。这种方法可以用于筛选与特定生物过程相关的多肽、研究多肽相互作用和识别多肽标记物等。 蛋白质组学数据库和计算分析在多肽组学中起着关键作用。这些数据库收集整理了大量的多肽和蛋白质数据,并提供了用于多肽识别、鉴定和功能预测的工具和算法。通过与这些数据库的比对和分析,可以帮助确定多肽的来源、结构和功能。 此外,对于较复杂的多肽类药物或多肽混合物来说,需要借助专属性更强的检测技术进行鉴定,如肽质量指纹图谱(PMF)、核磁共振技术(NMR)或质谱(MS)等鉴别方法。 核磁共振光谱适用于氨基酸数目小于10的多肽样品,对于10个以上氨基酸组成的多肽,NMR数据分析会受到一定的挑战,此时可以选择鉴定范围较宽的质谱技术进行鉴别研究。
2026-08-28
查看详情
RGDfK环肽的合成方法与技术要点
合成路线总述RGDfK环肽作为整合素αvβ3受体的特异性配体,其合成通常采用固相肽合成(SPPS)结合液相环化的策略。典型的合成路径包含线性肽链组装、侧链脱保护、分子内环化以及最终纯化四个主要阶段。基于Fmoc化学的保护策略因其温和的反应条件和高效的脱保护特性,成为目前主流的合成方法。整个合成过程需要在严格控制反应温度、pH值和溶剂系统的条件下进行,以确保最终产物的纯度和生物活性。环肽RGDfK 化学结构式基本信息中文名称:环肽RGDfK英文名称:c(RGDfK)公司编号:GT-H005CAS号:161552-03-0序列:cyclo (Arg-Gly-Asp-d-Phe-Lys)分子式:C27H41N9O7分子量:603.67环肽RGDfK  HPLC图线性肽链的固相合成线性肽链的构建始于Wang树脂的预处理。将0.1 mmol Wang树脂置于聚乙烯多肽合成容器中,依次用DMF、DCM和IPA各洗涤4次,每次1分钟,随后在DCM中溶胀1小时。第一个氨基酸Fmoc-Leu的偶联采用预活化策略:将234 mg Fmoc-Leu(4当量)与57 μL DCC(4当量)、54 μL吡啶(6当量)在无水DCM中活化5分钟后,加入树脂体系反应过夜。后续氨基酸的偶联采用标准Fmoc程序:先用20%哌啶/DMF溶液脱除Fmoc保护基(2×7分钟),然后将2当量Fmoc保护的氨基酸与1.95当量BOP、2当量HOBt及4.5当量NMM在DMF中活化1-2小时后进行偶联。值得注意的是,天冬氨酸(D)和苯丙氨酸(f)的引入需要特殊处理。天冬氨酸通常采用OtBu侧链保护,而苯丙氨酸需使用D型构型以增强受体结合特异性。赖氨酸(K)的ε-氨基需用Boc保护以便后续环化。每步偶联后需用Kaiser试剂检测反应完全度,不完全的偶联需要重复进行直至反应完全。 环肽RGDfK  MS图环化反应的关键技术线性肽链合成完成后,环化反应的成功实施依赖于三个关键步骤的精确控制。首先使用TFA:TIPS:H₂O(95:2.5:2.5)混合液从树脂上切割肽链,同时去除大部分侧链保护基,该过程需持续搅拌2小时。切割完成后,用TFA:CH₂Cl₂(1:9)洗涤树脂,合并滤液浓缩至约1 mL体积,随后加入冷却乙醚沉淀粗肽。环化反应本身通常在稀溶液(浓度0.1-0.5 mM)中进行,以抑制分子间副反应。采用BOP(86 mg)、HOBt(27 mg)和NMM(50 μL)作为缩合试剂,在DMF中反应12-24小时。反应进程可通过HPLC监测,当线性前体峰面积降至初始值的5%以下时视为反应完成。对于含D型苯丙氨酸的RGDfK序列,环化产率通常可达60-75%,显著高于全L型类似物。表1 不同环化条件对产率的影响比较缩合试剂体系溶剂温度(°C)反应时间(h)产率(%)BOP/HOBt/NMMDMF252468HATU/DIEADMF251872PyBOP/HOAt/DIEADMF/CH₂Cl₂(1:1)153665DPPA/NMMDMF44858纯化与表征技术粗产物纯化通常采用制备型反相高效液相色谱(RP-HPLC),以C18柱为固定相,水/乙腈(含0.1%TFA)为流动相进行梯度洗脱。优化后的洗脱程序为:初始保持10%乙腈5分钟,随后在30分钟内线性增加至60%乙腈。目标峰根据保留时间收集,冻干后得到白色至类白色粉末状纯品。产物质控需通过多种分析技术验证:质谱(MS)确认分子量(理论值603.67),HPLC纯度分析需达到95%以上,圆二色谱(CD)验证环状构象特征。值得注意的是,D型苯丙氨酸的存在会使产品在214 nm附近出现特征性CD负峰,这是构象正确的重要指标。核磁共振氢谱(¹H NMR)可进一步确认各氨基酸残基的正确连接顺序和构型。常见问题与解决方案在实际合成过程中,研究者常遇到几个典型问题。环化效率低下往往源于线性前体纯度不足或浓度过高,建议在环化前先用半制备HPLC纯化线性肽,并将反应浓度控制在0.2 mM左右。产物溶解性差的问题可通过添加少量醋酸(1-5%)或DMSO(≤10%)改善。储存过程中产品降解的主要原因是吸湿,应在充氮环境下分装保存,工作溶液现配现用。对于需要进一步功能化的需求,如荧光标记或放射性螯合,通常选择在赖氨酸的ε-氨基上进行修饰。例如CY3标记时,将纯化后的c(RGDfK)与CY3-NHS酯在pH 7.4-8.0的碳酸氢钠缓冲液中反应4小时,即可得到标记产物。类似的策略也适用于DOTA螯合物的制备,为核医学显像提供靶向探针。应用导向的衍生合成基于基础RGDfK环肽结构,目前已发展出多种功能化衍生物。PAE-PEG-c(RGDfK)共聚物的合成采用三步法:首先通过迈克尔加成制备PAE骨架,然后与PEG链段偶联,最后在末端接枝c(RGDfK)。这种结构显著提高了药物的肿瘤靶向性和体内循环时间。另一种重要变体DOTA-c(RGDfK)的合成,需先在树脂上完成线性序列组装,用Pd(PPh₃)₄去除C端烯丙基保护后,再进行分子内环化。纯化后的环肽与DOTA-NHS酯在弱碱性条件下反应,得到可用于放射性核素标记的前体化合物。这类衍生物在PET显像中展现出优异的肿瘤靶向性能。随着精准医疗的发展,RGDfK环肽及其衍生物的合成技术将持续优化。微流体合成平台的引入有望提高批次间一致性,而计算辅助的序列设计将进一步提升其受体亲和力。这些进展将推动该类分子在肿瘤诊疗一体化中的更广泛应用。
2026-08-26
查看详情
杂环化学在有机化学中的作用
杂环化合物构成规模最大、种类最多的有机化合物家族。超过半数已知有机化合物分子含有至少一个杂环结构。杂环是绝大多数药物、农用化学品、天然产物及生物活性分子的核心骨架。杂原子多为氮、氧、硫,可显著改变环系的电子结构、分子极性与化学反应活性。五元杂环:吡咯、呋喃、噻吩吡咯、呋喃、噻吩属于含6个π电子的五元芳香杂环,其中4个π电子来源于二烯体系,另外2个π电子来自杂原子的孤对电子。Paal‑Knorr合成法可制备以上三类化合物:1,4‑二羰基化合物分别与氨(制备吡咯)、水(制备呋喃)、五硫化二磷(制备噻吩)发生反应。Hantzsch吡咯合成以α‑卤代酮、β‑酮酯与氨为原料完成合成。芳香稳定能决定反应活性顺序:噻吩(芳香性最强,120 kJ/mol)>吡咯(90 kJ/mol)>呋喃(约65 kJ/mol)。三者亲电取代反应优先发生于C2位;呋喃反应活性最高,噻吩反应活性最低。吲哚及Fischer吲哚合成吲哚由苯环并合吡咯环构成,是药物研发领域最重要的杂环母核之一。1883年发现的Fischer吲哚合成至今仍是主流制备工艺:苯肼与醛/酮缩合,经酸催化[3,3]‑σ重排、环化,脱除氨得到产物。吲哚亲电取代优先发生在C3位,源于该位点生成的σ‑络合物中间体稳定性更高。吲哚母核存在于色氨酸、血清素、褪黑素以及多种生物碱分子中。六元杂环:吡啶吡啶为六元芳香杂环,苯环上一个CH单元被氮原子替换。Hantzsch吡啶合成采用两当量β‑酮酯与醛、氨缩合,再将二氢吡啶中间体氧化得到吡啶。吡啶为缺电子芳环,性质区别于苯环;带离去基团时,易在C2、C4位发生亲核取代;亲电取代反应发生在C3位,反应条件较为苛刻。氮原子孤对电子使吡啶可作为优良的过渡金属σ给电子配体,同时也是常用有机碱,其共轭酸pKa约为5.2。喹啉与异喹啉喹啉、异喹啉均为苯环并合吡啶环结构,二者稠合位点存在差异。Skraup合成法为喹啉经典合成路线,经由不饱和醛中间体完成环化构建喹啉母核。Bischler‑Napieralski合成是制备异喹啉的经典路线,原料为β‑苯乙基酰胺,经分子内环化得到产物。喹啉母核结构可用于抗疟类药物开发;异喹啉是多种活性生物碱的核心母核。嘧啶、嘌呤与核酸碱基嘧啶(1,3‑二嗪)、嘌呤(嘧啶并咪唑环)是DNA、RNA碱基的杂环核心。胞嘧啶、胸腺嘧啶、尿嘧啶属于嘧啶衍生物;腺嘌呤、鸟嘌呤属于嘌呤衍生物。碱基依靠特异性氢键配对(A‑T/U、G‑C),以此实现遗传信息编码。嘧啶与嘌呤结构类似物被广泛开发为抗肿瘤、抗病毒药物,代表化合物包括5‑氟尿嘧啶、6‑巯基嘌呤、阿昔洛韦。杂环化合物在材料科学领域的应用杂环化合物的应用并不局限于生物与医药领域。聚吡咯、聚呋喃、聚噻吩等导电聚合物可通过电化学氧化或化学氧化制备,掺杂改性能够调控其导电性能。聚噻吩衍生物应用于有机场效应晶体管(OFET)与有机光伏器件(OPV)。卟啉、酞菁这类大环杂环化合物可用于染料敏化太阳能电池、光动力治疗及催化体系。OLED技术采用Alq₃、Ir(ppy)₃等杂环发光材料,实现高效电致发光效果。
2026-08-25
查看详情
SNAP-8的制备方法
SNAP-8的制备方法概述SNAP-8即乙酰基八肽-3,是一种具有N端乙酰基修饰和C端氨基修饰的多肽,商售产品性状一般为白色冻干粉,化学稳定性高,耐热、耐酸碱,易溶于水。相较于一般结构的多肽类物质,它的稳定性更高,是化妆品中经典的类肉毒抗皱活性肽。 乙酰基八肽-3 化学结构式基本介绍中文名称:乙酰基八肽-3英文名称:SNAP-8公司编号:GT-C003CAS号:868844-74-0序列:Ac-EEMQRRAD-NH2分子式:C41H70N16O16S1分子量:1075.16 乙酰基六肽-3  HPLC生理活性SNAP-8具有温和抗皱,放松肌肉的生理活性,其作用机制在于温和减少神经递质如乙酰胆碱、儿茶酚胺的释放,降低肌肉收缩张力,达到减少动态皱纹、淡化浅层静态皱纹的效用。制备方法目前,合成SNAP-8等多肽的主要方法为化学法,如固相合成法和液相合成法,但该法存在一些问题:(1)该法需要逐个添加氨基酸,此过程对超过3个氨基酸的多肽合成来说,收率将会大大降低,且合成过程中会产生大量的非目标肽杂质,所得目标产物纯度较低;(2)在合成多肽的过程中,每一步添加连接氨基酸都需要在有机试剂中完成,产生的有机试剂废液需专门处理,不仅对试剂成本和废液处理成本造成了巨大压力,且会对环境保护造成负面影响。为解决上述问题,市场已经得出一种化学法与生物法相结合制备SNAP-8的方法。 乙酰基六肽-3  MS根据SNAP-8的结构式,先采用化学法合成保护二肽H-Glu-Glu-OH,然后采用生物法合成保护五肽Met-Gln-Arg-Arg-Ala,接着采用化学法合成H-Asp(OAll)-OMe,再将保护二肽H-Glu-Glu-OH,保护五肽Met-Gln-Arg-Arg-Ala和H-Asp(OAll)-OMe按照一定方式连接起来,最后化学修饰添加乙酰基与氨基,制得高纯度的SNAP-8。采用该方法可有效减少化学合成的步骤,减少有机试剂的使用,减少了对环境的污染,具有环保的优点,为其它多肽合成提供了新思路。
2026-08-21
查看详情
新一代多靶点共激动多肽研发趋势解析
传统单靶点GLP-1受体激动剂虽然可以有效改善肝脂肪变性、缓解轻度炎症,但针对中重度肝纤维化逆转效果偏弱,存在明显疗效天花板。近五年全球药企研发重心全面转向**单分子多靶点共激动多肽**,通过一条肽链同时激活两条及以上代谢受体,多重通路协同改善肥胖、糖尿病、NASH,相比单靶点多肽具备更强减重、降脂、抗纤维化潜力,也带动多肽合成行业定制长肽订单持续上涨。目前市面上主流多靶点多肽管线分为三大类别,配套原料合成需求各有差异。 第一类:GLP-1/GIP双靶点共激动多肽,代表分子替尔泊肽。 GIP是人体另一类肠促胰素,与GLP-1通路互补,双重激活可进一步提升胰岛素敏感性、抑制食欲、减少内脏脂肪堆积。临床数据证实替尔泊肽降低肝脏脂肪、血清ApoB48、纤维化标志物效果优于司美格鲁肽,每周一次给药依从性更高。该类多肽氨基酸序列更长,需要特殊侧链修饰工艺,大多无法常备现货,药企需提前下达定制合成订单,常规纯度≥98%医药级多用于II、III期临床。 第二类:GLP-1/GCG胰高糖素双靶点共激动多肽,代表可杜肽、Pemvidutide(ALT-801)、Efinopegdutide。 该品类最大优势是胰高糖素受体直接靶向肝脏,激活肝细胞脂肪酸β氧化,直接减少肝脏甘油三酯合成与沉积,针对性解决单靶点GLP抗纤维化不足的痛点。高脂、高果糖诱导NASH动物模型中,这类多肽可同时下调脂合成、炎症、胶原三类基因;人体试验中降转氨酶效果突出,目前多款分子进入II期NASH临床试验,是纤维化专项新药研发首选多肽原料。 第三类:GLP-1/GIP/GCG三元三激动多肽,前沿筛选管线SAR441255。 单条肽链同时激活三条代谢通路,是当前多肽药物研发前沿方向。动物实验数据显示,三元多肽减重、降脂效果显著优于双靶点分子,可大幅降低小鼠肝脏脂质与肝损伤标志物;但分子结构复杂、合成难度极高、纯化成本昂贵,现阶段仅用于临床前药物筛选,暂未进入大规模人体临床阶段,属于实验室前沿目录肽。 除单分子多靶点多肽外,多肽联合小分子也是主流研发路线。主流组合方案包含:GLP多肽+FXR/ACC肝靶向小分子、GLP-1+SGLT2降糖抑制剂、GLP-1+卡格列肽(淀粉素长效多肽)。联合疗法通过多肽调控全身代谢、小分子直接修复肝脏损伤实现互补增效,对应的配套短肽、长肽采购需求同步增加,多肽工厂可一站式合成整套实验所需原料。 整体行业趋势来看,单纯单靶点GLP多肽市场逐步饱和,多靶点长肽、定制修饰多肽成为增长主力,多肽合成企业能否稳定高纯度批量合成长修饰肽,成为药企筛选原料供应商核心评判标准。
2026-08-19
查看详情
GLP-1多肽改善脂肪肝的4大核心作用通路
代谢相关脂肪性肝病(MAFLD,旧称NAFLD)包含单纯肝脂肪变性、非酒精性脂肪性肝炎NASH、肝纤维化、肝硬化递进式病程。全球大量临床前动物实验与人体临床试验证明,各类GLP-1受体激动剂(GLP-1RA)均可降低肝脏脂肪含量、缓解肝脏炎症、延缓胶原纤维化进程。但由于肝细胞无GLP-1受体,多肽无法直接作用肝脏,全部依靠中枢神经、胰腺、肠道、血管免疫四条独立间接通路协同起效,每条通路均可单独发挥保肝效果,部分作用不依赖体重下降。第一条通路:中枢神经系统调控通路(减重降脂核心主线) 下丘脑与后脑神经元大量表达GLP-1受体,注射GLP多肽后,药物随血液循环透过血脑屏障结合受体,双重抑制食欲与胃排空速度,从源头减少热量、脂肪摄入。临床数据证实,人体体重稳定下降5%即可显著降低肝脏甘油三酯;减重幅度达到10%以上,能够明显改善肝细胞气球样变与小叶炎症。 除此之外,中枢GLP-1信号可通过迷走神经向下调控肠道脂质代谢,抑制小肠上皮细胞乳糜微粒合成与分泌。乳糜微粒是人体餐后运输外源性脂肪进入肝脏的主要载体,GLP多肽可大幅降低血液中ApoB48(肠道脂蛋白标志物)水平,减少外源脂质持续输送至肝脏堆积,这条通路不依赖胰岛素变化,单独即可实现降脂效果。第二条通路:胰腺激素平衡通路,改善全身胰岛素抵抗 GLP多肽作用于胰岛β细胞促进胰岛素分泌,同时抑制α细胞释放胰高糖素,纠正肥胖、脂肪肝人群普遍存在的胰岛素抵抗状态。胰岛素升高后会优先驱动脂肪组织摄取血液中的葡萄糖与游离脂肪酸,将油脂储存在皮下脂肪,避免大量脂质流入肝脏合成甘油三酯。 同时激素平衡可双重抑制肝脏脂质合成:一方面下调肝脏脂合成关键基因Srebpf1、Fasn,阻断肝脏从头脂生成;另一方面减少肝脏极低密度脂蛋白VLDL分泌,降低肝脏内源性脂质向外周转运、持续加重脂肪浸润的恶性循环,从肝脏内部减少脂肪堆积。第三条通路:血管内皮与肝内免疫细胞抗炎通路(独立于减重起效) 该通路是近几年GLP肝病机制研究重大突破,也是多肽不依靠减重也能缓解肝炎、纤维化的关键。研究发现,肝脏肝窦内皮细胞、肝内γδT细胞存在功能性GLP-1受体;特异性敲除小鼠内皮、造血细胞GLP-1基因后,司美格鲁肽等多肽的抗炎、抗纤维化作用直接大幅削弱,即便两组小鼠减重幅度完全一致,实验组肝损伤指标仍明显更高。 多肽结合内皮、免疫细胞受体后,可下调TNF-α、IL-6、CCL2等促炎因子,减少肝脏巨噬细胞浸润;同时抑制肝星状细胞活化,降低胶原蛋白、纤连蛋白等纤维化基质合成,延缓甚至阻断脂肪肝向纤维化、肝硬化进展,是多靶点多肽优于传统单靶点药物的重要机制。 第四条通路:肠道上皮淋巴细胞调控通路,缓解全身低度炎症 肠道上皮内淋巴细胞(IEL)是全身GLP-1受体表达量最高的免疫细胞。GLP多肽作用于肠道免疫细胞后,可修复受损肠道屏障,减少肠道内毒素、炎症因子渗漏进入血液循环,降低全身慢性低度炎症。而全身性炎症是加剧肝脏脂毒性、肝细胞损伤的重要诱因,稳定肠道免疫微环境能够间接持续减轻肝脏慢性损伤,形成肠-肝代谢保护轴。 四条通路相互协同,共同实现GLP多肽降肝脂、消炎症、抑纤维化的综合保肝效果,也是目前各大实验室造模、新药筛选最核心的机制研究方向。
2026-08-12
查看详情
多肽药王替尔泊肽有多恐怖,上半年销售额高达276亿美元
8月5日晚,美国制药公司礼来(LLY.N)发布了2026年二季报,受其GLP-1/GIP双靶点减重降糖药物替尔泊肽销量增长的推动,公司第二季度营收达到229.74亿美元,同比增长48%;上半年总营收为427.73亿美元,同比增长49%。比诺和诺德整个司美格鲁肽全系列加起来(173.12亿美元)多出102亿美元。其中,替尔泊肽贡献了约65%的营收,上半年总收入为276.93亿美元,同比增长88%。具体来看,降糖版Mounjaro二季度销售额为99.43亿美元,同比增长91%,上半年销售额为186.05亿美元,同比增长106%;减重版Zepbound二季度销售额为49.28亿美元,同比增长46%,上半年销售额达到90.88亿美元,同比增长60%。从地区分布来看,上半年美国市场收入265.32亿美元,同比增长37%;欧洲市场收入为77.6亿美元,同比增长46%;中国市场收入为16.35亿美元,同比增长73%。在一季报时,礼来曾宣布上调2026年全年业绩指引,将全年预期营收上调20亿美元,达到820亿美元至850亿美元之间。基于二季度的强劲表现,礼来再次上调全年营收预期,达到850亿美元-870亿美元。替尔泊肽(Tirzepatide)是一款葡萄糖依赖性促胰岛素多肽 (GIP)受体和胰高血糖素样肽‑1(GLP‑1)受体的双重激动剂,其CAS号为2023788‑19‑2。替尔泊肽是一种具有C20脂肪二酸部分的39个氨基酸修饰肽,能够结合白蛋白并延长半衰期。 平均减重效果高达26.6%。替尔泊肽通过激活GLP‑1受体,能够减少饥饿感,从而减少饮食和热量的摄 入,而激活GIP受体可以减少饮食和热量的摄入并增加能量消耗。专利信息一、中国市场(礼来)核心化合物(物质专利):2036‑01‑05国家医保局申报材料登记:活性成分化合物专利、医药用途专利,届满日2036 年 1 月。外围专利(国内)制剂配方、给药装置、特定适应症用途专利,部分延续到2038‑2041年;中国无药品专利期限补偿(PTE)给到替尔泊肽;在核心化合物专利到期前,国内企业不能合法做简化仿制药申报;只能做自研创新、改良型新药(505b2/2.2 类),或发起专利无效挑战争取提前仿制上市。二、美国市场核心化合物专利US9474780B2:2036‑01‑05监管数据独占期(NME):2027‑05‑13 到期即使 ANDA 技术审评完成,2027‑05‑13 之前 FDA 不会批准仿制药上市,但药企可以提前递交 ANDA + 专利挑战(Paragraph IV)。外围专利梯队到期稳定制剂专利:~2038 年2型糖尿病用途专利:~2039 年肥胖治疗用途专利:~2041 年注射笔装置专利:部分到 2040 年后美国有 PTA 专利期限调整空间,个别专利保护期有可能小幅拉长。三、欧盟市场核心化合物专利同样约2036 年 1 月到期;可申请 SPC 补充保护证书,实际独占期可延至接近2039 年。四、关键现实要点专利挑战路径:仿制药企业可以提交 ANDA / 仿制药申请,声明专利无效或不侵权;若诉讼胜诉,有可能在 2036 年前提前上市;但如果礼来胜诉,则必须等到专利到期才能商业化销售。不要混淆:申报临床≠可以上市销售。国内很多企业替尔泊肽仿制药在做临床,只是技术储备;受专利约束,不能商业化上市。化合物专利 2036 到期,但制剂、肥胖适应症用途专利还在保护,就算 2036 年化合物到期,依然会受外围专利禁止,完整仿制解禁实际要更晚。
2026-08-07
查看详情
什么是GLP-1?
在糖尿病、肥胖、脂肪肝三大代谢疾病的新药研发赛道中,GLP-1系列多肽是目前市场需求量最高的活性多肽原料,也是各大合成多肽工厂常备目录肽与定制合成核心品类。GLP-1全称胰高糖素样肽-1,是人体小肠L细胞自然分泌的内源活性多肽,是机体调控餐后血糖、脂肪代谢、食欲的核心信号分子。 人体肠道分泌的天然活性GLP-1主要包含两种成熟片段:GLP-1(7-37)与GLP-1(7-36)NH₂。进食后,肠道受到营养刺激会大量释放这两种多肽,通过多重途径平稳餐后血糖,抑制多余脂肪堆积。但天然GLP-1存在致命的临床缺陷:人体内广泛存在DPP-4二肽基肽酶,会在2分钟内快速剪切降解活性GLP-1,导致天然多肽体内半衰期不足2分钟,静脉输注后药效转瞬即逝,完全无法直接做成注射药物长期使用。 为解决天然多肽半衰期短、给药频繁的痛点,全球药企与多肽合成企业通过氨基酸替换、脂肪酸侧链偶联、肽链修饰、融合蛋白等化学改造技术,开发出一系列长效GLP-1受体激动剂多肽原料药。按照结构、给药周期与作用时长,行业统一分为三大品类。 第一类为短效GLP多肽,代表原料:艾塞那肽、利西拉来。该类多肽未做长链脂肪酸修饰,每日需要多次注射,多用于早期机制科研、短期动物模型实验,属于常规现货目录肽。 第二类是单靶点长效GLP-1多肽,也是当前商业化最成熟品类,代表:利拉鲁肽、司美格鲁肽、度拉糖肽。利拉鲁肽、司美格鲁肽通过连接C16/C18脂肪酸侧链,结合血浆白蛋白延长体内滞留时间,实现每日/每周一次给药,同时获批降糖、减重两大适应症,配套原料药分为科研级与医药级API两种规格,是采购量最大的GLP多肽。 第三类是近几年爆发的多靶点共激动多肽,包含GLP-1/GIP双激动、GLP-1/GCG双激动以及GLP-1/GIP/GCG三激动,代表原料有替尔泊肽、可杜肽、Pemvidutide、SAR441255三元多肽。这类多肽可同时激活两条及以上代谢通路,针对脂肪肝、重度肥胖效果优于单靶点GLP,也是创新药企临床阶段核心定制多肽原料。 很多客户会疑惑:既然GLP-1多肽能改善脂肪肝,是不是可以直接作用于肝脏细胞?目前大量免疫组化、单细胞测序实验证实,人体肝细胞、肝星状细胞、库普弗细胞这三类肝脏核心功能细胞,**完全不表达经典GLP-1受体**。GLP-1不存在直接保肝靶点,所有降脂、抗炎、抗纤维化效果全部依靠肝外组织间接调控,这也是整个GLP肝病研发领域最核心的底层理论,所有细胞实验、动物造模、临床试验均围绕该机制展开。
2026-08-04
查看详情
氨基酸属性与结构
氨基酸属性与结构氨基酸(Amino acids)是含有一个碱性氨基、一个酸性羧基和一个侧链基团R的有机化合物。一个氨基酸的主要组成元素是碳(C)、氢(H)、氧(O)、氮(N)。R基团代表20种不同的侧链,它可以是简单的一个氢原子(H)或是一个复杂的碳链功能团。侧链基因R的物理和化学属性决定了每一个氨基酸甚至整个蛋白质的独一特性和功能。氨基酸属性与结构图表氨基酸属性密码子使用表
2026-07-29
查看详情
棕榈酰四肽-3的概述与合成方法
棕榈酰四肽-3(Palmitoyl Tetrapeptide-3)又称为棕榈酰四肽-7,其氨基酸序列为Pal-Gly-Gln-Pro-Arg,缩写为Pal-GQPR,属于信号类胜肽中棕榈酰寡肽系列多肽中的一种。棕榈酰系列多肽属于信号类胜肽,能够促进基质蛋白(matrix protein)尤其是胶原蛋白的合成,同时还可能促进弹性蛋白、透明质酸、糖胺聚糖和纤维连接 蛋白等多种蛋白的生成。棕榈酰肽通过增加基质细胞的活动来促进胶原蛋白的合成,增加皮肤弹性和更显年轻。类似传统的抗皱原料,如维生素C、维生素A的衍生物,但促进胶原蛋白生成的能力远胜于维生素C和维生素A视黄醇。目前,国际上关于棕榈酰五肽-3和棕榈酰三肽-1的合成方案较多,而棕榈酰四肽-3的寥寥无几。基本信息中文名称:棕榈酰四肽-3英文名称:Palmitoyl Tetrapeptide-3公司编号:GT-C006CAS号:221227-05-0序列:Pal-GQPR分子式:C34H62N8O7分子量:694.92合成方法(1)树脂活化:将10g 2-CTC-Resin树脂(Lot No:GRAS1014-1,Cross-linking:1%DVB,ParticleSize:100~200mesh,Substitution 1.75mmol/g)加入反应器中,加入80mL DCM,室温搅拌浸泡10min使其充分溶胀活化。(2)合成Fmoc-Arg(pbf)-2-CTC Resin肽树脂:在步骤(1)的树脂中加入12.49gFmoc-Arg(pbf)-OH、12mL DIEA、100mL DCM,室温搅拌反应2h, 其中2-CTC Resin、Fmoc-Arg(pbf)-OH、DIEA的摩尔比为1∶1.1∶4,用90mL异丙醇和90mL DMF各进行洗涤两次,得到保护肽树脂。(3)将步骤(2)树脂肽中加入100mL 20%哌啶的DMF溶液,室温搅拌反应20min。抽滤去除溶液,再次加入100mL 20%哌啶的DMF溶液,室温搅拌反应10min,除掉2-CTC Resin上的9-芴甲氧羰基基团。用100mL异丙醇和100mL DMF各洗涤两次。(4)合成Pro-Arg(pbf)-2-CTC Resin肽树脂:在步骤(3)的树脂中加入Fmoc-Pro-OH(11.8g)、HOBT(7.09g)、DIC(8.2mL)、DMF(90mL),室温搅拌反应2h,其中2-CTC-Resin、Fmoc-Pro-OH、HOBT、DIC的摩尔比为1∶2∶3∶3,用90mL异丙醇和100mL DMF各进行洗涤两次,得到保护肽树脂。(5)合成Gly-Gln(trt)-Pro-Arg(pbf)-2-CTC Resin肽树脂:重复步骤(3)和(4),依次连接FmocGln(trt)-OH、Fmoc-Gly-OH,得 到Gly-Gln(trt)-ProArg(pbf)-2-CTC Resin肽树脂。(6)合成Pal-Gly-Gln(trt)-Pro-Arg(pbf)-2-CTC Resin肽树脂:将步骤(4)中的树脂中加入10.7mL棕榈酰氯、7.24mL DIEA、120mL DCM,室温搅拌反应20min。其中2-CTC Resin、棕榈酰氯、DIEA 的摩尔比为1∶2∶2.5,用120mL异丙醇和120mL DMF各洗涤两次,甲醇洗涤三次,干燥得24g树脂肽。(7)制备棕榈酰四肽-3配制肽树脂切割液:将三异丙基硅烷、三氟乙酸、苯甲硫醚、水按体积比为5∶4∶88∶3加入到烧杯内搅拌混合。(8)切割肽树脂:在步骤(6)肽树脂中加入200mL切割液,室温搅拌反应2h,过滤,滤液在38℃浓缩至油状物,倾倒到冷冻的400mL无水乙醚中,滴加1.5mL浓盐酸,大量白色固体析出,搅拌,离心、分离出上清液,室温减压烘干,得棕榈酰四肽-3粗品,经反相色谱法纯化、浓缩、冻干得到棕榈酰四肽-3纯品11.75g,纯度>98%。
2026-07-23
查看详情
深耕多肽原料,链接全球市场 — 固拓生物CPHI China 2026圆满落幕
为期3天(6/16-18)的第二十四届世界制药原料中国展(CPHI China 2026)在上海新国际博览中心圆满落幕。三天相聚,固拓生物凭专业铸品质,以服务赴合作,与海内外行业同仁深度交流,圆满完成本次参展交流之旅。  产销协同,共研方案展会现场,固拓生物的专业团队热情洋溢,积极主动的与每一位来访者交流,为国内外参观者耐心解答每一个问题,提供详细的产品介绍和解决方案,用真诚的微笑和热情的问候拉近了彼此距离。坐下来慢慢聊,团队的专业性、服务性,赢得的来访者的大力赞扬并希望保持后续联系。感恩相聚,未来可期展会收官,亦是全新合作篇章的开端。未来,固拓生物将持续加码医药相关产品的研发与生产,凭借全程溯源、高性价比的优质原料,助力医药产业提质升级。让我们继续携手同行共谋长远发展期待下一次盛会再相聚!2027年6月固拓生物将在虹桥焕新启幕
2026-07-22
查看详情
邀请函|2026 CPHI China,固拓生物邀你相约上海,共创未来!
第24届世界制药原料中国展(CPHI 2026)即将如约而至,作为全球极具影响力的医药全产业链专业盛会,也是汇聚行业精英、链接全球资源的平台,更是为产业链上下游同仁创造交流合作、共寻新机的契机。2026年6月16-18日,固拓生物邀您在上海新国际博览中心,共聚CPHI 2026,W4馆F82展位,我们将携专业团队,恭候您的莅临!到场即有精美好礼相送~~~
2026-06-09
查看详情
Tertomotide(922174-60-5):从肿瘤疫苗到多领域科研的多肽新方向
Tertomotide(CAS:922174-60-5),又称GV1001,是一种人工合成的16氨基酸多肽,源自人端粒酶逆转录酶(hTERT)的611-626位催化位点,分子式为C₈₅H₁₄₆N₂₆O₂₁,分子量约1868.2,外观为白色粉末,水溶性良好,在-20℃密封条件下可长期保存,主要用于科研领域。作为hTERT衍生多肽,它最初以肿瘤治疗疫苗为研发方向,如今凭借独特的多功能性,逐渐延伸到神经退行性疾病、衰老调控等多个研究领域,成为跨学科科研的热点分子。端粒酶在绝大多数正常细胞中处于沉默状态,却在85%以上的肿瘤细胞中异常激活,是肿瘤细胞无限增殖的关键驱动力。Tertomotide的核心特性的是能同时结合MHC-I与MHC-II分子,有效激活CD4⁺辅助T细胞与CD8⁺杀伤T细胞,诱导机体产生针对端粒酶阳性肿瘤细胞的特异性免疫应答。尽管其与化疗联合用于多种肿瘤的临床试验结果存在差异,但临床前研究已证实其对胰腺癌、黑色素瘤等肿瘤细胞有显著抑制作用,为肿瘤免疫治疗研究提供了重要工具。近年研究发现,Tertomotide的价值远不止于肿瘤免疫,其神经保护作用成为新的研究重点。它可穿透血脑屏障,与细胞内分子伴侣HSP70/HSP90相互作用,抑制β-淀粉样蛋白沉积与tau蛋白过度磷酸化,阻断大脑衰老相关信号通路。Ⅱ期临床试验显示,其对中重度阿尔茨海默病患者的认知功能有潜在改善作用,尤其在语言功能保护方面表现突出,目前相关Ⅲ期临床试验正在推进中。此外,Tertomotide还展现出良好的安全性与多领域应用潜力,单药治疗的不良反应发生率与安慰剂相当,为长期科研干预提供了可能。它还具有一定的抗炎活性,在关节炎、听力损伤等疾病模型中展现出保护作用,同时也在良性前列腺增生等疾病的临床试验中被探索应用。作为hTERT靶向肽的代表性分子,它不仅为肿瘤、神经退行性疾病的研究提供了新思路,也为多肽类药物的精准开发与临床转化积累了宝贵经验,推动相关科研领域的持续进步。
2026-04-30
查看详情
高收率醋酸艾塞那肽的分离提纯方法
醋酸艾塞那肽是一种由39个氨基酸组成的多肽醋酸盐,氨基酸其结构与人的胰高血糖素有48%的同源性,与人的GLP-1(胰高血糖素样肽-1)有53%的同源性。醋酸艾塞那肽能够与GLP-1受体作用,通过刺激胰岛β细胞再生,促进胰岛素分泌,抑制胰高血糖素的释放,减慢胃排空速率,抑制食物摄入。其促进胰岛素分泌作用是根据血糖水平进行的,故可降低低血糖的发生率,且对其他促胰岛素分泌剂不敏感的II型糖尿病病人仍有降糖作用,同时GLP-1还可以减轻II型糖尿病患者的体重,是一类全新的糖尿病治疗药物。醋酸艾塞那肽 化学结构式基本信息中文名称:醋酸艾塞那肽英文名称:Exenatide Acetate公司编号:GT-B004CAS号:141732-76-5/141758-74-9序列:H-His-Gly-Glu-Gly-Thr-Phe-Thr-Ser-Asp-Leu-Ser-Lys-Gln-Met-Glu-Glu-Glu-Ala-Val-Arg-Leu-Phe-Ile-Glu-Trp-Leu-Lys-Asn-Gly-Gly-Pro-Ser-Ser-Gly-Ala-Pro-Pro-Pro-Ser-NH2分子式:C184H282N50O60S分子量:4186.66醋酸艾塞那肽  MS2005年4月,美国礼来公司和艾米啉(Amylin)公司共同开发的糖尿病药物倍它(Byetta),化学名醋酸艾塞那肽(人工合成的Exendin-4)获美国FDA批准上市。但国内外对醋酸艾塞那肽进行合成和纯化的相关文献都较少,尤其是醋酸艾塞那肽纯化方向,因此研究醋酸艾塞那肽现有纯化技术的改进和发展还有很长的路要走,摸索出一种操作更为简单成本较少的纯化方法很是重要。分离纯化1、粗肽的预处理先将醋酸艾塞那肽粗肽进行自然晾干,使其切割过程中残留的溶剂挥发,晾干后将粗肽溶解后利用高效液相色谱仪进行粗品分析,根据粗品的分析图谱可以知道艾塞那肽的出峰浓度以及杂质的分布情况;2、溶样按照固液比1g艾塞那肽粗肽:18mL去离子水:2mL乙腈,将经过自然晾干的艾塞那肽粗肽超声溶解,超声时间为5-10min,溶解完全后用滤膜进行过滤,收集滤液;3、粗纯利用反向液相色谱法对滤液进行粗纯,色谱柱填料为十八烷基硅烷键合硅胶,色谱柱直径和装填长度为3cmX25cm,流速为20mL/min,紫外检测波长为210nm,流动相A1为体积分数为0.05%的磷酸水溶液,流动相B1为体积分数为0.05%磷酸的乙腈溶液,先用95%的流动相A1和5%的流动相B1对色谱柱进行平衡,时间为一个柱体积,大概七分钟,接着通过进样针将溶解好的滤液上样,进行梯度洗脱,分段收集粗纯后的艾塞那肽溶液取小样进行分析,将其中纯度大于90%的部分溶液收集待用;4、离子交换将步骤3中粗纯后收集的溶液进行离子交换,色谱柱填料为SP高流速琼脂糖微球的强阳离子交换柱,色谱柱直径和装填长度为5cmX25cm,流速为40ml/min,紫外检测波长为230nm ,流动相A2为0.02mol/L pH值为3.5的醋酸-醋酸钠水溶液,流动相B2为含有0.5mol/L氯化钠的0.02mol/L pH值为3.5的醋酸-醋酸钠水溶液,先用70%的流动相A2和30%的流动相B2平衡色谱柱一个柱体积,接着将粗纯收集的溶液加去离子水稀释一倍以后上样,进行梯度洗脱分段收集后取小样进行分析,将其中纯度大于95%的部分收集留用;醋酸艾塞那肽  HPLC5、换盐将步骤4得到的溶液用粗纯中使用的色谱柱进行换盐,色谱柱填料为十八烷基硅烷键合硅胶,色谱柱直径和装填长度为3cmX25cm,流速为20mL/min,紫外检测波长为210nm,流动相A3为0.5mol/L的醋酸铵水溶液,流动相A4为体积分数为0.2%的醋酸水溶液,流动相B3为乙腈,先将粗纯后的色谱柱用95%的流动相B1冲洗两个柱体积后用95%的流动相A4对色谱柱进行平衡之后,将步骤4中大于95%的液体加去离子水稀释一倍后上样,上样后用95%的流动相A4等度洗脱三十分钟,之后换用流动相A3进行梯度洗脱,分段收集后取小样进行分析,将其中纯度达到98%以上的醋酸艾塞那肽溶液收集留用;6、冻干将步骤5中得到的纯度达到98%以上部分的溶液收集起来进行浓缩,浓缩后得到的浓缩液进行冻干,干燥后得到纯度大于98%的醋酸艾塞那肽,称重计算其纯品收率为60%。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-04-28
查看详情
Elamipretide(736992-21-5):线粒体靶向肽的科研与临床探索
Elamipretide(CAS:736992-21-5),又称SS-31、MTP-131,是一种人工合成的四肽化合物,分子式为C₃₂H₄₉N₉O₅,分子量639.79,外观呈白色至灰白色固体粉末,具有一定吸湿性,少许溶于甲醇和水。作为第一个针对性作用于线粒体的靶向多肽,它的发现为线粒体功能障碍相关疾病的研究与治疗开辟了新路径,其独特的作用机制与临床潜力,多年来一直是科研领域的研究热点。线粒体作为细胞的“能量工厂”,其功能异常与心血管疾病、神经退行性疾病、罕见线粒体病等多种病症密切相关。Elamipretide的核心优势的是能精准靶向线粒体内膜,与膜上的心肌磷脂特异性结合,从而稳定线粒体嵴结构,减少氧化应激损伤,同时提升三磷酸腺苷(ATP)的生成效率,恢复线粒体的正常生理功能。相关研究证实,这种靶向作用可有效保护细胞免受线粒体功能衰竭的影响,为解析线粒体相关疾病的发病机制提供了重要工具。在科研与临床应用中,Elamipretide的价值已得到多项研究验证。它不仅在心力衰竭、神经退行性疾病的动物模型中展现出显著的器官保护作用,还在罕见病治疗中取得突破性进展——2025年9月,其被美国FDA批准用于治疗 Barth 综合征,这是一种罕见的线粒体遗传疾病,主要影响男性,常伴随心力衰竭、肌肉无力等症状。此外,在干龄相关性黄斑变性的Ⅰ期临床试验中,Elamipretide展现出良好的耐受性,且对视觉功能可能具有积极影响。相较于传统线粒体保护药物,Elamipretide具有分子量小、靶向性强、安全性高的优势,其作用机制已被多个研究团队证实,尤其是在心肌磷脂结合介导的线粒体结构稳定方面,为相关药物研发提供了重要参考(PMC, 2024)。虽然PROGRESS-HF等临床试验中,其在心力衰竭治疗中的部分主要终点未达预期,但二次分析显示其在改善患者生活质量方面仍有潜力,为后续研究提供了新的方向。作为线粒体靶向治疗领域的代表性多肽,Elamipretide的研究仍在持续推进。从基础科研中的线粒体功能调控,到临床中的罕见病治疗,它不断为人类应对线粒体相关疾病提供新的思路与可能,也为多肽类药物的研发与应用奠定了坚实基础。
2026-04-27
查看详情
乙酰基四肽-2的概述与制备方法
概述乙酰基四肽-2是一种含有4个氨基酸的活性多肽,氨基酸序列为:Ac-D-Lys-Asp-Val-m-Tyr-NH2,是对胸腺生成素Ⅱ的33~36位氨基酸序列的改构。功效作用具有一定的调节机体免疫功能作用,能增强皮肤免疫防御力;能增强维持胶原蛋白水平和弹性纤维正确装配的自然因素,促进细胞与细胞外基质的结合,对抗导致皮肤紧实度和粘附力丧失的不利作用,从而改善皮肤状况;其主要表现为表皮厚度的增加及表皮皮肤纹理的修复。乙酰基四肽-2主要应用有:抗衰老、抗皱产品、药妆产品、术后护理产品、妊娠纹消除产品、指甲及头发护理产品等。乙酰基四肽-2 化学结构式基本信息中文名称:乙酰基四肽-2英文名称:Acetyl Tetrapeptide-2公司编号:GT-C040CAS号:757942-88-4/1239011-60-9序列:Ac-D-Lys-Asp-Val- L-m-Tyr-NH2分子式:C26H39O9N5分子量:565.62合成方法1、合成Fmoc-L-m-Tyr(TBDMS)-OH(1)合成Fmoc-L-m-Tyr-OH:以水和乙腈的混合液为溶剂,将L-m-Tyr-OH、芴甲氧羰酰琥珀酰亚胺、三乙胺在室温下进行反应,反应完后用盐酸调节pH
2026-04-24
查看详情
蛙紧张肽R(70572-93-9):天然两栖类活性多肽的科研价值
蛙紧张肽R(Ranatensin R,CAS: 70572-93-9)是一种从两栖类蛙类皮肤中分离得到的天然生物活性多肽,隶属于蛙皮素家族,凭借其独特的氨基酸组成、稳定的分子结构及多样的生理调节功能,成为药理学、神经科学等领域的重要研究对象。与同家族其他多肽相比,蛙紧张肽R由17个氨基酸构成,C端酰胺化修饰使其具备更强的体内稳定性,其独特的分子结构的使其在受体结合、生理调控方面展现出独特优势,相关研究成果已被多篇权威期刊收录。作为高特异性G蛋白偶联受体激动剂,蛙紧张肽R主要作用于BB2蛙皮素受体与NK2速激肽受体,通过激活胞内钙动员及第二信使通路,广泛调控平滑肌收缩与神经递质释放。《British Journal of Pharmacology》的研究证实,该多肽在纳摩尔浓度下,即可高效诱导豚鼠回肠、大鼠子宫等平滑肌产生节律性收缩,EC₅₀低至5-7 nM,且其作用不被阿托品等传统受体拮抗剂阻断,明确了其直接作用于特异性多肽受体的独特机制,为受体信号通路研究提供了重要工具。在心血管系统调节中,蛙紧张肽R展现出物种依赖性的双向调控特性,成为血压稳态研究的重要分子探针。研究表明,它对犬、兔等哺乳动物可直接收缩血管、升高血压,效力约为血管紧张素的十分之一;而在灵长类动物中则呈现降压效应,与章鱼素活性相当。《British Journal of Pharmacology》的相关研究还发现,其在大鼠体内可根据基础血压水平反向调节,高血压时降压、低血压时升压,且不与血管紧张素等物质产生交叉耐受,为自主神经调节机制研究提供了新视角。除平滑肌与心血管调节作用外,蛙紧张肽R在神经生理与肿瘤研究中也具有重要价值。它可刺激中枢与外周神经元释放乙酰胆碱等神经递质,参与痛觉调制与胃肠反射调控,同时能调节胰腺外分泌功能。近年研究显示,其靶向的受体在小细胞肺癌、胃癌等肿瘤细胞中高表达,使其成为肿瘤靶向研究的先导分子。作为天然两栖类活性多肽,蛙紧张肽R(70572-93-9)不仅是基础科研的重要工具,更在转化医学领域展现出广阔潜力,为受体生物学研究与新药研发提供了天然分子模板。
2026-04-22
查看详情
LAH4(184776-51-0):α-螺旋抗菌肽的科研新探索
在多重耐药菌日益增多、传统抗生素治疗陷入瓶颈的当下,LAH4(CAS: 184776-51-0)作为一种人工设计的α-螺旋抗菌肽,凭借其独特的作用机制和多功能特性,成为科研领域关注的焦点。与传统抗生素靶向细菌酶系的作用方式不同,这种由26个氨基酸组成的两亲性短肽,通过物理性破坏细菌细胞膜发挥作用,为解决抗生素耐药性难题提供了全新的研究方向,其相关研究成果已在多个权威期刊发表。LAH4的核心优势在于其pH响应型的α-螺旋结构,分子序列中富含的组氨酸的使其构象和电荷状态能随环境pH值灵活切换。研究表明,在感染部位常见的酸性微环境中,组氨酸发生质子化,LAH4形成稳定的疏水性跨膜螺旋,可强力插入细菌负电细胞膜并形成离子通道,最终导致细菌内容物泄漏而裂解;而在中性生理环境中,其构象转为温和的铰链结构,大幅降低对真核细胞膜的毒性。《Biophysical Journal》的NMR研究证实,LAH4在pH 4.1时形成稳定α-螺旋,pH 6.1时转变为helix-loop-helix结构,这种conformational plasticity是其实现靶向抗菌的关键。LAH4具备广谱抗菌活性,对金黄色葡萄球菌、大肠杆菌等常见致病菌均有强效抑制作用,尤其对耐甲氧西林金黄色葡萄球菌(MRSA)等多重耐药菌株效果显著。《Antimicrobial Agents and Chemotherapy》的研究显示,在囊性纤维化患者肺部的酸性微环境中,LAH4能高效杀灭常规抗生素难以应对的铜绿假单胞菌,其抗菌活性较中性环境提升近百倍。更重要的是,由于其膜破坏机制不依赖细菌代谢通路,细菌难以产生耐药性,这使其在抗感染领域具有不可替代的优势。除抗菌作用外,LAH4的核酸转染和细胞穿透能力进一步拓展了其应用边界。它可与DNA、siRNA等遗传物质形成复合物,借助内体酸化触发的构象变化,帮助货物逃离溶酶体降解,显著提升转染效率。相关研究发表于《Journal of Peptide Science》,证实LAH4在水溶液中可自组装为纳米聚集体,进一步增强膜扰动和递送能力。作为合成生物学的典型成果,LAH4(184776-51-0)通过精准的结构设计,实现了高效、低毒、抗耐药的多重目标,未来有望在新型抗菌制剂、基因递送载体等领域实现转化,为后抗生素时代提供新的解决方案。
2026-04-21
查看详情
钙抑肽(Katacalcin,85916-47-8):调节钙稳态的内源活性多肽
钙抑肽(Katacalcin,CAS85916-47-8)是一种由21个氨基酸组成的内源性多肽,作为降钙素前体的C端片段,与降钙素、降钙素原等同源于calc-1基因编码产物,自1983年被首次发现并命名以来,便成为钙代谢与多肽生理研究的重要分子。其分子式为C₉₇H₁₅₄N₃₄O₃₆S₂,平均分子量2436.6,外观呈白色至灰白色固体粉末,是当前生物化学与内分泌领域持续关注的活性肽类物质。作为降钙素家族的关键成员,钙抑肽的核心生理功能集中于钙磷稳态调节,它能快速且短暂地降低血液中钙与无机磷的浓度,机制在于促进钙、磷离子向骨骼中沉积,同时抑制骨盐溶解,与降钙素协同维持机体钙平衡。早期《TheLancet》刊载的研究证实,健康人体血浆中存在天然钙抑肽,男性浓度略高于女性,且与降钙素呈等摩尔浓度存在;静脉输注钙后5分钟内,其血浆水平即可翻倍,甲状腺髓样癌患者体内该肽浓度显著升高,提示其可作为疾病诊断与随访的潜在生物标志物。除钙代谢调控外,近年研究揭示钙抑肽具备免疫调节活性,可通过蛋白激酶A依赖性cAMP信号通路,浓度依赖性地调控人CD14⁺外周血单核细胞(PBMC)的迁移行为。体外实验显示,在1阿摩尔/升至10飞摩尔/升浓度区间内,钙抑肽能强效抑制fMLP及趋化因子家族诱导的细胞趋化作用,且抑制活性优于降钙素与降钙素原,还能引发细胞对自身及其他趋化因子的异源失活反应,为炎症、免疫应答等病理生理过程的干预提供了新靶点。目前钙抑肽的研究仍以基础机制与临床前探索为主,其在骨质疏松、骨代谢紊乱及免疫相关疾病中的应用潜力正逐步被挖掘,但从实验室走向临床仍需突破药代动力学、长期安全性、规模化合成与剂型开发等多重瓶颈。作为内源性活性多肽,钙抑肽凭借独特的双重生理功能,持续为骨科学、内分泌学与免疫学交叉研究提供新思路,其分子机制与转化价值仍有待更深入的科研探索。
2026-04-17
查看详情
氨基酸组成多肽链的基本结构概述
多肽链是由多个氨基酸通过肽键连接而成的链状结构,它们在生物体内具有重要的功能,如蛋白质的结构和功能、酶的催化作用等。广泛应用于药物研发、生物材料、生物传感器等领域。以下是多肽链人工合成的主要步骤:其基本结构包含一级结构、二级结构、超二级结构、结构域、三级结构和四级结构等不同层次。一级结构是多肽链最基础的结构,它指的是多肽链中氨基酸的排列顺序。氨基酸之间通过肽键相连,肽键是由一个氨基酸的羧基与另一个氨基酸的氨基脱水缩合形成的化学键。不同的氨基酸排列顺序赋予了多肽链独特的化学性质和生物学功能,是多肽链其他高级结构形成的基础。二级结构是指多肽链主链原子的局部空间排布,不涉及氨基酸残基侧链的构象。常见的二级结构有α - 螺旋、β - 折叠、β - 转角和无规卷曲。α - 螺旋是多肽链主链围绕中心轴呈有规律的螺旋式上升,每隔3.6个氨基酸残基螺旋上升一圈,螺距为0.54nm。β - 折叠是由若干条肽链或一条肽链的若干肽段平行或反平行排列,通过链间的氢键维持稳定。β - 转角通常由4个氨基酸残基组成,第一个氨基酸残基的羰基氧与第四个氨基酸残基的氨基氢形成氢键,使多肽链发生180°的转折。无规卷曲则是指没有确定规律性的那部分肽链结构。超二级结构是指在多肽链内相邻的二级结构常常在空间折叠中相互靠近、彼此作用,形成有规则的二级结构聚集体,常见的有αα、βαβ、ββ等。结构域是指在较大的蛋白质分子中,多肽链上相邻的超二级结构紧密联系,形成的相对独立的、近似球状的三维实体。三级结构是指整条多肽链中全部氨基酸残基的相对空间位置,也就是整条多肽链所有原子在三维空间的排布位置。它是在二级结构、超二级结构和结构域的基础上进一步盘绕、折叠形成的,主要靠疏水键、离子键、氢键和范德华力等非共价键维持稳定,有些蛋白质还涉及二硫键。四级结构是指由两条或两条以上具有独立三级结构的多肽链通过非共价键相互结合形成的聚合体结构,其中每一条具有独立三级结构的多肽链称为亚基。综上,多肽链的各级结构层层递进、相互依存,一级结构的氨基酸序列决定了高级结构的形成,而高级结构则直接决定了其生物学功能,这种结构与功能的统一性是多肽链发挥生理作用的核心前提。随着多肽链人工合成技术的不断完善,人们对其结构的精准调控能力持续提升,不仅为深入研究蛋白质的结构与功能关系提供了有力支撑,也推动了其在医药、生物工程等领域的应用不断拓展,未来有望在疾病治疗、新型材料研发等方面实现更多突破,为人类健康和生物科技发展注入新的活力。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-04-16
查看详情
鹅肌肽(584-85-0):天然活性二肽的科学价值与健康潜力
鹅肌肽(Anserine,CAS:584-85-0)是一种天然存在于脊椎动物骨骼肌与脑组织中的组氨酸二肽,由β-丙氨酸与甲基组氨酸构成,作为肌肽的甲基化衍生物,其结构更稳定、生物活性更持久,成为近年营养与生物医学领域的研究热点。与肌肽相比,鹅肌肽不易被血清肌肽酶降解,能更长效地在体内发挥作用,且具备良好的血脑屏障穿透性,为多维度健康调控提供了基础。从核心生理功能来看,鹅肌肽的抗氧化与抗糖化作用备受关注。其分子中的咪唑环可高效清除羟自由基、超氧阴离子等活性氧簇,螯合铜、铁等过渡金属离子,减少氧化应激对细胞与组织的损伤,同时抑制糖基化终产物(AGEs)的生成,延缓细胞老化与组织退变。《Nutrients》刊载的随机对照试验证实,健康人群补充鹅肌肽可显著提升超氧化物歧化酶(SOD)活性达50%,增强机体抗氧化防御系统,维持细胞氧化还原稳态。在神经保护领域,动物实验显示,鹅肌肽能改善阿尔茨海默病模型小鼠的记忆缺陷,减轻脑内神经炎症,修复神经血管单元功能,为认知健康维护提供新方向。运动与代谢健康是鹅肌肽的另一重要应用场景。作为天然生理缓冲剂,其pKa值接近人体生理pH,可快速结合运动产生的氢离子,稳定肌肉细胞内酸碱平衡,减少乳酸蓄积带来的疲劳与酸痛。多项人体临床试验表明,每日补充200-400mg 鹅肌肽,持续2-8周可显著降低主观疲劳感,提升运动耐力与恢复速度。针对高尿酸问题,鹅肌肽通过抑制黄嘌呤氧化酶活性减少尿酸合成,同时调控肾脏尿酸转运蛋白促进排泄,多组学研究证实,其可通过肠-肾轴调节肠道菌群,改善嘌呤代谢紊乱,有效降低血尿酸水平,缓解高尿酸血症相关症状。此外,鹅肌肽具备良好的口服生物利用度与安全性,天然源于金枪鱼、鲣鱼等深海鱼类,人体可少量内源性合成,补充后无明显排斥反应。现有研究多聚焦于抗氧化、抗疲劳、降尿酸及神经保护等方向,虽多数临床证据支持其健康益处,但仍需更大规模、更长周期的人体试验完善应用体系。作为兼具天然性与科学性的生物活性成分,鹅肌肽正从基础研究逐步走向营养干预与健康管理实践,为现代人群的疲劳缓解、代谢调节与衰老防护提供安全有效的天然方案。
2026-04-15
查看详情
醋酸艾替班特的概述和制备
概述醋酸艾替班特(Icatibant acetate)是由Shire公司研发的HAE专治药物,于2011年8月25日获FDA批准用于18岁及以上成年人的遗传性血管水肿急性发作治疗,也是FDA批准的第3个用于治疗HAE发作的药物。醋酸艾替班特有相似于缓激肽的结构d合成十肽,但是,其中有5个非蛋白源的氨基酸。醋酸艾替班特是一种强力的选择性的缓激肽2型(B2)受体的选择性竞争性拮抗剂,通过抑制与HAE的栓塞局部肿胀、炎症、疼痛症状有关的缓激肽的影响而治疗急性HAE的栓塞局部肿胀。HAE只是醋酸艾替班特可能治疗的几种适应症的个,其他潜在适应症还有哮喘、肝硬化和其他类型的血管性水肿。所以说醋酸艾替班特具有很高的药用价值和广阔的市场前景。醋酸艾替班特化学结构式基本信息中文名称:醋酸艾替班特英文名称:Icatibant acetate公司编号:GT-F005CAS号:138614-30-9;130308-48-4序列:H-D-Arg-Arg-Pro-Hyp-Gly-Thi-Ser-D-Tic-Oic-Arg-OH   分子式:C59H89N19O13S分子量:1304.52醋酸艾替班特  MS图制备1:Fmoc-Arg(Pbf)-CTC树脂的制备将11.1g替代度为0.9mmol/g的2-氯三苯甲基氯树脂,加入到固相反应柱中,加入DMF溶胀树脂30分钟。向12.98g Fmoc-Arg(Pbf)-OH中加入3.50mLDIPEA,活化5min,然后加入DMF溶胀的树脂中反应平衡10min,再加入3.50mLDIPEA,室温反应45min后,加入甲醇封闭20min。抽掉反应液,DMF洗涤3次后,DCM洗涤3次,然后用甲醇收缩3次,3次时间分别为3min、5min、8min,得到Fmoc-Arg(Pbf)-CTC树脂,检测替代度为0.5mmol/g。2:Fmoc-Oic-OH的偶联称取10mmol Fmoc-Arg(Pbf)-CTC树脂加入固相反应器中,用DMF溶胀0.5h,再用20%DBLK脱除Fmoc保护两次,每次时间分别为10min和5min,洗涤后连接Fmoc-Oic-OH。将11.73g Fmoc-Oic-OH、4.9g HOBt和6.1mL DIC溶于DCM中(可以加入少量DMF助溶),冰水浴活化7min后,加入固相反应器中,室温反应1~2h,反应终点以茚三酮法检测为准。反应结束后,抽掉反应液,DMF洗涤,再用20%DBLK脱除Fmoc保护两次,每次时间分别为10min和5min,洗涤后准备偶联下一个氨基酸。3:Fmoc-D-Cit-OH的偶联将11.91g Fmoc-D-Cit-OH、5.00g HOAt和11.4gHATU溶于DCM中(可以加入少量DMF助溶),冰水浴下加入3.87gDIPEA活化7min后,加入固相反应器中,室温反应1~2h,反应终点以茚三酮法检测为准。反应结束后,抽掉反应液,DMF洗涤,再用20%DBLK脱除Fmoc保护,洗涤后准备偶联下一个氨基酸。4:Fmoc-Ser(tBu)-OH的偶联将11.49g Fmoc-Ser(tBu)-OH、5.00g HOAt和6.1mL DIC溶于DCM中(可以加入少量DMF助溶),冰水浴下活化7min后,加入固相反应器中,室温反应1~2h,反应终点以茚三酮法检测为准。反应结束后,抽掉反应液,DMF洗涤,再用20%DBLK脱除Fmoc保护,洗涤后准备偶联下一个氨基酸。5:Fmoc-Thi-OH的偶联将11.79g Fmoc-Thi-OH、5.00g HOBt和11.37gHBTU溶于DCM中(可以加入少量DMF助溶),冰水浴下加入3.87gDIPEA活化7min后,加入固相反应器中,室温反应1~2h,反应终点以茚三酮法检测为准。反应结束后,抽掉反应液,DMF洗涤,再用20%DBLK脱除Fmoc保护,洗涤后准备偶联下一个氨基酸。6:Fmoc-Gly-OH的偶联将8.91g Fmoc-Gly-OH、5.00g HOBt和9.63gTBTU溶于DCM中(可以加入少量DMF助溶),冰水浴下加入3.63gTMP活化7min后,加入固相反应器中,室温反应1~2h,反应终点以茚三酮法检测为准。反应结束后,抽掉反应液,DMF洗涤,再用20%DBLK脱除Fmoc保护,洗涤后准备偶联下一个氨基酸。7:Fmoc-Hyp(tBu)-OH的偶联将12.27g Fmoc-Hyp(tBu)-OH、5.00g HOAt和9.66gTATU溶于DCM中(可以加入少量DMF助溶),冰水浴下加入3.63gTMP活化7min后,加入固相反应器中,室温反应1~2h,反应终点以茚三酮法检测为准。反应结束后,抽掉反应液,DMF洗涤,再用20%DBLK脱除Fmoc保护,洗涤后准备偶联下一个氨基酸。8:Fmoc-Pro-OH的偶联将10.11g Fmoc-Pro-OH、5.00g HOAt和11.4gHATU溶于DCM中(可以加入少量DMF助溶),冰水浴下加入3.87gDIPEA活化7min后,加入固相反应器中,室温反应1~2h,反应终点以茚三酮法检测为准。反应结束后,抽掉反应液,DMF洗涤,再用20%DBLK脱除Fmoc保护,洗涤后准备偶联下一个氨基酸。9:Fmoc-Arg(Pbf)-OH的偶联将19.44g Fmoc-Arg(Pbf)-OH、5.00g HOAt和11.4gHATU溶于DCM中(可以加入少量DMF助溶),冰水浴下加入3.87gDIPEA活化7min后,加入固相反应器中,室温反应1~2h,反应终点以茚三酮法检测为准。反应结束后,抽掉反应液,DMF洗涤,再用20%DBLK脱除Fmoc保护,洗涤后准备偶联下一个氨基酸。10:Fmoc-D-Arg(Pbf)-OH的偶联将19.44g Fmoc-D-Arg(Pbf)-OH、5.00g HOAt和11.4gHATU溶于DCM中(可以加入少量DMF助溶),冰水浴下加入3.87gDIPEA活化7min后,加入固相反应器中,室温反应1~2h,反应终点以茚三酮法检测为准。反应结束后,抽掉反应液,DMF洗涤,再用20%DBLK脱除Fmoc保护,DMF洗涤3次,DCM洗3次,用甲醇收缩3次,时间分别为3min、5min、8min,真空干燥,得到醋酸艾替班特肽树脂。醋酸艾替班特  HPLC图11:醋酸艾替班特肽树脂裂解配制裂解试剂200mL,其中三氟乙酸190mL,三异丙基硅烷6mL,水4mL放入冰箱中预冷30min。将20.0g醋酸艾替班特肽树脂加入到500mL圆底烧瓶中,然后将配制的200mL裂解试剂倒入树脂中,搅拌的同时冰浴,通入氮气,反应30min后撤走冰浴,室温下继续反应2h,过滤树脂,收集滤液。用少量三氟乙酸洗涤树脂,过滤,合并滤液。将滤液缓慢加入20L冰乙醚中,出现白色沉淀,3000转/分钟离心收集沉淀,冰乙醚洗涤5次后,减压干燥得到粗肽10.3g,HPLC检测纯度>90%。
2026-04-14
查看详情
肽和蛋白质的核心区别,一文讲透
“肽就是蛋白质”“吃肽跟吃肉补蛋白一样”——这类说法在健康科普与产品宣传中屡见不鲜,让很多人误以为肽和蛋白质是同一种物质。但从分子结构、生理特性到吸收代谢,二者都存在明确的科学边界,肽≠蛋白质,这个等式并不成立。厘清二者的差异,才能真正理解这类生物活性物质的独特价值。肽与蛋白质的基本组成单元都是氨基酸,通过肽键(-CO-NH-)连接,这是二者的共性,但科学界对二者的划分有清晰共识:肽是由2-50个氨基酸组成的短链聚合物,分子量通常小于10kDa,根据氨基酸数量可细分为寡肽(2-10个氨基酸)、多肽(11-50个氨基酸),结构以线性为主,仅存在简单折叠;而蛋白质是由50个以上氨基酸组成的大分子聚合物,分子量普遍大于10kDa,部分可达数百万Da,且必须形成二级、三级、四级复杂空间结构——如α-螺旋、β-折叠,多条肽链相互作用,才能具备生物活性。传统营养学认为,蛋白质必须被完全分解为游离氨基酸才能被吸收,但现代研究推翻了这一认知——人体吸收蛋白质的主要形式是小分子肽,占比约70%,游离氨基酸仅占30%,这正是肽与蛋白质最核心的生理差异。蛋白质分子量巨大,需经胃蛋白酶、胰蛋白酶等多级酶解,耗时2-4小时,才能拆解为短肽或氨基酸,过程耗能高,且易受消化功能影响,老年人、术后患者等群体吸收效率极低;而肽尤其是2-4个氨基酸的小分子肽,可通过小肠黏膜的PEPT1载体直接吸收,无需二次消化,全程仅需20-40分钟,吸收过程耗能低、不易饱和,生物利用率远超蛋白质。除了吸收代谢的差异,二者的功能特性也截然不同,蛋白质的核心功能是构成机体、提供氨基酸原料,如肌肉蛋白支撑运动、胶原蛋白维持皮肤弹性;而肽的价值在于精准的生物活性——每一种肽的氨基酸序列决定其独特功能,可直接参与细胞调控,比如免疫调节肽(如胸腺五肽)能激活免疫细胞、提升机体抵抗力,抗氧化肽可清除自由基、延缓细胞衰老,抗菌肽能直接抑制有害菌增殖、替代部分抗生素作用,神经肽则可调节神经信号传递、改善睡眠与情绪。综上,肽与蛋白质不是等价关系,而是“片段与整体”“小分子与大分子”“活性片段与基础物质”的关系。蛋白质是生命的基础架构,肽则是蛋白质水解后保留活性的功能片段,既有同源性,又有独立性。日常饮食中,肉蛋奶等食物补充的是完整蛋白质,满足基础营养需求;而肽类物质凭借小分子量、快吸收、高活性的优势,填补了蛋白质吸收效率低、功能单一的短板。
2026-04-13
查看详情
氨基酸分子结构和原子命名
技术背景在之前的一篇文章中,固拓小编讲述了蛋白质的组成结构,一共是20种氨基酸。由这20种氨基酸的排列组合,可以得到一条相应的蛋白质链,而这条蛋白质链经过各种螺旋和折叠,会得到一个最终稳定的蛋白质构象,也是我们日常生活中所能够接触到的蛋白质的存在形态。那么在上一篇文章中的表格里面,我们可以看到众多的氨基酸在蛋白质链的中间时候的构象,本文将要讲述一些其他位置所对应的构象,以及其中原子的命名法则。同残基不同位置的构象即使是同一个残基,在位于蛋白质链的不同位置时,也有可能表现出不同的构象。比如在蛋白质的头部时,有可能会出现一些氢离子跟氮原子的成键。而残基位于蛋白质链的中部时,我们往往会略去其中的一个H2O,跟两侧的其他残基形成2个肽键。具体结构如下表所示:原子命名法则当我们把这些生成的构象存储成PDB文件时,我们会发现其中每一个原子在所处的残基内的命名都是唯一的。我们以丙氨酸为例,来解读一下其中的命名法则。在上面这个结构图中,绿色的代表碳原子,灰色代表氢原子,红色代表氧原子,蓝色代表氮原子。一般我们先找到当前氨基酸的氮基碳原子,由于丙氨酸中只有一个氮原子,因此与氮原子成键的这个碳原子就是我们要找的氮基碳原子,我们将其命名为"CA",对应的氮原子命名为"N"。一般我们会发现,这个氮基碳原子并不是位于主链的顶点,也就是在氨基酸内部还会连接至少2个其他的重原子。我们找到其连接的带氧原子的那个碳原子,将其命名为"C",对应的氧原子命名为"O","CA"表示的是这个碳原子处于α位。另外一个被氮基碳原子所连接的碳原子,被命名为"CB",也就是β位的碳。按照与氮基碳原子的远近关系,分别用"A,B,G,D,E,Z,H"来标记这些重原子,对应的希腊字母是"α,β,γ,δ,ϵ,ζ,η"。那么这就是丙氨酸的所有重原子在PDB文件中的命名,如下图是一个含有丙氨酸的蛋白质的PDB文件。对于氢原子来说,命名是取决于其所连接的碳原子的位置,比如连接氮的氢原子,可以直接命名为"H",连接α碳的氢原子,可以命名为"HA"。而β位的碳连接了3个氢原子,因此需要加上额外的数字标记,那么对应的命名就是"HB1,HB2,HB3"。并且,这种加数字编号的方法对于重原子也是同样适用的,比如下图所示的色氨酸:同样的方法我们可以找到氮基碳原子和α位的氧基碳原子,这样我们就可以按照连接的远近关系对其中的重原子进行命名。比如我们可以β位有1个碳,γ位也是1个碳,δ位是2个碳,ϵ位有1个氮原子和2个碳原子,ζ位有2个碳原子,η位有1个碳原子。那么综合下来,我们将会得到的重原子的命名就是:"C,N,O,CA,CB,CG,CD1,CD2,NE1,CE2,CE3,CZ2,CZ3,CH2",下图是一个真实蛋白质PDB文件中的色氨酸的命名:总结概要PDB格式的文件是最常用于存储蛋白质构象的一种,其中也是以各个氨基酸(残基)为基本单位,在氨基酸内部对原子进行唯一性的命名。本文先通过展示各种氨基酸在蛋白质链的不同位置的结构,介绍各类氨基酸的基础构象。再通过丙氨酸和色氨酸两个案例,详细介绍了在蛋白质链的中的各种氨基酸内部的原子命名法则。需要注意的是,atom_name和atom_type是不一样的,atom_name是一个唯一的标识符,atom_type则是用于导出力场参数的重要标记。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-04-10
查看详情
吸收快、更安全?大豆肽凭实力成为植物营养优选
健康消费升级浪潮下,植物肽以易吸收、低致敏、绿色可持续的优势快速崛起,成为营养领域新风口。而在豌豆肽、玉米肽、核桃肽等众多植物肽中,大豆肽凭借全方位优势脱颖而出,占据植物肽市场超60%份额,成为大众与行业的共同优选,其核心价值背后有坚实科学依据支撑。大豆肽是唯一含人体全部8种必需氨基酸的植物肽,氨基酸组成均衡,营养品质可与乳清蛋白、鸡蛋等动物蛋白媲美,相比之下,花生肽缺赖氨酸、玉米肽缺色氨酸,存在明显氨基酸“短板”。国际脂质专家组(ILEP)在《Clinical Nutrition》发文指出,大豆蛋白是植物蛋白金字塔顶端品类,是替代动物蛋白的优质选择,经酶解后的大豆肽,保留完整氨基酸谱,更易被人体利用。在吸收效率上,大豆肽分子量多在1000Da以下,由2-10个氨基酸组成,可通过肠道肽转运体1(PepT1)直接吸收,无需经蛋白酶复杂水解。研究证实,大豆肽吸收速率是普通蛋白质的20倍、游离氨基酸的2-3倍,20分钟内即可进入血液,吸收过程几乎不消耗能量,《中国临床营养杂志》研究显示,其肠道吸收率超95%,远高于大分子蛋白,特别适合老人、术后患者、肠胃敏感者等消化力弱人群。科学研究证实大豆肽具备多元健康价值,它能抑制血管紧张素转换酶(ACE)活性,温和降压且不影响正常血压,《Food Chemistry》研究确认其降压安全性与有效性;同时可结合胆汁酸促进胆固醇排泄,抑制内源性胆固醇合成,长期摄入可使血脂降低30%,心血管疾病风险下降40%,还能提升免疫球蛋白IgG水平15%-20%,促进胸腺发育,帮助老年群体降低上呼吸道感染率,此外,它还能促进双歧杆菌增殖,修复肠黏膜紧密连接蛋白,降低肠道通透性,减少腹泻发生率。大豆肽的安全适配性也极具优势,经酶解后,其抗原性降至大豆蛋白的1/1000-1/100,大幅降低过敏风险,适配牛奶蛋白过敏、麸质不耐受群体,其植物来源代谢后呈弱碱性,减轻身体负担,且原料广泛、成本仅为乳清肽的1/3,契合普惠健康与绿色可持续理念,《国民营养计划(2017-2030年)》也将其列为植物源优质蛋白重点推广品类。从科学实证到市场选择,大豆肽以全营养、快吸收、强活性、高安全的综合优势,成为植物肽时代的标杆,无论是日常营养补充、运动后恢复,还是慢病辅助调理、特殊人群营养支持,大豆肽都以科学实力,为健康提供可靠支撑。
2026-04-09
查看详情
高收率RGD环化五肽制备新工艺,肿瘤靶向药原料新方案
RGD环化五肽作为肿瘤靶向治疗相关药物的核心起始原料,其合成工艺的收率、纯度和成本直接决定工业化落地可行性。固相合成新工艺一举解决传统工艺痛点,实现高收率、高纯度制备,妥妥的工业化生产优选方案!先划重点:RGD环化五肽的核心价值整合素受体αvβ3仅在肿瘤细胞/肿瘤新生血管内皮细胞高表达,是肿瘤靶向治疗的黄金靶点。✅线性RGD肽:血浆半衰期短、受体亲和力低,靶向效果差;✅环化RGD肽:结构更稳定、亲和性/靶向性大幅提升,是制备(99m)-HYNIC-PKM-E[L-c(RGDxK)]2等放射性靶向药的关键起始原料。传统合成工艺的3大痛点现有工艺难以满足工业化生产需求,问题直击要害:1.液相环合工艺:易发生聚合副反应,收率仅75%左右,缩合剂与成品混合,分离难度大;2.传统固相工艺:采用Oall保护基,原料价格高,脱保护需昂贵的四(三苯基膦)钯;3.安全隐患:钯试剂的使用易造成重金属残留,影响药品安全性。工艺核心创新:固相成环+优选OMe保护基本发明的核心思路是将天冬氨酸侧链羧基固定在CTC树脂上,分步脱保护后固相成环,同时优化保护基选择,新增OMe路线,成本、安全性、收率全方位升级!五步核心制备流程(附优选方案)以CTC树脂为载体,分5步完成制备,提供OMe、Oall两种路线,OMe为工业化优选,步骤清晰易操作!1.制备中间体5:将树脂与Fmoc-天冬氨酸(X)侧链上的羧基偶联,得到中间体5,树脂是CTC树脂;X-为天冬氨酸羧基的保护基团,是OMe、Oall;2.制备中间体4:使用固相合成法依次将R-Asp(X)树脂与Fmoc-甘氨酸、Fmoc-精氨酸(R1)、Fmoc-赖氨酸(R2)、Fmoc-D-苯丙氨酸、偶联,得到中间体4,R1-为精氨酸氨基的保护基团,是Pbf;R2-为赖氨酸氨基的保护基团,是Boc、Dde;3.制备中间体3:使用NaOH/DMF溶液脱去天冬氨酸上的OMe基团,或使用四(三苯基膦)钯脱去天冬氨酸上的Oall基团;使用DBLK溶液(20%)脱去D-苯丙氨酸上的Fmoc基团,得到中间体3;4.制备中间体2:使用缩合剂HOBT/DIC,HBTU/DIEA将树脂上的线性肽环化,得到中间体2;5.制备目标化合物:将RGD环化五肽在弱酸条件下从树脂上切割下来。优选OMe路线的4大核心优势对比Oall路线,OMe路线堪称“性价比之王”,工业化优势拉满:✅成本大降:Fmoc-天冬氨酸(OMe)价格仅为Oall版本的1/3,脱保护无需昂贵钯试剂;✅操作简单:脱保护仅用NaOH碱性溶液,无需复杂设备,生产门槛低;✅安全无残留:避免钯试剂使用,彻底消除重金属残留隐患,药品安全性更高;✅收率更高:成品收率达96.4%,高于Oall路线的94.2%,产能效益更优。实测数据:远超传统工艺!3组实施例+2组传统工艺对比,固相成环新工艺的收率、纯度双碾压,数据说话更有说服力!核心结论:新工艺收率最高96.4%、纯度最高97.4%,远超传统液相工艺,且无重金属残留、操作简单,完全适配大规模工业化生产!产品含量测定(符合药典标准)采用高效液相色谱法(HPLC) 检测,严格遵循《中国药典2010年版二部》标准,检测条件如下:✅色谱柱:十八烷基硅烷键合硅胶柱(150mm×4.6mm×3μm,推荐SHISEIDO CAPCELL MG II);✅流动相:A相(0.02mol/L磷酸盐缓冲液pH7.0-乙腈=90:10)、B相(0.02mol/L磷酸盐缓冲液pH7.0-乙腈=30:70);✅梯度洗脱:0-30min(A70%、B30%)→35min(A0%、B100%)→45-55min(A70%、B30%);✅其他:检测波长290nm,柱温35℃,进样量20μl。工艺核心亮点总结✅创新固相成环思路,避免液相环合的聚合副反应,收率、纯度双提升;✅新增OMe保护基路线,大幅降低原料和设备成本,操作更简单;✅消除重金属钯残留隐患,提升药品安全性,符合药用标准;✅全程工艺可控,步骤清晰,易放大生产,适配工业化需求免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-04-08
查看详情
来考诺肽(Leconotide,247207-64-3):钙通道研究的精准分子探针
来考诺肽(Leconotide,CAS 247207-64-3,亦称ω-conotoxin CVID)是源自猫芋螺(Conus catus)毒液的27氨基酸多肽,以高选择性靶向N型(Cav2.2)电压门控钙通道为核心定位,凭借独特分子特性成为神经科学基础研究的关键工具,为解析钙通道功能与神经信号调控机制提供精准研究载体。分子定位:高选择性通道亚型区分剂其核心价值在于对Cav2.2通道的亚型特异性识别。分子结构含3对二硫键形成稳定半胱氨酸结框架,第10位赖氨酸残基赋予其区别于同类毒素的结合特异性——对含β3亚基的交感神经Cav2.2亲和力仅为感觉神经Cav2.2的1/540,实现 “感觉/交感通道精准区分”。这种亚型选择性远超齐考诺肽等传统ω-芋螺毒素,可排除其他钙通道干扰,成为单一通道亚型功能研究的专属探针。作用机制:神经信号传导的精准调控器作用机制聚焦钙通道阻断与信号传导调控:通过竞争性结合Cav2.2通道外口,阻断钙离子跨膜内流,抑制突触前膜谷氨酸、P物质等递质释放,从而切断神经信号传递链路。其阻断具可逆、快速、剂量依赖特性,起效与清除速率显著优于同类毒素,便于动态调控通道活性、实时观测信号变化。同时低交叉反应性——对L/P/Q/R型钙通道无明显作用,确保研究结果的通道特异性。科研价值:神经机制解析的核心工具作为神经生理学标准试剂,它支撑三大研究方向:一是钙通道分型鉴定,精准区分Cav2.2不同剪接变体与亚基组成,明确通道结-功能关联;二是突触传递机制研究,用于解析痛觉、运动等信号的突触传导路径,定位信号关键环节;三是多肽-受体作用模型,为钙通道拮抗剂分子设计提供结构模板,推动靶向分子研发。边界定位:基础研究专属工具分子来考诺肽仅限科研应用,核心价值体现于基础研究层面:以高选择性、低非特异性干扰的特性,成为解析Cav2.2通道功能、神经信号传导机制的“金标准”试剂。其非临床定位既保障科研安全性,也为钙通道生物学、多肽分子调控等领域提供可靠研究工具,是连接毒素分子基础研究与神经科学机制探索的关键载体。
2026-04-07
查看详情
硬骨鱼紧张肽(Urotensin I, 83930-33-0):生命演化的分子化石
在硬骨鱼尾部神经分泌系统中,藏着一种古老而关键的神经肽 ——Urotensin I(硬骨鱼紧张肽,CAS:83930-33-0)。它由 41 个氨基酸组成,属于促肾上腺皮质激素释放因子(CRF)家族,是脊椎动物进化历程中留存的 “分子活化石”,更是解锁神经内分泌、生理调控与演化奥秘的核心工具。作为最早从鲤鱼、美洲鲶等硬骨鱼中分离纯化的经典肽,Urotensin I 的核心价值,在于它连接了鱼类基础生理与脊椎动物演化谱系。它是 CRF 家族的系统发生原型,结构与哺乳动物 CRF、蛙皮肤肽 sauvagine 高度同源,却保留更原始的功能特征。研究证实,它对鱼类垂体促肾上腺皮质激素(ACTH)的释放活性,远强于哺乳动物同源物,精准调控鱼类应激反应、渗透压平衡与水盐代谢,是维持硬骨鱼适应水生环境的关键内源调节因子。在科研领域,Urotensin I 的定位无可替代。它是高特异性 CRF 受体激动剂,对人 CRF1、CRF2 受体展现极强亲和力(pEC50 达 11.46、9.36),成为解析 CRF 信号通路、受体药理学的标准工具肽。同时,它参与调控鱼类昼夜节律、运动活性与摄食行为 —— 血浆浓度昼高夜低,与鱼类行为节律高度耦合,为解析动物行为的神经内分泌机制提供关键靶点。更重要的是,它为脊椎动物激素演化提供直接证据:从水生到陆生的进化中,其血管舒张、抗炎等功能发生分化,映射出不同物种适应环境的分子改造路径。从基础生理到进化生物学,Urotensin I 不只是一种物质,更是解码生命调控逻辑的关键坐标。它以原始结构与保守功能,串联起鱼类生理、神经内分泌与演化发育三大领域,为理解脊椎动物的共性调控机制与物种特异性适应,提供了不可替代的研究支点。
2026-04-03
查看详情
什么是胜肽?解码胜肽与三胜肽:肌肤修护的秘密武器
什么是胜肽?胜肽(Peptide)是由氨基酸以特定顺序通过肽键结合形成的小分子化合物。它是一种化学成分,是蛋白质的基本结构单元。可以将它理解为介于氨基酸和蛋白质之间的「中间体」:1.如果是单一的氨基酸,叫做氨基酸分子;2.如果是由数百至数千个氨基酸组成的大型分子,叫做蛋白质;3.而介于两者之间,由 2-10个氨基酸组成的短链结构,就是胜肽。胜肽的角色与功能1.天然成分:胜肽天然存在于人体中,参与各种生理功能,如胶原蛋白生成、细胞信号传递、免疫调节等。2.人工合成:除了天然存在,胜肽也可以在实验室中设计和合成,用于特定的医学或美容需求。例如,护肤品中的胜肽就是经人工合成的,针对胶原蛋白增生、抗皱等设计。胜肽的特点1.分子量小:胜肽比蛋白质小得多,分子量轻、结构简单,能够快速渗透细胞或皮肤屏障。2.功能多样:不同的胜肽结构具有不同功能,包括抗皱、抗氧化、保湿、修复等。3.非单位性:胜肽是一种物质成分,而非衡量某物的单位。衡量胜肽的量,通常以重量(如毫克或克)来表示。常见胜肽应用1.护肤品:胜肽被广泛应用于抗老化、胶原蛋白增生、修复肌肤等护肤品中,如六胜肽(Hexapeptide)、三胜肽(Tripeptide)等。2.医学治疗:胜肽用于癌症研究、慢性病治疗和免疫调节。3.保健食品:一些胜肽可促进肌肉修复、加强代谢,如胶原胜肽。在护肤界,胜肽早已成为明星级的成分之一,凭借其卓越的抗老化与修护效果,吸引了无数追求年轻肤质的消费者目光。尤其是其中的三胜肽与铜胜肽,更因其多功能性,广泛应用于高端保养品中。不论是想改善皱纹、增加肌肤弹性,还是加速肌肤修复,胜肽都是不可忽视的重要成分。三胜肽:专注胶原蛋白的肌肤修复专家在众多胜肽类型中,三胜肽(Tripeptide)因其小分子结构而具备快速吸收的优势,能深入肌肤底层,直击老化问题。三胜肽的主要功能包括:1.胶原蛋白生成:三胜肽能刺激胶原蛋白与弹性蛋白的合成,改善因胶原流失导致的松弛与皱纹。2.抗皱与紧致:对于表情纹(如抬头纹、法令纹)和静态纹有显著改善效果。3.提升肌肤屏障:加强肌肤的保湿能力,避免干燥与外界刺激。铜胜肽:修复与抗炎的双效守护者另一个胜肽明星成分 —— 铜胜肽(Copper Peptide),则因其抗炎和促进伤口愈合的能力而闻名。铜胜肽不仅能提升胶原蛋白的生成速度,还能有效对抗自由基,减少氧化压力。以下是铜胜肽的作用与效果:1.促进胶原蛋白与弹性蛋白生成:让肌肤更加紧致,减少细纹和皱纹。2.加速伤口愈合:适合修复受损肌肤,改善敏感肤质。3.抗氧化与抗炎:减少自由基对肌肤的伤害,降低肌肤发炎与红肿问题。如何选择适合的胜肽保养品?1.市面上的胜肽保养品种类繁多,以下几个选择方向可以帮助你找到合适的产品:2.胜肽精华液排行榜:选择市面上口碑良好的胜肽精华液,这些产品通常富含高浓度的三胜肽或铜胜肽成分,能有效解决多种肌肤问题。3.胜肽胶原蛋白推荐:针对抗老与胶原蛋白增生需求,优先选择含有三胜肽的精华液或乳霜、安瓶,较能有效改善肌肤松弛… 等等问题。4.选择高浓度胜肽成分:例如含有三胜肽、五胜肽或六胜肽的产品,可加强肌肤修复与抗皱效果。5.适合肤质的胜肽保养品:敏感肌建议选择含铜胜肽的产品,修复同时减少刺激。胜肽保养品使用方法正确使用胜肽保养品能让效果事半功倍。以下是几个使用胜肽保养品的建议:1.清洁后使用:将胜肽精华液在清洁后第一步涂抹于肌肤,可提升渗透效果。2.搭配按摩:轻轻按摩有助于胜肽的吸收,并促进血液循环。3.配合晚间护理:胜肽在肌肤夜间修复时效果最佳,可于睡前搭配面霜或晚安冻膜使用。4.避免与酸类产品同时使用:如果酸、A 醇等,可能会影响胜肽的稳定性与效果。为什么胜肽是护肤必备成分?胜肽凭借其针对胶原蛋白生成、抗皱与修复的多重功效,已成为高效护肤品的核心成分。特别是胜肽抗皱功效与胜肽胶原蛋白推荐的产品,能满足从年轻到熟龄肌肤的需求。无论是想要抚平细纹,还是修复受损肌肤,胜肽类保养品都是不可或缺的选择。结语:胜肽与三胜肽的未来应用随着科技的进步,胜肽的应用将更加多元化,未来或将结合更多专利成分,提供针对性的护肤解决方案。选择正确的胜肽产品,不仅能提升肤质,还能让肌肤在时光中保持年轻与健康。
2026-04-02
查看详情
普卡那肽(467426-54-6):便秘治疗的局部精准调控肽类药物
普卡那肽(CAS 号 467426-54-6)是一种合成16肽,作为人尿鸟苷蛋白类似物,通过特异性激活肠道鸟苷酸环化酶-C(GC-C)受体,为慢性特发性便秘(CIC)与便秘型肠易激综合征(IBS-C)提供了局部作用的治疗选择。普卡那肽的分子结构含两对二硫键(Cys⁴-Cys¹²、Cys⁷-Cys¹⁵),形成稳定环状构象,可优先结合肠道上皮细胞管腔侧GC-C受体(EC₅₀≈0.3μM)。结合后催化GTP生成环磷酸鸟苷(cGMP),激活蛋白激酶G II,进而磷酸化囊性纤维化跨膜电导调节因子(CFTR),促进Cl⁻、HCO₃⁻向肠腔分泌,提升肠腔内渗透压,使水分被动进入肠腔,最终软化粪便、加速肠道蠕动。其核心特点为局部作用、几乎不吸收入血,治疗剂量下血浆浓度低于定量检测下限,避免全身cGMP升高风险;且在肠道酸性环境(pH5–6)活性最强,优先作用于小肠与结肠近端,精准调控肠道分泌。多项随机、双盲、安慰剂对照临床试验验证了普卡那肽的疗效与安全性。针对CIC的两项关键 III 期研究显示,3mg每日一次组的持久性完全自发排便(CSBM)应答率为21.0%,6mg 组为19.5%,显著高于安慰剂组10.2%(P
2026-04-01
查看详情
西仑吉肽(Cilengitide,188968-51-6):整合素靶向药物的多领域研究新进展
在多肽类药物研究领域,西仑吉肽(Cilengitide,CAS:188968-51-6)作为经典的整合素αvβ3/αvβ5强效拮抗剂,凭借独特的作用机制,从肿瘤治疗逐步拓展至骨修复等多个研究方向,成为近年来科研领域的热点分子,其相关研究为多疾病诊疗提供了重要理论与实践支撑。西仑吉肽是一种含环化RGD基序的五肽类化合物,分子式为C27H40N8O7,密度1.4±0.1 g/cm³,其核心作用是特异性阻断整合素αvβ3、αvβ5与玻连蛋白的结合,IC50值分别为4 nM和79 nM,进而抑制FAK/Src/AKT信号通路激活,发挥抗血管生成、诱导细胞凋亡及免疫调节等多种生物学效应。早期研究主要聚焦于肿瘤领域,其抗增殖、抗转移的特性使其成为胶质母细胞瘤、黑色素瘤等恶性肿瘤的潜在治疗药物。相关文献研究为其应用价值提供了有力佐证:《Ann Oncol》2007年研究评估了西仑吉肽在晚期实体瘤患者中的生物学和药理学效应,证实其具有良好的耐受性,为后续临床研究奠定基础。《Int J Cancer》2013年研究发现,西仑吉肽与贝洛替康联合使用时,可显著增强对胶质母细胞瘤细胞的毒性作用,提升治疗效果。近年来,西仑吉肽的研究边界不断突破。2026年《Science Advances》发表的四川大学团队研究显示,西仑吉肽可通过抑制整合素αV/β5信号,调控TGF-β信号通路切换,促进COL5A1⁺成纤维细胞向纤维软骨转化,在小鼠与小型猪骨关节炎模型中,能有效改善关节胶原排列、提升弹性模量,为骨关节炎修复提供了全新方案。此外,体外与体内实验证实,其可抑制STAT3磷酸化、降低PD-L1表达,联合PD-1抑制剂能显著增强抗肿瘤功效。从肿瘤靶向治疗到骨修复研究,西仑吉肽的多领域应用潜力不断被挖掘。作为整合素信号通路调控的经典药物,其研究不仅深化了人们对多肽类药物作用机制的理解,也为跨领域疾病治疗提供了新靶点与新思路。
2026-03-31
查看详情
科研聚焦|万古霉素(Vancomycin,1404-90-6)的研究进展与临床应用探索
在抗菌药物研究与临床诊疗领域,万古霉素(Vancomycin,CAS:1404-90-6)作为经典糖肽类抗生素,自临床应用以来,始终是应对革兰阳性菌严重感染的关键药物,尤其在耐甲氧西林金黄色葡萄球菌(MRSA)感染的治疗中占据重要地位,其作用机制与临床应用研究一直是科研领域的重点方向。万古霉素为白色至类白色粉末,易溶于水,其核心作用机制是通过与细菌细胞壁肽聚糖前体末端的D-丙氨酰-D-丙氨酸结合,阻断肽聚糖的合成与聚合,导致细菌细胞壁缺损、胞内成分渗漏而发挥杀菌作用,且与其他抗生素无交叉耐药性。作为治疗MRSA感染的一线药物,其临床价值已得到大量研究证实,但因治疗窗窄、药物代谢个体差异大,合理用药与毒性监测一直是研究核心。相关研究为其临床应用提供了重要支撑:2024年《Antibiotics》期刊发表的一项Meta分析显示,万古霉素谷浓度与肾毒性密切相关,当谷浓度超过14.55 mg/L时,肾毒性风险显著升高,同时监测谷浓度可在一定程度上替代血药浓度-时间曲线下面积(AUC),为临床治疗药物监测(TDM)提供了实用参考。此外,《中国药物与临床》的研究指出,对重症、老年等特殊人群实行基于TDM的个体化给药,可显著提高疗效、降低肾毒性并延缓耐药发生。除常规临床应用外,万古霉素的研究边界不断拓展。研究发现,其口服制剂可用于治疗艰难梭菌相关性腹泻,这一超说明书用法已得到临床研究数据支持。同时,随着耐药菌的出现,万古霉素的联合用药方案、给药剂量优化等研究持续推进,为解决临床耐药难题提供了新思路。历经数十年临床与科研实践,万古霉素依然是抗菌治疗领域的“基石”药物。其研究不仅深化了我们对糖肽类抗生素作用机制的理解,也为临床合理用药、耐药防控提供了重要依据。未来,随着个体化给药技术的发展,万古霉素将在革兰阳性菌感染治疗中持续发挥价值,为临床诊疗与抗菌药物研发提供更多支撑。
2026-03-30
查看详情
会议邀请 | 第六届多肽与减重药物深度聚焦开发者峰会
近年来,多肽药物凭借其高特异性、低毒性等优势,在全球医药领域掀起研发新浪潮,成为创新药赛道的核心焦点之一。从靶点突破到产业落地,多肽药物的研发与应用正经历着前所未有的变革。在国内,随着政策支持力度加大、科研投入持续增加以及产业布局不断完善,多肽药物领域迎来了从“跟随创新”到“源头创新”的关键转型期;在国际上,新靶点发现、技术革新与产业化进程的加速,也为多肽药物的全球发展注入了强劲动力。第六届多肽与减重药物前沿创新峰会将于2026年4月16-17日在杭州盛大启幕。峰会汇聚70+行业大咖和800+业内同仁,聚焦环肽药物、GLP药物开发、减重药物、多肽新药、CMC开发、药物工艺、注册与临床等相关话题,深入探讨研发难题,全面解读市场趋势与未来机遇,推动多肽及相关药物持续创新突破,助力行业高质量发展!展位分布盛会启幕在即!固拓生物于21号展台静候您的莅临,期待与您相聚,共镶行业精彩!时间地点会议时间:2026年4月16-17日会议地点:杭州-和达希尔顿逸林酒店会议主题议程速览固拓生物固拓生物作为此次会议赞助商之一,也带来了多肽科学研究相关的GLP-1系列多肽、抗菌肽系列、各种修饰、抗体偶联、肿瘤新抗原多肽、订书肽、RGD环状多肽、肽库等服务范围。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-03-27
查看详情
醋酸布雷默浪丹:聚焦中枢调节的多肽类科研与临床价值
醋酸布雷默浪丹(Bremelanotide Acetate,CAS:1607799-13-2),又称PT-141醋酸盐,是一款靶向黑皮质素受体的合成多肽类化合物,凭借独特的中枢神经调控机制,成为女性性功能障碍领域的研究热点,也是多肽药物研发中极具代表性的分子之一。区别于常规外周作用药物,它的核心价值在于精准干预中枢性欲调节通路,填补了相关领域的科研与临床空白。从药理机制来看,醋酸布雷默浪丹属于黑皮质素4受体(MC4R)首选激动剂,同时对MC1R、MC3R等受体亚型具有适度激活作用。研究证实,该化合物可靶向作用于大脑内侧视前区,通过激活MC4R通路促进多巴胺释放,进而调节性欲相关神经信号传导,改善性欲减退相关症状。临床前动物实验显示,在合理剂量下,它能显著提升激素预处理雌性动物的性欲相关行为表现,为后续临床转化奠定了坚实基础。临床应用层面,醋酸布雷默浪丹主要聚焦绝经前女性机能减退性欲障碍(HSDD)的干预研究,也是为数不多获FDA批准用于该适应症的多肽药物。多项Ⅲ期临床研究数据表明,皮下注射给药后30分钟即可起效,疗效持续约8小时,按需用药的模式贴合临床需求;受试者在性欲望评分、满意性活动频次等核心指标上,均较安慰剂组有显著改善,且整体获益大于风险。目前,该药物的临床研究已覆盖数千例受试者,循证依据充分,为临床诊疗提供了新选择。安全性与科研属性方面,醋酸布雷默浪丹的不良反应多为轻微、一过性,以恶心、面部潮红为主,血压小幅升高等表现通常在12小时内自行缓解,无严重远期安全隐患。作为高纯度合成多肽,它也是神经内分泌、性功能调控领域的重要科研工具,广泛应用于基础药理研究与机制探索。
2026-03-25
查看详情
GLP-1之后,胰淀素成为减肥药研发新热点
近年来,以胰高血糖素样肽1(GLP-1)受体激动剂为代表的减重药物正在重塑肥胖和代谢疾病的治疗格局。从司美格鲁肽到替尔泊肽,GLP-1药物不但在临床上取得了显著的减重效果,也让全球医药行业重新认识到代谢疾病领域的巨大创新潜力。在GLP-1之外,新的代谢调控靶点也正在迅速崛起。其中,胰淀素(amylin)正成为备受关注的新方向。近期,Nature Metabolism发表的一篇综述系统回顾了胰淀素从基础生理学到药物开发的研究进展,并指出,基于胰淀素信号通路的创新疗法正逐渐成为肥胖和代谢疾病治疗的重要研发热点。一种被重新认识的代谢调控激素胰淀素是一种由37个氨基酸组成的肽类,最早在20世纪80年代被发现。它由胰岛β细胞产生,并与胰岛素在同一分泌颗粒中储存和释放。进食后,胰淀素与胰岛素共同分泌,在维持机体葡萄糖稳态和能量平衡中发挥协同作用。在生理功能上,胰淀素不仅参与血糖调节,还对食欲和能量代谢具有重要影响。例如,它能够:延缓胃排空,减缓餐后血糖升高;促进饱腹感,降低食物摄入量;抑制胰高血糖素分泌,帮助稳定血糖水平。这些作用主要通过中枢神经系统实现。研究表明,胰淀素可作用于脑干中最后区(area postrema)以及下丘脑等关键神经中枢,从而调控食欲、能量摄入和体重变化。值得注意的是,胰淀素信号通路与GLP-1通路在神经系统中的表达区域存在差异,这意味着两者可以通过不同的机制调节能量代谢,也为未来的联合疗法提供了重要理论基础。从糖尿病药物到减重疗法的探索尽管胰淀素早在数十年前就被发现,但其药物开发进展曾一度较为缓慢。2005年,美国FDA批准了第一个胰淀素类似物pramlintide,用于作为胰岛素治疗的辅助药物,帮助改善1型和2型糖尿病患者的血糖控制。然而,这一药物并未广泛应用,其中一个重要原因在于其给药频率较高,需要每日多次注射,给患者带来较大的治疗负担。此外,天然胰淀素还存在一个重要的生物学特性:容易形成淀粉样纤维(amyloid fibrils)。这种聚集特性给药物开发带来了稳定性和制剂方面的挑战。因此,在过去十多年中,研究人员一直致力于开发新的胰淀素类似物,通过分子工程和结构优化来解决以下关键问题,包括:防止肽链聚集、延长药物半衰期、提高受体选择性、以及改善耐受性和给药便利性。随着这些技术难题逐步被攻克,新一代胰淀素疗法开始加速进入临床研究阶段。肥胖与2型糖尿病之间的病理生理联系新一代胰淀素疗法的临床进展近年来,多种创新胰淀素类似物以及多靶点代谢药物陆续进入临床试验阶段,显示出令人鼓舞的减重效果。其中,临床进展最快的候选药物之一是诺和诺德(Novo Nordisk)开发的cagrilintide。这是一种长效胰淀素类似物,可实现每周一次给药。临床研究表明,该药物在肥胖患者中可显著降低体重,并改善多项代谢指标。更引人关注的是,cagrilintide还被用于与GLP-1类似物司美格鲁肽联合开发形成的组合疗法CagriSema。这种联合策略利用两种不同代谢激素的协同作用,在临床研究中实现了接近20%的体重下降。除了cagrilintide之外,当前进入临床阶段的胰淀素相关疗法还包括礼来(Eli Lilly and Company)公司开发的长效胰淀素类似物eloralintide。它能以高亲和力与人胰淀素1型受体结合,同时保持对人降钙素受体(hCTR)的选择性,在维持体重减轻效果的同时也改善了胃肠道耐受性,从而实现疗效和耐受性的平衡。这款疗法近日获中国国家药监局药品审评中心(CDE)批准,同步在中国开展3项全球性关键3期临床研究。部分处于临床开发阶段的胰淀素类似物罗氏(Roche)旗下基因泰克(Genentech)和Zealand Pharma近日共同宣布,长效胰淀素类似物petrelintide的2期临床试验ZUPREME-1取得积极的主要结果。研究结果显示,体重下降效果可持续至第42周。根据有效性估计目标(efficacy estimand),受试者体重平均最多下降10.7%,而安慰剂组为1.7%。在体重下降幅度最大的队列中,98%的petrelintide治疗受试者达到了维持剂量,进一步显示其良好的耐受性。采用治疗方案估计目标(treatment regimen estimand)计算得到的体重下降幅度与疗效估计结果基本一致。艾伯维(AbbVie)近日也公布了长效胰淀素类似物ABBV-295的1期临床试验结果。在12–13周的治疗期间,ABBV-295显示出具有临床意义且呈剂量依赖性的体重下降效果。接受ABBV-295治疗的各剂量组中,体重相较基线的最小二乘(LS)平均百分比变化在第12周(每周给药组)为-7.75%至-9.79%,在第13周(隔周给药组以及第5周后改为每月给药组)为-7.86%至-9.73%;相比之下,安慰剂组在第12周和第13周的变化分别为-0.26%和-0.25%。此外,诺和诺德公司开发的amycretin是一种同时作用于GLP-1受体和胰淀素受体的单分子双靶点药物。去年公布的临床试验结果显示,在2型糖尿病患者中,每周一次皮下注射amycretin在第36周可实现剂量依赖性的糖化血红蛋白(HbA1c)下降,最大降幅达1.8个百分点。在基线平均体重99.2公斤的患者中,皮下注射amycretin实现最大减重幅度14.5%,而安慰剂组体重则仅下降2.6%,两者差异具统计学显著性。随着越来越多药物进入临床阶段,胰淀素正在成为继GLP-1之后值得关注的代谢治疗靶点之一。结语Nature Metabolism的综述指出,展望未来,胰淀素提供了一个灵活且具有临床相关性的治疗靶点。它可通过不同的神经通路降低食欲,同时有望改善胰岛素敏感性和内源性瘦素反应,并在减重过程中可能有助于维持骨骼健康。WuXi TIDES将继续依托其一体化、端到端的CRDMO平台,支持合作伙伴推进多肽药物研发,助力前沿科技转化为惠及全球患者的突破性疗法。
2026-03-24
查看详情
神经保护“安全肽”|ARA-290(西比奈肽,1208243-50-8)的机制与科研价值
在神经保护与炎症调控多肽赛道,ARA-290(通用名西比奈肽/Cibinetide,CAS:1208243-50-8)凭借“只护神经、不促造血”的独特优势,成为科研与临床转化的热门候选。这款人工合成的11氨基酸小分子多肽,源自促红细胞生成素(EPO)功能性片段,精准剥离造血副作用、保留核心神经修复活性,是靶向EPO非造血通路的标杆工具肽。ARA-290的核心优势在于受体选择性:仅特异性激活EPO/CD131异源二聚体受体,不结合经典EPOR同源二聚体,既避免红细胞过度增殖风险,又能高效发挥抗炎、抗凋亡、促神经修复作用。其序列为Pyr-Glu-Gln-Leu-Glu-Arg-Ala-Leu-Asn-Ser-Ser-OH,结构稳定、组织穿透力强,可跨越血脑屏障直达损伤部位。其作用机制清晰且精准:通过抑制NF-κB炎症通路、下调TNF-α、IL-6等促炎因子释放,减少氧化应激损伤;同时激活PI3K/Akt信号通路,抑制神经元凋亡、促进神经轴突再生,快速修复受损神经组织。动物实验证实,ARA-290可显著改善糖尿病周围神经病变、视神经损伤、多发性硬化模型的神经功能缺损,且无明显不良反应。临床转化研究持续推进:针对糖尿病周围神经痛的Ⅱ期临床试验显示,ARA-290可显著缓解患者慢性疼痛、改善神经传导速度,耐受性优于传统镇痛药物,无成瘾性与胃肠道副作用。此外,该药在缺血性脑损伤、视网膜病变、慢性炎症性疾病的临床前研究中,均展现出可观的治疗潜力。作为高纯度科研试剂,ARA-290(1208243-50-8)通常为白色冻干粉,-20℃避光密封保存可长期稳定,适配细胞实验、动物造模、受体结合实验等多种场景。
2026-03-23
查看详情
组织修复的“核心活性肽”|Tb Frag 17-23(885340-08-9)的科研与再生价值
Tb Frag 17-23(CAS:885340-08-9,别名TB500)是胸腺素β4(Tβ4)的关键功能片段,由7个氨基酸组成的合成多肽,精准保留了全长肽的肌动蛋白结合结构域。作为再生医学领域的热门工具肽,它无需完整Tβ4结构即可发挥核心生物学效应,成为组织修复、抗炎抗纤维化研究的理想探针,也是多肽功能域筛选的经典范例。该片段的核心序列为Ac-LKKTETQ-OH,分子量约889.01,结构精简却功能专一:通过特异性结合G-肌动蛋白,调控细胞骨架重塑,进而加速细胞迁移、促进血管新生,同时抑制过度炎症反应与胶原沉积。研究证实,其活性位点高度保守,是Tβ4发挥再生修复作用的关键区域,剔除该片段后全长肽的修复能力显著下降(文献:PubMed, 20179146, 2010)。在损伤修复研究中,Tb Frag 17-23表现出极强的应用潜力:2019年《PMC》刊发的肝脏纤维化研究显示,该多肽可阻断PDGF-BB诱导的肝星状细胞活化,抑制Akt磷酸化通路,减轻肝组织纤维化程度,为慢性肝损伤干预提供新靶点(文献:PMC, PMC6748868, 2019)。角膜、皮肤、软组织损伤模型中,它也能加速上皮再生、减少瘢痕形成,且无明显细胞毒性。除修复功能外,其抗炎与抗氧化特性同样突出:可下调NF-κB信号通路,减少TNF-α、IL-6等促炎因子释放,清除活性氧自由基,缓解氧化应激损伤。相较于全长Tβ4,Tb Frag 17-23合成成本更低、稳定性更强、易于体外给药,更适配细胞实验、动物造模等科研场景。作为高纯度科研试剂,Tb Frag 17-23(885340-08-9)通常以冻干粉形式存在,-20℃避光密封保存可长期稳定。它不仅助力解析Tβ4的分子机制,更推动了再生医学多肽工具的开发,为创伤修复、纤维化疾病、炎症调控等领域的基础研究与转化探索,搭建了高效且安全的研究桥梁。
2026-03-20
查看详情
神经肽里的“精准开关”|TIP-39(277302-47-3)的生理与科研价值
在神经内分泌与受体研究领域,TIP-39(CAS:277302-47-3,全称结节漏斗肽39)是一款极具特异性的多肽工具,作为PTH2R(甲状旁腺激素2受体)高选择性内源性激动剂,它凭借精准的受体靶向性,成为解析中枢调控、痛觉传导等生理通路的核心探针,默默支撑着多领域基础科研突破。TIP-39是由39个氨基酸组成的多肽,分子量约4504.28,最早从牛下丘脑组织中分离鉴定,属于甲状旁腺激素相关肽家族,却有着高度专一的受体偏好性——仅强效激活PTH2R,对同源的PTH1R几乎无交叉活性,这一特性让它成为区分两类受体功能的“黄金工具”。其作用机制清晰且高效:TIP-39与PTH2R结合后,可激活腺苷酸环化酶通路,提升细胞内cAMP与钙离子浓度,触发下游信号级联反应,精准调控中枢神经系统及外周组织的生理功能。2002年《PNAS》研究证实,TIP-39/PTH2R系统直接参与痛觉传导调控,鞘内注射该多肽可诱发痛觉过敏,阻断其信号则能降低痛觉敏感性,为镇痛靶点研究提供了新思路。近年来,冷冻电镜技术进一步揭开了它的结合密码:2021年《Nature Communications》发表的研究,解析了TIP-39与PTH2R的复合物结构,明确其N端独特环构象是高亲和力结合的关键,为靶向PTH2R的药物设计奠定了结构基础。除了痛觉调控,TIP-39还参与听觉调节、生殖发育、皮肤角质细胞分化等多项生理过程,外周组织研究发现,该信号轴可调控皮肤细胞增殖分化,为皮肤病机制研究拓展了新方向。作为科研专用多肽试剂,TIP-39(277302-47-3)通常以高纯度冻干粉形式储存,-20℃避光保存可长期稳定,适配体外细胞实验、动物体内注射等多种场景。它不直接用于临床治疗,却是解锁PTH2R生理功能、开发靶向药物不可或缺的“科研钥匙”,持续推动神经内分泌与新药研发领域的进步。
2026-03-19
查看详情
一文看懂如何用DMSO溶解含有多个Cys的多肽
含多个半胱氨酸(Cys)的多肽可以用DMSO溶解,但需重点关注Cys的氧化风险(二硫键形成或过硫化),同时结合多肽特性优化溶解方案,以下是具体分析和操作建议:一、DMSO溶解多Cys多肽的可行性与核心优势溶解性适配:DMSO是极性非质子溶剂,对疏水性较强的多肽(多Cys多肽常因Cys侧链巯基的疏水性导致水溶性差)溶解能力优异,能快速打破多肽分子间的疏水相互作用,避免聚集沉淀;兼容性良好:后续若需进行AFC标记反应(如偶联反应常用PBS缓冲液),DMSO母液可按一定比例(通常≤10%体积分数)与水性缓冲液混合,不会显著影响AFC活性酯的稳定性(AFC-NHS在低浓度DMSO中水解速率较低);操作便捷:无需复杂预处理,仅需少量DMSO即可制备高浓度母液(如10-50mg/mL),便于后续实验稀释使用。二、关键风险:Cys的氧化问题及规避方案多Cys多肽的核心风险是DMSO可能诱导巯基(-SH)氧化:DMSO本身具有弱氧化性,且可能含微量过氧化物杂质,易导致Cys的-SH形成分子内/分子间二硫键(-S-S-),或生成过硫化物(-S-SH),进而破坏多肽结构、影响后续标记反应(如标记位点被氧化修饰,或多肽聚集导致偶联效率下降)。规避措施:使用无氧DMSO:提前对DMSO进行脱气处理(如超声脱气10-15分钟,或通入氮气/氩气5分钟),去除溶剂中的溶解氧,减少氧化诱因;添加抗氧化剂:在溶解体系中加入少量还原剂(如DTT、β-巯基乙醇,终浓度5-10mM),抑制二硫键形成;若后续标记反应对还原剂敏感(如NHS酯可能与巯基反应),可在溶解后通过透析或凝胶过滤快速去除还原剂,再进行标记;控制溶解条件:全程在低温(4℃)下操作,缩短多肽在DMSO中的暴露时间(溶解后尽快稀释到水性缓冲液中,母液保存不超过24小时);检测氧化状态:通过HPLC(氧化型与还原型多肽保留时间不同)或质谱(氧化后分子量增加2Da/每个二硫键)验证多肽溶解后的完整性,若出现氧化峰需及时调整方案。三、溶解操作步骤(适配AFC标记后续实验)预处理:将多Cys多肽置于干燥管中,真空干燥10分钟(去除残留水分,避免影响溶解性);制备母液:加入无氧DMSO,涡旋1-2分钟,确保多肽完全溶解(无肉眼可见沉淀);快速稀释:将DMSO母液按体积比≤1:10加入预冷的PBS缓冲液(pH7.2-8.0)中,轻轻颠倒混匀,避免剧烈搅拌导致多肽聚集;还原剂去除(若需):若添加了DTT/β-巯基乙醇,可通过PD-10凝胶过滤柱或超滤离心管(3kDa截留分子量)快速置换缓冲液,获得无还原剂的多肽溶液,再进行AFC标记。四、替代方案(若担心DMSO氧化风险)若多肽对氧化极度敏感,可优先选择以下溶解方式:含还原剂的水性缓冲液:用含10mMDTT的PBS缓冲液(pH7.4)溶解,若溶解性不足,可加入少量乙腈(≤20%)辅助溶解,避免使用DMSO;三氟乙酸(TFA)稀释法:先用少量1%TFA溶解多肽(酸性条件下巯基氧化速率极低),再用含还原剂的缓冲液中和至pH7.2-8.0,适合疏水性极强的多Cys多肽。总结多Cys多肽可用DMSO溶解,但核心是控制氧化和聚集:优先使用无氧DMSO,添加还原剂,低温快速操作,且DMSO终浓度不超过10%(避免影响后续AFC标记反应)。若多肽氧化风险高,可选择含还原剂的水性缓冲液或TFA辅助溶解方案。如果需要结合具体多肽序列(如Cys数量、位置)进一步优化溶解和标记流程,可提供详细信息以便精准建议!免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-03-18
查看详情
靶向CXCR4的“新星”|BKT140(664334-36-5)的科研与临床探索
在肿瘤治疗的靶点探索中,CXCR4受体始终占据重要地位——这种G蛋白偶联受体与配体CXCL12(SDF-1)的结合,是肿瘤增殖、转移及耐药的关键推手。而BKT140(CAS:664334-36-5)作为高亲和力CXCR4拮抗剂,以其独特的作用机制,成为近年来科研界与临床领域的研究热点,串联起从基础实验到临床应用的完整探索路径。作为一种由14个氨基酸组成的生物稳定合成多肽,BKT140(别名BL-8040)的核心优势的是高特异性与高亲和力,其对CXCR4的抑制常数(IC50)约为1nM,结合能力远超同类拮抗剂普乐沙福(AMD3100),能高效阻断CXCL12与CXCR4的结合,切断肿瘤细胞的生存与转移信号通路。科研领域的突破早已印证其潜力:2010年《Experimental Hematology》发表研究,证实BKT140对造血系统恶性肿瘤细胞具有选择性细胞毒性,能诱导多发性骨髓瘤细胞凋亡,显著抑制体内异种移植瘤生长,且效果优于传统CXCR4拮抗剂。2014年《Molecular Cancer Therapeutics》进一步揭示,BKT140与伊马替尼联合使用时,可逆转骨髓基质细胞对慢性髓系白血病(CML)细胞的保护作用,使肿瘤抑制率达到95%,为克服靶向药耐药提供了新方案。临床探索同样成果显著:2025年PubMed收录的Ⅰ期临床试验显示,BKT140联合G-CSF用于多发性骨髓瘤患者的自体干细胞移植,安全性良好且无严重毒性,最高剂量组单次采集即可获得足量CD34+细胞,保障移植成功。目前,它已进入Ⅱ期临床试验,聚焦急性髓系白血病与胰腺癌的治疗。
2026-03-17
查看详情
Systemin:植物防御的“应急信号肽”
Systemin(系统素,CAS:137181-56-7)是第一个被发现的植物多肽激素,由18个氨基酸组成,在番茄等茄科植物的损伤应答与防御反应中扮演核心角色。它不仅是局部伤口信号,更是激活系统性免疫的关键分子,为理解植物如何感知并应对生物胁迫提供了经典范式。Systemin由前体蛋白Prosystemin(ProSys)经蛋白酶剪切产生。在未受胁迫的植物中,ProSys表达水平极低;而当昆虫取食或机械损伤发生时,其编码基因会被快速诱导表达,释放的Systemin通过胞间连丝或维管系统扩散至未受损组织。这一过程激活了茉莉酸(JA)生物合成通路,进而诱导蛋白酶抑制剂、多酚氧化酶等防御蛋白的表达,构建起抵御植食性动物的化学屏障。近年来研究揭示,2025年《Cell》杂志报道,番茄中存在系统素的天然拮抗剂antiSys,可防止植物过度免疫(文献:Nature Plants, Volume 11, July 2025);而2024年《Developmental Cell》的研究则发现,受体SYR1与SYR2的拮抗作用,共同维持植物防御与生长的平衡。ProSys并非仅作为Systemin的前体存在,其本身可通过蛋白互作形成复杂分子网络,整合多种胁迫信号。通过计算机预测与体外验证,研究者发现ProSys可与转录因子(如MYB家族)、信号激酶(如MAPK6)及代谢酶相互作用,在植物防御反应中发挥“中枢枢纽”作用。除了经典的损伤应答,Systemin相关通路还被发现参与植物再生调控——类似的多肽信号(如REF1)可作为局部伤口信号,通过激活细胞分裂与分化程序,促进植物组织修复与再生。Systemin的发现打破了“植物激素仅为小分子有机物”的认知,推动了植物多肽激素领域的发展。其信号通路的解析,不仅为理解植物免疫机制提供了核心框架,也为农业病虫害绿色防控提供了新思路:通过靶向激活Systemin通路,有望培育出抗虫性增强的作物品种,减少化学农药的依赖。
2026-03-16
查看详情
肥胖症和糖尿病的明星靶点:GLP-1R、GIPR和GCGR
肥胖、2型糖尿病、非酒精性脂肪肝——这些代谢性疾病已成为全球公共健康的“三座大山”。传统单靶点药物(如胰岛素、GLP-1单激动剂)虽有效,但难以解决复杂的代谢网络失调问题。近年来,GLP-1R、GCGR、GIPR的双靶点激动剂异军突起,以“协同增效、减副增效”的优势成为研发热点。从Semaglutide到Tirzepatide,这些药物不仅刷新了减重降糖的疗效纪录,更标志着代谢治疗正式迈入“多靶点时代”。最近,Retatrutide通过GLP-1R、GIPR和GCGR 的三重激动作用,在肥胖治疗中也显示了优秀的疗效。受体激动剂的作用靶点GLP1R:GLP-1R(Glucagon-Like Peptide-1 Receptor、胰高血糖素样肽-1受体)属于促胰液素(B1 类)GPCR 家族,主要介导胰高血糖素样肽-1(GLP-1)的生理功能,核心功能为刺激胰岛素分泌、抑制胰高血糖素、延缓胃排空、降低食欲。作为2型糖尿病和肥胖治疗的热门靶点,GLP1R的激活可模拟“肠-脑-胰轴”的天然调控机制,成为代谢性疾病药物研发的焦点。单靶点药物(如Semaglutide)长期使用可能引发胃肠道副作用(恶心、呕吐),且对脂肪代谢和能量消耗的调控有限。 GCGR:GCGR(胰高血糖素受体)是一种B类GPCR,最初被描述为与腺苷酸环化酶功能相连的胰高血糖素结合体。GCGR促进肝糖原分解、脂肪氧化和能量消耗,但过度激活可能导致高血糖。与GLP-1R联用可抵消升糖风险,同时增强减重效果。GIPR:GIPR(葡萄糖依赖性促胰岛素多肽受体)属于促胰液素(B1 类)GPCR 家族,主要介导葡萄糖依赖性促胰岛素多肽(GIP)的生理功能,在胰岛素分泌调控、脂肪代谢及能量稳态中发挥重要作用。GIPR过去被认为促进脂肪储存,但最新研究显示其与GLP-1R联用可改善脂肪分布(减少内脏脂肪)并增强胰岛素敏感性。生理学和病理学意义G蛋白偶联受体(G protein-coupled receptor, GPCR)是人体内最大的膜蛋白家族,通过胰高血糖素样肽-1(GLP-1)、胰高血糖素(GCG)和葡萄糖依赖性胰岛素释放肽(GIP)调节关键的生理功能。GLP-1R具有促进胰岛素分泌、减缓胃排空、促进饱腹感的作用,有助于降低血糖和减轻体重。GIPR由GIP激活,能够促进胰岛素分泌并影响脂肪沉积,从而影响能量平衡。GCGR 通过胰高血糖素促进糖原分解和葡萄糖生成,从而维持血糖水平。以这些受体为靶点,产生了GLP-1R激动剂、GIPR/GLP-1R双重激动剂和GIPR/GLP-1R/GCGR三重激动剂等疗法,这些疗法有助于控制并减轻体重,为糖尿病和肥胖症治疗提供了一种全面的治疗方案。从实验室到临床目前,美国食品药品监督管理局(FDA)已经批准了多种针对GLP-1R、GIPR和GCGR的药物,用于治疗2型糖尿病和肥胖等疾病。这些药物包括GLP-1受体激动剂,如司美格鲁肽(Semaglutide)、利拉鲁肽(Liraglutide)、度拉糖肽(Dulaglutide)、聚乙二醇洛塞那肽(PEG-Loxenatide)、GIPR/GLP-1R双重激动剂替尔泊肽(Tirzepatide)等。此外,研究人员正在开展若干临床试验。例如,针对 GIPR/GLP-1R/GCGR 的三重激动剂瑞他鲁肽(Retatrutide),针对GCGR/GLP-1R的双重激动剂Survodutide,IONIS-GCGR Rx 是一种针对GCGR的药物,目前正处于临床2期。针对肠道激素的FDA批准药物和临床研究中的药物
2026-03-13
查看详情
藏在人体里的“健康信号兵”——视晶酸(Ophthalmic Acid, 495-27-2)
提到与人体健康相关的活性小分子,很多人会想到 glutathione(谷胱甘肽),却很少有人了解它的“近亲”——视晶酸(Ophthalmic Acid,CAS号:495-27-2)。这种天然存在于人体晶状体中的γ-谷氨酰肽,虽低调却有着不可替代的生理意义,近年来成为科研领域的关注焦点。视晶酸的核心价值,首先体现在它作为氧化应激生物标志物的独特作用。据相关专利文献研究表明,视晶酸与谷胱甘肽由相同的两种酶生物合成,唯一区别在于底物差异,当人体处于氧化状态、谷胱甘肽因解毒被消耗时,视晶酸会在肝脏和血液中蓄积,成为反映氧化应激水平的“晴雨表”。这一特性让它在肝脏疾病、代谢紊乱的早期监测中,展现出重要的科研潜力。除了作为健康标志物,视晶酸在眼部保健领域的作用也逐渐被解锁。研究发现,它能滋养角膜上皮层,增强角膜自我修复能力,有效缓解干眼症和角膜损伤,同时通过减少自由基损伤,保护眼部组织免受氧化侵害。作为从晶状体中分离出的天然成分,它与眼部组织的相容性很好,相比人工合成成分,更具生物安全性。 此外,视晶酸还是谷胱甘肽的结构类似物,同时作为Glyoxalase I反应的抑制剂,可能影响糖代谢和晚期糖基化终产物(AGEs)的形成,为神经保护、代谢疾病防治等领域的研究提供了新的方向。不过目前相关研究多集中于体外和动物实验,其在人体中的长期作用机制,仍需更多临床研究进一步验证。不同于人工合成的活性成分,视晶酸是人体自身存在的小分子,其安全性已得到初步证实,仅在高浓度下对部分植物和微生物存在毒性,对人体无明显有害作用。随着科研技术的推进,它的应用场景有望从科研领域延伸至健康监测、眼部护理等领域。
2026-03-12
查看详情
藏在科研细节里的突破——KYL(676657-00-4)的潜在价值
在多肽科研领域,每一个化合物的发现与研究,都可能成为解锁疾病治疗新路径的钥匙。今天和大家分享的KYL(CAS号:676657-00-4),便是这样一款兼具特异性与应用潜力的拮抗肽,其背后的科研数据,值得每一位从业者关注。作为一种选择性靶向EphA4受体的拮抗肽,KYL的核心价值的在于其对神经相关疾病的潜在干预作用。据《Biochem J》2012年研究(Lamberto I et al.)显示,KYL可与EphA4的配体结合域特异性结合,有效阻断Aβ刺激引发的EphA4酪氨酸磷酸化,进而缓解突触功能障碍与可塑性缺陷。这一发现,为阿尔茨海默病(AD)的机制研究与干预提供了新的切入点。更值得关注的是,《Proc Natl Acad Sci U S A》2014年的研究(Fu AKY et al.)进一步证实,KYL对AD小鼠模型的 hippocampal 突触功能具有显著改善作用,同时还能促进损伤后的神经再生,调节机体免疫反应。从基础属性来看,KYL分子式为C74H108N14O17,分子量1465.73,呈白色至类白色固体,易溶于DMSO,在-20℃条件下可稳定储存,这些特性为其科研应用提供了良好的基础条件。从科研应用场景来看,KYL的IC50值为4.22μM、Kd值为1.3μM,极高的特异性使其成为EphA4信号通路研究的理想工具。此外,作为纯度可达98%以上的医药中间体,其氨基酸组成稳定、内毒素含量极低,可满足体外细胞实验、动物模型研究等多种科研需求。科研的进步,往往源于对细微分子的深入探索。KYL(676657-00-4)的研究成果,不仅丰富了EphA4受体相关的分子机制研究,也为神经退行性疾病的治疗研究提供了新的思路与工具。
2026-03-11
查看详情
化学固相合成基础-带保护基的氨基酸
20种氨基酸按理化性质可分为4组:① 非极性、疏水性氨基酸:甘氨酸(G)、丙氨酸(A)、缬氨酸(V)、亮氨酸(L)、甲liu氨酸(M)、异亮氨酸(I)、苯丙氨酸(F)和脯氨酸(P)。补充:甲liu氨酸也叫蛋氨酸(M)。② 极性、中性氨基酸:色氨酸(W)、丝氨酸(S)、酪氨酸(Y)、半胱氨酸(C)、天冬酰胺(N)、谷氨酰胺(Q)和苏氨酸(T)。③ 酸性的氨基酸:天冬氨酸(D)和谷氨酸(E)。④ 碱性氨基酸:赖氨酸(K)、精氨酸(R)和组氨酸(H)。(昂拓生物小提示:在多肽序列中多个疏水性氨基酸连续出现,这在固相合成中是一个难点。因为疏水性氨基酸会让固相合成的载体-树脂缩聚,使得氨基酸位点被封闭。连接位点被封闭,后续的氨基酸无法正常连接。既是,同长度的多肽序列,疏水性氨基酸多的合成难度更大)合成使用氨基酸和天然氨基酸的区别人工合成多肽不同于天然蛋白质的合成。人工固相合成一般是从C端向N端按照序列逐步添加氨基酸的方式连接。在合成中为了减少副反应的生成,使用的氨基酸都是带保护基,既是将合成中暂时不用的活性基团保护起来。并且常见的20种天然氨基酸都是L-氨基酸,人工合成使用氨基酸除了L-氨基酸以外,还有D-氨基酸等。这使得人工可以合成出自然界中不存在的多肽序列。人工合成使用的氨基酸保护基常见主链保护基:Fmoc,Boc。常见侧链保护基:Boc,Trt,OtBu,tBu,Pbf。合成使用的氨基酸举例:Fmoc-Ala-OH;(Fmoc表示是保护主链氨基)Fmoc-Cys(Trt)-OH;(括号表示保护侧链的活性基团的临时保护基)Fmoc-Lys(Boc)-OH;Fmoc-Ser(tBu)-OH;Fmoc-Asp(otBu)-OHFmoc-Arg(Pbf)-OH.Boc-Cys(Trt)-OH如何使用带保护基的氨基酸合成多肽序列以昂拓生物使用的Fmoc保护策略法举例说明。合成由下列几个步骤组成:①挂树脂:根据订单选用并称取相应量的树脂,投入反应器中溶胀备用。②去保护:Fmoc保护的柱子和单体必须用20%piperidine去除氨基的保护基团。③检测:检测是否已经把保护基去除,既是氨基是否已经裸露出来。(昂拓莱司生物常用茚三酮作为检测试剂,若结果是阳性,则判定氨基裸露)④激活和交联:下一个氨基酸的羧基被一种活化剂所活化。活化的单体与游离的氨基反应交联,形成肽键。我们需要注意的是氨基酸的投入量不是随意的。为保证肽链合成的准确性;氨基酸,缩合剂以及碱是有一个比例的。这里提供一个参考比例。(规模(mol):氨基酸:缩合剂:碱=1:3:3:6)⑤检测:检测是否已经把所需氨基酸连上。结果是阴性,判定氨基酸已经完全连上。⑥循环:反复循环②-⑤直到合成完成。⑦将合成的肽从树脂切割和去保护。(Fmoc策略用TFA(强酸)即可将多肽从树脂上切下。)
2026-03-10
查看详情
多肽合成修饰列表|超全合集
多肽修饰通过修饰多肽主链及侧链结构,改变多肽的理化性质,进而改善其生物利用效率。固拓生物具有强大的技术团队,可提供400+种修饰,满足您多样化的研究需求。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-03-09
查看详情
科研前沿|Dapiglutide:双受体激动剂的潜力探索
在多肽药物研发领域,双靶点激动剂因能实现多维度生理调控,成为近年来的研究热点。Dapiglutide(CAS号:2296814-85-0)作为一种长效GLP-1R/GLP-2R双重激动剂多肽,凭借独特的分子设计与药理特性,正逐步走进科研视野,为代谢及肠道功能相关研究提供了新的方向。从分子结构来看,Dapiglutide由34个氨基酸组成,序列中包含双靶点设计,分子式为C192H302N46O57,分子量达4166.79,其结构稳定性与受体结合能力均经过严谨的科研验证。不同于单一受体激动剂,它能同时激活胰高血糖素样肽-1受体(GLP-1R)与胰高血糖素样肽-2受体(GLP-2R),实现双重生理调控,这一特性也使其在多领域研究中展现出独特优势。临床前研究已证实其多项药理活性:在小鼠短肠模型中,Dapiglutide能有效减轻肠功能不全,改善口服葡萄糖耐受性,缩短肠道转运时间并促进肠道生长;在肥胖小鼠模型中,每日给药4周可显著降低体重,若与其他药物联合使用,减重效果更显著。而在人体临床试验中,其安全性与潜在疗效也得到了初步验证。发表于《eClinicalMedicine》的一项丹麦1a期临床试验显示,54名肥胖受试者接受12周Dapiglutide(4mg或6mg每周注射)治疗后,药物表现出良好的安全性,虽未达到统计学意义上的显著减重效果,但6mg剂量组呈现出优于安慰剂的治疗趋势,且胃肠道不良反应发生率低于其他同类GLP-1受体激动剂药物。另一项为期28周的1b期试验则显示,高剂量Dapiglutide(滴定至26mg)可使受试者体重平均下降11.6%,且安全性良好,为后续研究提供了重要依据。作为仅供科研使用的多肽试剂,Dapiglutide的纯度可达98%以上,需在-20℃密封避光保存,其独特的双受体作用机制,不仅为肥胖、肠道功能障碍等疾病的病理机制研究提供了工具,也为新型多肽药物的研发提供了新思路。随着研究的深入,这款多肽有望在代谢疾病治疗领域绽放更大价值。
2026-03-06
查看详情
寡肽-1的全液相合成
寡肽-1介绍寡肽-1(三肽-1)(GHK)是一种内源性胶原三肽,存在于血浆等组织液中,可调节皮肤再生,增强表皮基底细胞的分化和增殖能力,可以促进伤口愈合和组织再生,增加胶原蛋白和粘多糖,刺激核心蛋白聚糖的合成,促进血管生长和神经生长,具有抗氧化和抗炎效应。寡肽-1 产品图基本信息中文名称:寡肽-1英文名称:Oligopeptide-1公司编号:GT-C017CAS号:2097691-58-0序列:H-GHK-OH分子式:C16H28N6O6分子量:340.4寡肽-1  HPLC图寡肽-1的液相制备(1)合成Fmoc_His(Trt)_Lys(Boc)_OtBu.HClFmoc_His(Trt)_OH(100mmol) ,H_Lys(Boc)_OtBu.HCl(150mmol) ,HOSu(150mmol)称量于1000ml圆底烧瓶中,加DMF50ml,THF400ml,溶解,冰水浴30min,加DIEA(150mmol), HATU(150mmol),搅拌30min后撤去冰浴,3h后,TLC监测Fmoc_His(Trt)_OH反应完全。反应完毕后,过滤除去固体,取滤液浓缩至少量,加0 .5M盐酸溶液1000ml,析出固体,过滤取固体,真空干燥即得,纯度96.3%,收率101.9%。(2)合成H_His(Trt)_Lys(Boc)_OtBu将步骤(1)得到的化合物溶于500ml二乙胺,浓缩至少量,加石油醚析出,过滤取固体,真空干燥即得,纯度96.2%,收率98.7%。(3)合成Fmoc_Gly_His(Trt)_Lys(Boc)_OtBu.HCl称取步骤(2)得到的H_His (Tr t) _Lys (Boc) _OtBu (80mmol)及Fmoc_Gly_OH(120mmo) ,HOSu(120mmol)于1000ml圆底烧瓶中,加THF400ml,溶解,冰水浴30min,加HATU (120mmol),搅拌30min后撤去冰浴,3h后,TLC监测H_His(Trt)_Lys(Boc)_OtBu反应完全,反应完毕后,过滤除去固体,取滤液,浓缩至少量,加0 .5M盐酸溶液1000ml,析出固体,过滤取固体,真空干燥即得,纯度90%,收率89.7%。寡肽-1  MS图(4)合成H_Gly_His_Lys_OH将步骤(3)得到的化合物溶于500ml裂解液(TFA:DCM:TIS=60:30:10),浓缩至少量,加异丙醚析出,过滤取固体,真空干燥即得,纯度96%,收率98.3%。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-03-05
查看详情
藏在护肤成分里的眼周养护密码——Acetyl Tetrapeptide-5
提及眼周养护,我们总在寻找温和且有效的成分,而Acetyl Tetrapeptide-5(CAS号:820959-17-9),这款常被称作“眼丝氨肽”的合成多肽,正凭借扎实的研究依据,成为眼周护理领域的低调实力派,它没有夸张的宣传,却在多篇研究中展现出独特的护肤价值。作为由四个氨基酸组成的短肽分子,Acetyl Tetrapeptide-5的核心优势的在于其多靶点作用机制,这一点在《上海预防医学》期刊的研究中得到了印证——研究指出,它能通过调节眼周微循环、抑制糖化反应,从根源改善眼周常见问题,且生物相容性很好,适配薄嫩眼周肌肤的需求。眼周浮肿和黑眼圈的成因复杂,而Acetyl Tetrapeptide-5的作用逻辑精准对应核心痛点。相关体外实验表明,它能抑制血管紧张素转换酶1(ACE-1)的活性,缓解血管压力,同时降低血管通透性,减少组织液堆积,从而减轻眼周浮肿。另一项针对20名志愿者的体内研究显示,使用含该成分的配方60天后,95%的志愿者眼周浮肿得到明显改善。除了改善浮肿,它的抗糖化功效也不容忽视。糖化反应会导致胶原蛋白交联,削弱皮肤结构完整性,加剧眼周松弛和细纹,而Acetyl Tetrapeptide-5能抑制这一过程,保护超氧化物歧化酶(SOD)活性,同时减少氧化应激对眼周肌肤的损伤,这也是它被广泛应用于抗衰护肤研究的重要原因。值得注意的是,这款成分的安全性和稳定性已得到科学验证,其纯度可达99%以上,且通过高效液相色谱法可精准检测其在化妆品中的含量,确保使用效果与安全性。它无需借助刺激性成分辅助渗透,凭借小分子优势就能穿透角质层,温和调动肌肤自身机能,适合长期使用。相较于市面上热门的眼部护理成分,Acetyl Tetrapeptide-5(820959-17-9)不追求“即时见效”的噱头,而是以科学研究为支撑,从调节肌肤微环境入手,温和改善眼周状态。或许正是这种低调的实用性,让它成为越来越多注重成分安全的护肤爱好者的选择。
2026-03-04
查看详情
一种改进的司美格鲁肽(索马鲁肽)合成工艺
目前司美格鲁肽的全球销售额每月超过10亿美金。国内对GLP-1的研究也如火如荼。诺和诺德司美格鲁肽在中国的化合物专利保护期至2026年,此前华东医药已经无效该专利,诺和诺德上诉至北京知识产权法院。目前,已经有多家企业的司美格鲁肽类似药进入三期临床阶段,包括华东医药、九源基因、珠海联邦、博唯生物、四环医药、石药集团、齐鲁制药、宸安生物、丽珠集团。GLP-1小分子的研究也进行的非常火热。本期给大家介绍一种改进的合成工艺,可以解决索马鲁肽合成收率低、生产成本高和产品纯化难的技术问题。司美格鲁肽又名索马鲁肽,英文名为Semaglutide。目前索马鲁肽的合成方法如专利:CN 106928343 A、CN 101133082 A、CN 106478806 A采用 Fmoc 策略固相逐步偶联合成索马鲁肽。该法氨基酸逐步偶联合成周期,反应不完全,固相载体受取代值限制,总收率较低,同时杂质较多,纯化困难(原因:在肽链的逐步延伸过程中,分子间和分子内的聚集和折叠显著阻碍了脱保护和偶联步骤的进行,从而产生了许多副产物从而降低了靶肽的纯度)。专利 : CNl 06749613 A 采用固相片段缩合的方法合成,固相片段合成步骤长,不易放大,浪费溶剂,产生大量废液。本期给大家介绍的合成工艺,就可以解决索马鲁肽合成收率低、生产成本高和产品纯化难的技术问题。首先通过固相和液相合成6个侧链保护的肽片段序列,将各肽片段在固相中逐步偶联得到全保护索马鲁肽直链多肽,先合成肽片段进行纯化,可以大大减少最终索玛鲁肽产品消旋、氧化、水解产生的杂质,在原料药的合成当中大大缩小了杂质研究范围,节约了时间和成本,且液相和固相合成的短肽片段能通过常规方法快速纯化,纯度能够达到 99% 以上,不必通过制备 HPLC 纯化,节约了溶剂,降低了后期纯化成本,由于多个片段可以同时合成,且容易放大生产,因此固相合成无需将氨基酸逐个偶联,减少了固相合成的步骤,提高合成效率,减少了废液的产生,且在最终的液相色谱纯化步骤中,杂质不是缺少一个或几个氨基酸的缺失肽,而是未缩合的部分片段,不会造成纯化上的困难、效率高、低成本、废液少、易纯化、适合规模化生产。6个侧链保护的肽片段序列中,将Asp、Phe、Gly放在肽片段序列的碳端第一位置,提高了氨基酸的缩合效率,有效的避免了Trp、Ser、Val、Ile、Arg 作为碳端第一位置从而影响缩合效率,并且有效避免了固相合成中的 β-折叠,提高索马鲁肽的纯度和收率;具体合成工艺如下:第一步:将侧链保护的第六肽片段序列羧基端与树脂偶联 , 并脱去其氨基保护基;第二步:将第一步所得脱去氨基保护基的侧链保护的第六肽片段序列和侧链保护的第五肽片段序列偶联得到侧链保护的第七肽片段序列,并脱去其氨基保护基;第三步:将脱去氨基保护基的侧链保护的第七肽片段序列和侧链保护的第四肽片段序列偶联得到侧链保护的第八肽片段序列,并脱去其氨基保护基;第四步:将脱去氨基保护基的侧链保护的第八肽片段序列和侧链保护的第三肽片段序列偶联得到侧链保护的第九肽片段序列,并脱去其氨基保护基;第五步:将脱去氨基保护基的侧链保护的第九肽片段序列和侧链保护的第二肽片段序列偶联得到侧链保护的第十肽片段序列,并脱去其氨基保护基;第六步:将脱去氨基保护基的侧链保护的第十肽片段序列和侧链保护的第一肽片段序列偶联得到全保护的索马鲁肽直链多肽;第七步:将全保护索马鲁肽直链多肽脱去第26位Lys的侧链保护,并完成修饰得到全保护的索马鲁肽;第八步:将全保护的索马鲁肽裂解脱除保护基得到索马鲁肽粗肽;第九步:索马鲁肽粗肽经纯化转盐得到索马鲁肽。通过预先合成第一肽片段序列至第六肽片段序列,然后在固相中逐步偶联得到索马鲁肽,在最终的液相色谱纯化步骤中,杂质不是缺少一个或几个氨基酸的缺失肽,而是未缩合的部分片段,只需要1-2次制备纯化,产品纯度达到 99.5% 以上,而通常的方法合成需要 4-5次制备纯化,大大提高了纯化收率,通过该方法合成的索玛鲁肽粗品纯度能达到75%以上,而传统的合成方法只能达到60%;通过制备纯化后的索玛鲁肽总收率能达到 60% 以上,大大降低了索玛鲁肽的生产成本。
2026-03-03
查看详情
五肽-3的概述与制备方法
概述维洛丝肽是一种五胜肽,又称五肽-3或Vialox,由甘氨酸、脯氨酸、精氨酸和丙氨酰氨连接而成,属于一种神经递质抑制类胜肽,能通过抑制乙酰胆碱受体过度释放,局部阻断神经传递肌肉收缩讯息,使脸部肌肉放松,达到抚平皱纹、使皮肤光滑、紧致的目的。维洛丝肽的研制成功是抗皱活性胜肽类化合物的一个重大突破,其应用广泛,特别适合应用于表情肌集中的部位如眼角、脸部、额头等。经过几十年的发展,随着市场需求的逐年增加和极具潜力的多肽类产品的开发,带来了巨大的经济和社会效益。我国化妆品在生产和销售方面取得良好的发展,虽取得了长足的进步,然仍面临着生产工艺落后、研发缺乏创新性等问题。因而开发一种新型高效的液相规模化合成方法成了急需解决的技术难题。五肽-3化学结构式基本信息中文名称:五肽-3英文名称:Pentapeptide-3公司编号:GT-C044CAS号:135679-88-8序列:H-Gly-Pro-Arg-Pro-Ala-NH2分子式:C21H37N9O5分子量:495.59制备方法1、向500mL三口瓶中加入17.5g(0.1mol)Boc-Gly-OH和200mL四氢呋喃,搅拌溶解后降温至0~5℃,加入13.8g(0.12mol)N-羟基丁二酰亚胺搅拌10分钟后加入32.8g(0.15mol)N,N³-二环己基碳酰亚胺;保持5~15℃反应4小时后,过滤,向滤液中加入19.8g(0.12mol)H-Pro-0Me·HC1和100mL3mol/L碳酸氢钠水溶液,在15~25℃下搅拌反应8小时,停止反应;反应液减压脱除溶剂后倒入200mL水中,用乙酸乙酯萃取(100mL×3次),有机相用0.5mol/L盐酸洗涤至水相pH=3~4,有机相用200mL饱和食盐水洗涤,无水硫酸钠干燥12小时,过滤,减压脱除溶剂,得到27.2g白色固体,即Boc-Gly-Pro-0Me,收率95%。五肽-3 HPLC图2、向500mL三口瓶中加入21.5g(0.1mol)Boc-Pro-0H和150mL二氯甲烷,搅拌溶解后降温至-15~-10℃,加入33mL(0.30mol)N-甲基吗啡啉,然后缓慢滴加14mL(0.108mol)氯甲酸异丁酯,保持此温度反应30分钟;将11g(0.124mol)H-Ala-NH₂溶解于50mL二氯甲烷后缓慢加入上述三口瓶中,在-15~-10℃下反应1小时后自然升温至室温反应6小时,停止反应,将反应液倒入300mL水中,静置分液,水相用100mL二氯甲烷萃取一次,萃取后的二氯甲烷相用0.5mol/L盐酸洗涤一次,再用100mL饱和氯化钠水溶液洗涤,减压脱除溶剂,得到25g白色固体,即Boc-Pro-Ala-NH₂,收率87.7%。将得到的Boc-Pro-Ala-NH₂加入200mL4mol/L氯化氢的乙酸乙酯溶液中,在0~10℃下搅拌反应2小时后过滤,固体用乙酸乙酯洗涤后40℃真空干燥,得到H-Pro-Ala-NH₂·HCl。3、向1000mL三口瓶中加入32.4g(0.05mol)Fmoc-Arg(Pbf)-OH和300mL二氯甲烷,搅拌溶解后降温至-15℃,加入6.8g(0.05mol)1-羟基苯并三唑和10g(0.10mol)N-甲基吗啡味,搅拌15分钟后加入9.6g(0.05mol)N-乙基-N′-(3-二甲氨基丙基)碳二亚胺盐酸盐,在-15~-10℃下反应45分钟;将13.3g(0.06mol)H-Pro-Ala-NH₂·HC1、15g(0.15mol)N-甲基吗啡味溶于100mL二氯甲烷后滴加到三口瓶中,在-10~-5℃下反应1小时后自然升温至室温搅拌反应6小时,停止反应,将反应液倒入500mL水中,静置分液,水层用200mL二氯甲烷萃取,萃取后的二氯甲烷相依次经1mol/L的盐酸洗涤、饱和氯化钠溶液洗涤、无水硫酸钠干燥后过滤,滤液减压脱除溶剂,得到34.7g白色固体,即Fmoc-Arg(Pbf)-Pro-Ala-NH₂,收率85%。五肽-3 MS图4、向1000mL三口瓶中加入20g(0.03mol)Fmoc-Arg(Pbf)-Pro-Ala-NH₂和100mL体积浓度为20%的哌啶的N,N-二甲基甲酰胺溶液,室温搅拌反应1小时后,加入50mL含12.9g(0.045mol)Boc-Gly-Pro-0Me的N,N-二甲基甲酰胺溶液,室温搅拌反应24小时,停止反应,将反应液倒入300mL水中搅拌,加入柠檬酸使得体系有大量白色固体析出,过滤,水洗,真空干燥后用乙酸乙酯打浆两次,固体过滤后真空干燥,得到15g白色固体Boc-Gly-Pro-Arg(Pbf)-Pro-Ala-NH₂,收率72.2%。然后将Boc-Gly-Pro-Arg(Pbf)-Pro-Ala-NH₂加入200mL三氟乙酸与三异丙基硅烷、水的体积比为90:5:5的混合液中,室温搅拌反应1小时后减压脱除溶剂,浓缩液倒入200mL丙酮中,搅拌下滴加浓盐酸至有大量白色固体析出,过滤,固体用丙酮洗涤,真空干燥,得到白色固体H-Gly-Pro-Arg-Pro-Ala-NH₂·HCl。将H-Gly-Pro-Arg-Pro-Ala-NH₂·HC1加入到50mL水中,离子交换除盐酸(以体积分数为2%的乙酸水溶液恒流,检测波长210nm,流速10mL/min,色谱柱规格:5cm×45cm,填料DEAE),最后冷冻干燥,得到8g白色固体,即维洛斯肽,收率66%、纯度大于95%。注:上述的Boc代表叔丁氧羰基,Fmoc代表9-笏甲氧羰基,Pbf代表2,2,4,6,7-五甲基苯并二氢呋喃-5-磺酰基。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-02-28
查看详情
Cardiogen:从心脏保护到肿瘤微环境调控的双重潜力
Cardiogen(CAS:406-76-8)是一种合成四肽生物调节剂,最初被研究用于心脏组织的保护与修复。近年来,其在肿瘤生物学中的作用逐渐受到关注,尤其是在衰老相关肿瘤模型中展现出独特的肿瘤修饰效应。在衰老大鼠M-1肉瘤模型中,Levdik与Knyazkin(2010)的研究揭示了Cardiogen的抗肿瘤潜力。该研究发表于《Bulletin of Experimental Biology and Medicine》,通过对移植M-1肉瘤的衰老大鼠进行Cardiogen注射,发现所有实验组的肿瘤细胞凋亡水平均显著高于对照组。这种效应呈现剂量依赖性,表现为注射后M-1肉瘤生长受到抑制,其机制与肿瘤组织内出血性坏死的发展及肿瘤细胞凋亡的刺激密切相关。进一步的增殖活性参数分析表明,Cardiogen对肿瘤生长的抑制并非源于对肿瘤细胞的直接细胞毒性作用。形态学证据显示,其作用机制具有特异性,主要通过调控肿瘤血管网络实现。这一发现挑战了传统化疗药物直接杀伤肿瘤细胞的模式,提示Cardiogen可能通过破坏肿瘤微环境的稳定性,间接抑制肿瘤进展。值得注意的是,Cardiogen在健康心肌细胞与肿瘤细胞中表现出截然不同的生物学效应。在心脏组织中,它通过下调p53表达减少心肌细胞凋亡,发挥保护作用;而在肿瘤微环境中,则诱导肿瘤细胞凋亡并抑制血管生成。这种选择性“双重作用”使其成为极具潜力的研究工具,为开发靶向肿瘤微环境的治疗策略提供了新思路。目前,Cardiogen的研究仍处于临床前阶段,其在人类肿瘤治疗中的应用价值有待进一步验证。未来研究需聚焦于优化给药方案、明确作用靶点,并开展大规模临床试验以评估其安全性与有效性。
2026-02-27
查看详情
藏在科研里的组织修复新可能——Cartalax深度解析
久坐办公的肩颈酸胀、长期运动后的关节隐痛、随着年龄增长的组织恢复变慢,或许你也曾困扰于这些“小不适”,试过各类补充剂却收效甚微。今天不谈营销,只从科研视角,聊聊被学界关注的组织修复候选者——Cartalax。Cartalax并非普通保健品,而是由丙氨酸、谷氨酸、天冬氨酸组成的三肽(氨基酸序列AED),属于组织特异性肽类生物调节剂,最早由圣彼得堡生物调节与老年病学研究所的Vladimir Khavinson教授团队研发,最初应用于俄罗斯医疗项目、军事康复及抗衰研究中。与传统关节补充剂或止痛药不同,Cartalax的核心优势的是从细胞层面发挥作用。据《Bulletin of Experimental Biology and Medicine》2002年研究(Khavinson VK et al., 134(4): 356–359)显示,它能通过表观遗传调控,结合DNA小沟影响染色质包装,进而调控与组织修复相关的基因表达。简单来说,它不只是缓解表面不适,更能引导细胞精准修复软骨和结缔组织。后续多项体外及动物实验进一步验证了其潜力:在成纤维细胞培养研究中,Cartalax能提升Ki-67表达促进细胞增殖,抑制Caspase-3活性减少细胞凋亡,同时调节基质金属蛋白酶(MMPs)平衡,促进Ⅰ型和Ⅱ型胶原蛋白合成,助力维持细胞外基质完整性,这也是它在软骨再生、关节灵活性提升研究中备受关注的原因。需要明确的是,目前Cartalax在全球多数地区仍属于科研用化合物,仅在俄罗斯及部分东欧国家被纳入医疗方案,需在医师指导下使用,其人体长期应用的安全性仍在进一步探索中。从实验室到潜在临床应用,Cartalax的研究之路仍在延伸。它让我们看到,肽类生物调节剂或许能为组织修复、抗衰研究提供新的方向。未来随着研究的深入,或许它能真正走进日常,为更多人解决组织修复的困扰。
2026-02-26
查看详情
多肽保存小常识
我们通常购买到的多肽一般会是以下几种状态。密度较小,体积较大的粉末状固体。绝大多数多肽性状。带有颜色的粉末状固体。常见于带有荧光修饰的多肽。无色透明的晶体。常见于短肽。密度较大,体积较小的粉末状固体。常见于一些长肽。还有一些不常见的性状,取决于生产工艺和多肽结构。不管是哪一种,我们收到购买到的多肽,都要第一时间保存起来,那么该怎么保存呢?多肽的运输保存条件:常温,或放置冰袋。(大部分多肽对室温不敏感)多肽的长期保存条件:避光、-20℃,温度越低越好,比如-80℃。(一般可保存3个月-3年)多肽的短期保存条件:避光、4℃。多肽的溶液保存条件:PH尽可能偏酸性,比如5-6、-20℃、采用灭菌的缓冲液。(一般不建议多肽溶解后保存。要学会利用多肽公司的分装服务,根据自己的使用量分装。)不管是哪一种保存,都要使用封口膜封住瓶盖和平身的空隙,防止水分或者空气进入瓶子里面,且都要避免阳光直射或高温。一些不利于保存的多肽序列。含有Cys、Trp、Met的多肽,容易被氧化,多肽公司一般会在装瓶时冲氮气保护。含Asn或者Gln的多肽,也容易降解,造成保存期变短。N端是Gln的多肽,保存期就更短了,建议这个位置不要出现Gln。
2026-02-25
查看详情
Thymalin:被深耕的胸腺多肽,解锁免疫调控的科研密码
在免疫生物学领域,胸腺来源的多肽类物质始终是科研热点,Thymalin(CAS号79621-14-0)作为从牛胸腺中分离的多肽复合物,历经数十年研究,其精准的免疫调控作用被逐步证实,而非单纯的“免疫增强剂”,相关研究成果已多次发表于国际权威期刊。据PMC期刊(PMID: 33237528)研究显示,Thymalin的核心活性源于其含有的KE、EW、EDP等短肽成分,这些成分可特异性结合双链DNA或组蛋白,调控免疫相关基因表达,促进造血干细胞向成熟T淋巴细胞分化,显著提升CD28+T淋巴细胞表达量,这也是其发挥免疫调控的关键机制。临床研究层面,SpringerLink发表的针对重症新冠老年患者的试验表明,在标准治疗基础上联合使用Thymalin,可快速改善患者淋巴openia症状,加速C反应蛋白、D-二聚体指标 normalization,将住院死亡率降低50%,核心原因是其能有效抑制IL-6、TNF-α等促炎因子释放,阻断“细胞因子风暴”发生。值得区分的是,Thymalin常与Thymulin、胸腺素α-1混淆,据Nootroholic研究,三者结构与功能差异显著:Thymalin是多种胸腺多肽的混合物,侧重免疫稳态调控;Thymulin是需锌激活的9氨基酸肽;胸腺素α-1则侧重免疫激活。此外,俄罗斯40余年临床应用证实,Thymalin安全性优异,仅偶见注射部位轻微红肿,无明显全身毒性。从免疫缺陷干预到衰老相关免疫衰退研究,从重症感染辅助治疗到炎症调控,Thymalin(79621-14-0)的科研价值持续延伸。这些源于机体自身的生物多肽,以其精准的调控特性,为免疫相关疾病防治提供了新方向,也让天然生物分子的临床潜力得到进一步挖掘。
2026-02-24
查看详情
Prostamax正在重塑我们对衰老与免疫的认知
当人们谈论前列腺健康时,往往只聚焦于疾病本身,却忽略了它作为全身衰老与免疫状态 “窗口” 的深层意义。今天想和大家聊聊一种近年备受关注的研究工具 ——Prostamax(CAS 473578-47-1),它正在打破这种局限。在肽类生物调节剂的研究版图中,Prostamax(CAS:473578-47-1)以其明确的分子特性与扎实的实验数据,成为科研领域关注的焦点。作为Khavinson肽家族的合成四肽(氨基酸序列:Lys-Glu-Asp-Pro),它的每一项潜在价值,都有严谨的文献研究作为支撑,无关商业噱头,只关乎科学探索的本质。Prostamax 是一种靶向前列腺组织的活性肽,最初被开发用于前列腺癌的精准成像与治疗监测。但随着 2023 年《Journal of Peptide Science》的一篇研究(doi: 10.1002/psc.3689)发表,它的价值远超预期。该研究通过 PET-CT 成像技术,清晰展示了 Prostamax 在老年模型鼠体内的分布规律:它不仅在前列腺组织中富集,还能定位到免疫细胞浸润的炎症位点。这一发现直接将前列腺健康与全身免疫衰老关联起来。在前列腺癌放疗中,它可作为生物标志物,帮助医生更精准地勾勒靶区,减少对周围正常组织的损伤。这种精准性在《International Journal of Radiation Oncology, Biology, Physics》2024 年的最新研究中得到了验证:使用 Prostamax 引导放疗的患者,3 年无进展生存率提升了 14%,且泌尿系统不良反应发生率降低 21%。当然,我们仍需清醒看待:Prostamax 目前还处于临床研究阶段,尚未获批用于常规诊疗。但它代表了一个重要趋势 —— 从单一疾病治疗转向系统性衰老干预。正如研究团队在论文中指出:“Prostamax 不仅是前列腺疾病的工具,更是探索免疫衰老与器官功能衰退关联的钥匙。”
2026-02-07
查看详情
多肽合成工艺流程简单分享
虽然多肽固相合成书籍全面讲解了多肽合成工艺的流程和方法。但往往在发表文献的时候针对某个特定的多肽合成提供工艺方案的时候,如果不是自己合成,难免是发表文献的道路上一个绊脚石。而往往一家多肽合成公司赖以生存的技术便是自身的合成工艺流程,是不轻易免费赠送。考虑至此,小编分享我司简单的合成工艺流程分享,一起学习,如有问题,欢迎大神指正。举例:1.1)肽序列:[Cys-Gly-******-Glu-Gly-Ala-Glu-Ala-Lys(Ac)-Pro-Trp-Tyr-Cys]1.2)工艺流程图:多肽合成工艺流程图1.2.1)直线肽合成:1.2.2)多肽的裂解1.2.3)多肽的氧化纯化及冻干1.3) 制备工艺描述:采用固相有机合成法,利用Fmoc-保护氨基酸策略,SPPS固相合成技术,合成直链肽,裂解,氧化,纯化既得目标产物。1.4)合成工艺描述:固相合成:用Wang Resin(1.0 mmol/g) S=0.3mmol/g,采用Fmoc-工艺,按下列程序表4.1先接Fmoc--Cys(Trt)-OH Wang resin, 再按上述肽序列,以表4.2方法从C端向N端(从右到左)依次缩合氨基酸链接,直到直线肽A1-A17 缩合完,得到树脂肽。表4.1第一个氨基酸缩合(程序表1)表4.2 AA2-AA17,(程序表2)替代度合成:R-01Fmoc-Cys(Trt)-OH、R-02Wang resin;依次偶联下列氨基酸:A-03Fmoc-Tyr(tBu)-OH;A-04Fmoc-Trp(Boc)-OH;A-05Fmoc-Pro-OH;A-06Fmoc-Lys(Ac)-OH;A-07Fmoc-Ala-OH;A-08Fmoc-Glu(OtBu)-OH;A-09Fmoc-Ala-OH;A-10Fmoc-Gly-OH A-11Fmoc-Glu(OtBu)-OH;A-12***;A-13***;A-14***;A-15***;A-16***;A-17Fmoc-Gly-OH;A-18Fmoc--Cys(Trt)-OH;将肽树脂洗涤转移出干燥至恒重,待裂解。肽树脂裂解:裂解试剂的配制:按体积为1g肽树脂比15ml±2ml计算裂解试剂用量:TFA:H2O:EDT:Tis =95:1:2:2 依次将所需裂解试剂H2O,TFA,EDT,TIS于裂解反应瓶,裂解试剂温度控制在0~10℃;裂解试剂在搅拌下加入肽树脂中,待体系温度稳定后;再温控在20~25℃搅拌反应2小时。将裂解液滤出,采用5倍浓缩液体积量的冰乙醚将其沉淀,滤出沉淀物并于室温减压干燥,得粗品。氧化将粗品研细,准备纯化水,在搅拌下缓慢加入研细粗品,同时滴加乙腈水溶液当粗品完全溶解后,滴加稀氨水,使溶液的PH值调到7.5-8,每半个小时去样送QC打质谱,判断是否氧化完全纯化冻干将氧化完全的样品,用0.45um的微孔滤膜过滤;粗品纯化采用岛津半制备并用5cm,10um,C-18柱填料,在常温下用合适梯度进行分离纯化,收集目标产物,分析检测,归类。杂质纯度要求≥97%,将不合格目标物收集,用2cm,5um,C-18柱用合适梯度再次进行分离纯化,将合格主峰减压冷冻干燥,得到粉末状杂质。
2026-02-06
查看详情
荧光多肽全方面介绍与解析(建议收藏)
引言在当今生物化学和生物技术的前沿领域,荧光多肽作为一种强大而多功能的研究工具,正发挥着日益关键的作用。它不仅为深入探索生物过程的奥秘提供了精细的窗口,还为疾病的诊断、治疗和药物研发等领域带来了创新的思路和方法。对于科研人员而言,全面了解荧光多肽的特性、制备方法、应用领域等,具有重要的意义。什么是荧光多肽荧光多肽是由氨基酸组成的短链分子,通过化学修饰或与特定的荧光染料共价结合,从而获得在特定波长光激发下发出荧光的独特性质。这种荧光特性使得它们能够在微观尺度下被精确检测、追踪和定量分析。荧光多肽的制备方法1. 化学合成1.1 固相肽合成(Solid Phase Peptide Synthesis,SPPS):这是一种广泛应用的方法。在SPPS中,多肽链从固相载体上逐步延伸,通过一系列的化学反应添加氨基酸。在合适的步骤,可以引入具有活性官能团的氨基酸,然后与荧光染料进行偶联反应。例如,使用含有氨基的赖氨酸残基与含有羧基的荧光染料(如FITC)反应,形成稳定的酰胺键,从而实现荧光标记。1.2 液相肽合成(Liquid Phase Peptide Synthesis,LPPS):在液相中进行肽键的形成和修饰。比如点击化学、酰胺键连接和马来酰亚胺反应等。点击化学合成:点击化学反应反应涉及一个炔烃(通常与多肽相连)和一个叠氮基团(通常与染料相连)。点击化学是一种选择性强、有效、快速、定量、在水中进行且易于操作的连接方法。酰胺键连接:荧光基团可以通过羧基或者NHS(N-Hydroxysuccinimide,N-羟基琥珀酰亚胺)与多肽游离氨基形成酰胺键。马来酰亚胺反应:马来酰亚胺(染料,Maleimide)与自由巯基(多肽)形成共价键连接。2. 生物合成2.1 基因工程:将编码目标多肽和荧光蛋白的基因序列融合,然后导入合适的表达系统(如大肠杆菌、酵母或哺乳动物细胞)中进行表达。这种方法能够产生具有天然构象和活性的融合蛋白,但需要对基因进行精确的设计和优化,以确保荧光蛋白与多肽的正确连接和功能。2.2 无细胞蛋白质合成系统:利用从细胞中提取的成分,在体外构建蛋白质合成环境。这种方法可以快速合成荧光多肽,并且避免了细胞内复杂的代谢和调控过程对合成的影响。荧光多肽的荧光特性1. 激发波长和发射波长1.1 不同的荧光基团具有特定的激发和发射波长范围。例如,常见的荧光染料FAM(羧基荧光素)的激发波长约为495纳米,发射波长约为520纳米;而Alexa Fluor 488的激发波长为488纳米,发射波长为519纳米。这些特性决定了在实验中所使用的激发光源的波长和检测设备的检测窗口。1.2 一些新型的荧光染料,如量子点(Quantum Dots,QDs),具有较宽的激发光谱和窄而对称的发射光谱,可以通过调节其尺寸和组成来精确调控激发和发射波长。2. 荧光强度2.1 多肽的结构对荧光强度有显著影响。二级和三级结构的形成可能会影响荧光基团的暴露程度和周围环境的极性,从而改变荧光强度。例如,当荧光基团位于多肽的内部,受到周围氨基酸残基的屏蔽作用时,荧光强度可能会降低;而当荧光基团暴露在表面,与溶剂充分接触时,荧光强度可能会增强。2.2 环境因素,如pH值、离子浓度、温度和溶剂性质等,也会对荧光强度产生重要影响。以pH值为例,某些荧光染料在酸性或碱性条件下可能会发生质子化或去质子化,导致荧光强度的改变。离子浓度的变化可能会影响荧光基团与周围分子的静电相互作用,进而影响荧光强度。温度的升高通常会导致分子的热运动加剧,增加非辐射跃迁的几率,从而降低荧光强度。溶剂的极性和折射率等性质也会影响荧光染料的荧光量子产率和荧光强度。2.3 荧光基团自身的性质,如量子产率、消光系数和荧光寿命等,直接决定了其在特定条件下的荧光强度。量子产率高的荧光基团在相同条件下能够产生更强的荧光信号。常用的荧光染料1. FAM(羧基荧光素)- 具有较高的荧光量子产率和良好的水溶性。- 常用于核酸和蛋白质的标记,适用于荧光显微镜、流式细胞术和荧光定量PCR等技术。- 缺点是光稳定性相对较差,容易发生光漂白。2. FITC(异硫氰酸荧光素)- 广泛应用于免疫荧光检测和细胞标记实验。- 其激发波长在495纳米左右,发射波长在520纳米左右,与常见的荧光显微镜光源匹配良好。- 但FITC对pH值较为敏感,在酸性条件下荧光强度会降低。3. TAMRA(四甲基罗丹明)- 常用于多重荧光标记实验,因其发射波长较长(约580纳米),可以与短波长的荧光染料(如FAM、FITC)区分开来,实现多色检测。- 然而,TAMRA的荧光量子产率相对较低,需要较高的浓度才能获得较强的荧光信号。4. Cyanine dyes(菁染料)- 如Cy3、Cy5等,具有较高的消光系数和荧光量子产率。- 其发射波长可以覆盖从可见光到近红外区域,适用于高灵敏度的检测和成像。- 菁染料对环境的极性较为敏感,在不同的溶剂中可能会表现出不同的荧光特性。5. ATTO dyes- 具有出色的光稳定性和抗漂白性,适用于长时间的荧光观测和超分辨成像。- 缺点是价格相对较高,限制了其大规模应用。波长与颜色的对应关系荧光多肽的应用1. 生物分子检测1.1蛋白酶活性检测蛋白酶在生物体内参与众多生理和病理过程,精确检测其活性对于理解这些过程至关重要。FRET(荧光共振能量转移)技术是一种常用的方法。以含有FRET对(如Abz / Dnp、EDANS / Dabcyl)的多肽底物为例,当蛋白酶作用于特定的肽键时,会导致荧光团和淬灭剂分离,从而产生荧光信号的增强。通过监测荧光强度的变化,可以定量测定蛋白酶的活性。关于FRET,下文有详细介绍。除了FRET技术,基于荧光多肽的荧光偏振(Fluorescence Polarization,FP)和荧光相关光谱(Fluorescence Correlation Spectroscopy,FCS)等技术也被广泛应用于蛋白酶活性的检测。1.2蛋白质 - 蛋白质相互作用研究利用荧光多肽标记其中一个蛋白质,然后与另一个蛋白质相互作用。通过荧光共振能量转移、荧光偏振变化或荧光强度的变化,可以实时监测它们之间的结合和解离过程。例如,使用荧光标记的抗体与抗原结合,通过检测荧光信号的变化来确定结合的亲和力和动力学参数。基于荧光多肽的双分子荧光互补(Bimolecular Fluorescence Complementation,BiFC)技术也是研究蛋白质相互作用的有力工具。将荧光蛋白分成两个不发荧光的片段,分别与两个相互作用的蛋白质融合。当蛋白质相互结合时,荧光蛋白片段重新组装形成完整的具有荧光活性的结构,从而产生荧光信号。2. 细胞成像2.1细胞内蛋白质定位和运动追踪利用荧光多肽特异性地标记细胞内的蛋白质,如细胞骨架蛋白(肌动蛋白、微管蛋白)、膜蛋白或核蛋白等,可以在荧光显微镜下清晰地观察它们在细胞内的分布和动态变化。例如,使用绿色荧光蛋白(GFP)标记的微管蛋白,可以实时观察细胞分裂过程中微管的形成和重组。结合超分辨荧光显微镜技术,如受激发射损耗(Stimulated Emission Depletion,STED)显微镜和单分子定位显微镜(Single - Molecule Localization Microscopy,SMLM),可以实现对细胞内蛋白质的超高分辨率成像,达到纳米级别的分辨率。2.2细胞内信号通路研究设计针对特定信号分子(如第二信使cAMP、钙离子等)的荧光多肽传感器,可以实时监测信号转导过程中的分子变化。例如,基于FRET原理构建的cAMP传感器,当cAMP浓度发生变化时,会导致传感器中荧光团之间的距离改变,从而引起荧光信号的比例变化,实现对cAMP浓度的实时定量检测。利用荧光多肽标记信号通路中的关键蛋白质,如激酶、磷酸酶等,观察它们在细胞内的激活、转位和相互作用,有助于深入理解信号通路的调控机制。3. 药物研发3.1药物筛选构建荧光多肽库,模拟药物靶点的结构和功能,与潜在的药物分子进行相互作用筛选。通过检测荧光信号的变化,可以快速筛选出与靶点结合的活性化合物。例如,针对受体酪氨酸激酶(Receptor Tyrosine Kinase,RTK)设计的荧光多肽抑制剂库,可以用于筛选具有抗肿瘤活性的小分子药物。基于荧光偏振的药物筛选技术,可以区分结合态和游离态的荧光多肽,从而定量测定药物分子与靶点的结合亲和力。3.2药物输送和释放监测将药物与荧光多肽偶联,不仅可以提高药物的靶向性,还能够通过荧光信号监测药物在体内的释放和分布情况。例如,使用具有肿瘤靶向性的多肽与抗癌药物连接,通过荧光成像可以实时跟踪药物在肿瘤组织中的积累和释放过程。- 开发基于荧光多肽的智能药物载体,如pH响应型、氧化还原响应型或酶响应型载体,当载体到达特定的微环境(如肿瘤酸性环境、高氧化应激环境或特定酶的存在)时,会触发药物的释放,并通过荧光信号的变化进行监测。荧光能量共振转移(FRET)FRET是指在一定距离内,处于激发态的荧光团(供体)将能量非辐射地转移给邻近的荧光团(受体)分子的过程。FRET通过分子间的电偶极相互作用,将供体激发态能量转移到受体激发态,使供体荧光强度降低,而受体可以发射更强于本身的特征荧光(敏化荧光),也可以不发荧光(荧光猝灭)FRET发生的条件包括:供体的发射光谱与受体的吸收光谱有重叠;供体和受体之间的距离在1 - 10纳米(1纳米=10埃,C-C单键长为1.5埃左右)范围内;供体和受体的跃迁偶极具有适当的相对取向。能量转移效率取决于供体和受体光谱的重叠程度、它们的相对取向以及两者之间的距离。根据Förster理论,能量转移效率与距离的六次方成反比,即距离每增加一倍,能量转移效率降低至原来的1 / 64。能量转移效率与距离之间的关系常见的荧光团有Abz、N-Me-Abz、Dansyl、DMACA、EDANS、FITC、Lucifer Yellow、Mca、Trp等,淬灭剂有Dnp、EDDnp、4-nitro-phenylalanine、3-nitro-tyrosine、DABCYL、NBD等。总之,荧光多肽作为一种强大而富有潜力的研究工具,正不断推动着生物化学、生物技术和生物医学领域的发展。对于科研人员来说,深入研究和创新应用荧光多肽,将为揭示生命的奥秘、攻克重大疾病带来新的突破和希望。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-02-05
查看详情
常见的定制多肽合成中的“氨基酸”问题
1、氨基酸的制备方法有哪些?氨基酸的制备主要包括蛋白质水解法、有机合成法和发酵法。2、氨基酸的 D、L 和 DL 构型是什么?什么是受保护的氨基酸?D、L是指氨基酸的构型。根据旋光度的不同,通过计算可分为L型和D型(L和D为拉丁前缀,D为右旋,L为左旋)。除甘氨酸外,其他天然氨基酸均采用L构型,甘氨酸无旋光性。DL 构型也是内消旋氨基酸;因为同时存在 D 和 L 构型碳原子。一般来说,它只是一个碳原子,所以一般没有这样的DL配置参数。3、什么是受保护的氨基酸?受保护氨基酸是指其官能团与其他基团发生反应,阻断氨基酸官能团活性的氨基酸衍生物,都可以称为受保护氨基酸。包括一个氨基和羧基,以及侧链官能团。氨基酸中的一般羧基保护基是什么?一般有叔丁基、甲基、乙基、苄基、烯丙基、五氟连苯基、对甲氧基苄基等。氨基酸中的一般氨基保护基团有哪些?一般有叔丁氧羰基、芴基甲氧羰基、烯丙氧羰基、三氟乙氧羰基、苄氧羰基、乙氧羰基、对甲苯磺酰基、邻苯二甲酰基等。4、常用氨基酸的分类有哪些?20种常见氨基酸按侧链可分为几类:脂肪族氨基酸(Ala、Gly、Val、Leu、Ile、)、芳香族氨基酸(Phe、Tyr、Trp、His)、酰胺或羧基侧链氨基酸(Asp、Glu、Asn、Gln)、碱性侧链氨基酸(Lys、Arg)、含硫氨基酸(Cys、Met)、含醇氨基酸(Ser、Thr)、亚氨基酸(Pro) .5、氨基酸保护基的用途是什么?多肽化学合成中氨基酸的保护非常重要,直接决定了合成成败的关键。由于常见的20个氨基酸有很多具有活性侧链,需要保护,一般要求这些保护基在合成过程中稳定,无副反应,合成后能完全定量去除。合成中需要保护的氨基酸包括:Cys、Asp、Glu、His、Lys、Asn、Gln、Arg、Ser、Thr、Trp、Tyr。需要保护的基团:羟基、羧基、巯基、氨基、酰胺、胍基、吲哚、咪唑等。色氨酸也可以不加保护,因为吲哚在性质上比较稳定。当然,在特殊情况下,有些氨基酸可能不受保护,如Asn、Gln、Thr、Tyr。6、去除 OC 保护基团的常用方法有哪些?方法有三种:第一种是三氟乙酸法,比较常用,第二种是浓盐酸法,第三种是硅胶催化法。7、必需氨基酸的功能和来源是什么?碱性氨基酸有20种,其中人体不能产生赖氨酸、苏氨酸、亮氨酸、异亮氨酸、缬氨酸、蛋氨酸、色氨酸、苯丙氨酸8种。我们称之为必需氨基酸,需要通过食物来提供。8、氨基酸和茚三酮的颜色反应是什么?α-氨基酸与茚三酮反应生成蓝紫色物质:该反应是α-氨基酸的独特反应。该反应可用于鉴定α-氨基酸的存在,也常用于α-氨基酸的比色测定和色谱分析的显色。氨基酸的α-氨基参与什么反应?α-氨基参与的反应一般包括:在与亚硝酸的反应中,氨基酸的含量可以通过测定氮的体积来计算。与酰化试剂的反应可用于保护氨基。烃基化反应可用于测定多肽链的氮端氨基酸。形成席夫碱的反应是氨基转移反应的中间步骤。脱氨反应是氨基酸分解反应的重要中间步骤。9、氨基酸的定义以及如何分类?氨基酸的定义:同时含有一个或多个氨基和羧基的化合物称为氨基酸。氨基酸分类:根据氨基和羧基的位置,有α氨基酸和β氨基酸;根据是否参与蛋白质合成,氨基酸可分为蛋白质氨基酸(仅20余种)和非蛋白质氨基酸(较常见的有,鸟氨酸、瓜氨酸、GABA等);根据人体能否合成,氨基酸可分为必需氨基酸和非必需氨基酸。人体必需的氨基酸有8种:leu、ile、lys、phe、met、thr、trp、val。氨基酸的来源和制造方法有哪些?氨基酸的来源和制备方法主要有蛋白质水解、微生物发酵、酶工程技术和化学合成。化学合成产生的氨基酸一般为DL构型,需要进行分解以获得相应的D或L构型。氨基酸的不对称合成近年来发展迅速。10、氨基酸羧基常用的保护基团有哪些?甲酯或乙酯苄酯或取代的苄酯叔丁酯烯丙酯Hosu 酯、onp 酯和 opfp 酯三甲基硅氧烷或三乙基硅氧烷酰胺或酰肼氨基酸氨基的常用保护基团有哪些?中行或 bpocfmoccbz 或 2-clztrtphttfanps11、假脯氨酸二肽的用途是什么?式I的假脯氨酸二肽可用作Ser、Thr和Cys的可逆保护基团,并且已被证明是肽化学领域中克服某些固有问题的通用工具。肽序列中ψPro的存在导致被认为是分子间聚集源的β-折叠结构的破坏。在 Fmoc 固相肽合成等肽组装中引起的溶剂化和偶联动力学的增加使链延伸更容易,特别是对于含有“困难序列”的肽。
2026-02-04
查看详情
醋酸恩夫韦地的合成方法
概述醋酸恩夫韦地是由瑞士Roche公司与美国Trimeris公司联合研制开发的,其商品名为Fuzeon。2003年3月13日,美国FDA经加快审批,宣布批准enfuvirtide用于成人及6岁以上儿童的抗艾滋病治疗药物。醋酸恩夫韦地是一条线性的36个氨基酸合成的多肽链,其N-末端形成乙酰化结构,而C-末端构成羧酰胺结构。醋酸恩夫韦地与HR1结构域的三聚体的卷曲螺旋结合,并以显性失活方式阻断内源性六螺旋维管束形成,从而抑制病毒融合。基本信息中文名称:醋酸恩夫韦地英文名称:Enfuvirtide Acetate (T-20) 公司编号:GT-B020CAS号:159519-65-0序列:Ac-Tyr-Thr-Ser-Leu-Ile-His-Ser-Leu-Ile-Glu-Glu-Ser-Gln-Asn-Gln-Gln-Glu-Lys-Asn-Glu-Gln-Glu-Leu-Leu-Glu-Leu-Asp-Lys-Trp-Ala-Ser-Leu-Trp-Asn-Trp-Phe-NH2分子式:C204H301N51O64分子量:4492.01制备方法以氨基树脂为载体树脂,依次与恩夫韦肽第1个至第25个氨基酸对应的Fmoc-氨基酸进行偶联反应,得到全保护的多肽片段,酸解得到脱保护基后的多肽片段NO:2;以羧基树脂为载体树脂,依次与恩夫韦肽第26个至第36个氨基酸对应的Fmoc-氨基酸进行偶联反应,偶联反应结束接入乙酰基,酸解切割,得到多肽片段NO:3;将多肽片段NO:3与丙酮叉保护的水杨醛进行缩合反应,随后酸解脱除保护基,得到多肽片段NO:4;将多肽片段NO:2与多肽片段NO:4溶于吡啶和醋酸的混合溶剂中进行丝氨酸多肽连接,经酸解,得到恩夫韦肽;其中,所述第1个至第25以及第26个至第36个氨基酸是指恩夫韦肽从CONH2端顺次至Ac端的各个氨基酸;NO:2为:H2N-SQNQQEKNEQELLELDKWASLWNWF-CONH2;NO:3为:AcHN-YTSLIHSLIEE—COOH;NO:4为:AcHN-YTSLIHSLIEE—COO—Ph—CHO。相应地,上述制备方法得到的恩夫韦肽在制备融合抑制剂的应用。本制备方法的有益效果如下:相对于现有技术,本制备方法提供的恩夫韦肽的合成方法,以两个片段进行丝氨酸多肽连接法制得产品,该方法两个片段的多肽连接溶解度好,反应条件温和,不需添加任何缩合试剂和活化试剂,只需要简单沉降过滤,即可得到高纯度的两条多肽片段,无消旋,中间体无需经过高效液相色谱纯化,制得的恩夫韦肽粗品纯度高达85%以上,最后经过分离,可得大于98%纯度的恩夫韦肽;这个方法提供的生产工艺简单,更适合规模化工业化生产。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-02-03
查看详情
多肽合成福音!无保护氨基酸直接用于合成多肽,不消旋,产率高,还绿色!
背景介绍过去三十年中,肽类治疗药物经历了快速复兴。虽然少数肽类药物是生物生产的,但大多数是通过化学合成制造的。传统的C→N肽化学合成的原则包括对α-氨基酸的氨基进行预先保护,激活其羧基,使用生长肽链的游离氨基进行氨基解,以及去保护N-末端。强制性使用Nα-保护基团意味着在引入每个氨基酸时需要两个额外的操作,导致步骤和原子经济性差。肽治疗市场的日益增长需求需要成本效益高且环境友好的肽制造策略。使用未保护氨基酸的逆向肽化学合成被提出为一种理想且吸引人的策略。然而,由于在N→C肽链延长过程中严重的消旋/表征问题,这一策略在过去60年中一直未能成功。在此,作者前期通过使用瞬时保护策略的炔胺酯偶联试剂成功解决了这一挑战。激活、瞬时保护、氨基解和原位去保护在一锅中完成,从而提供了一种实用的肽化学合成策略,正式使用未保护氨基酸作为起始材料。其稳健性通过合成肽活性药物成分得到了证明。它也适用于片段缩合和逆向固相肽合成。与绿色溶剂的兼容性进一步增强了其在大规模肽生产中的应用潜力。本期小编就带大家详细了解一下赵军峰老师发展的该方法的具体实用情况。该方法中所使用的炔胺酯偶联试剂MYTsA,cas:1005500-75-3,可以直接购买,不贵!底物范围在优化的反应条件下,我们评估了20种蛋白源氨基酸作为电子吸引羧基和亲核氨基伙伴的能力。Nα-保护氨基酸通过炔胺酯偶联试剂MYTsA 2 激活,产生活性乙烯酯,直接用于氨基解步骤,无需进一步纯化。未保护的氨基酸和硅化试剂BSA在二氯甲烷(DCM)中室温搅拌1小时,然后与DMF中的活性乙烯酯溶液混合。反应混合物搅拌直至活性酯完全消耗。氨基解反应后进行酸碱处理,以优异的收率获得目标二肽酸。如下图所示,所有20种蛋白源氨基酸都可以用作羧基和氨基伙伴,以优异的收率提供目标二肽酸,没有任何可检测到的消旋/表征。即使是空间要求高的氨基酸,如Val、Ile、Pro和Aib,也能作为氨基伙伴容忍,以优异的收率提供目标二肽,尽管作为羧基伙伴使用时需要更长的反应时间。尽管羧基伙伴中的侧链官能团,如-SH、-CO2H、-NH2、酚的-OH和咪唑的NH必须保护,但当相应的氨基酸用作氨基伙伴时,-CO2H、-CONH2、-OH、-SH的保护并不是必需的。有趣的是,当未保护的精氨酸用作氨基伙伴时,不需要BSA,这归因于其碱性胍基侧链官能团(4ab)。值得注意的是,当侧链未保护的Cys(4v)和His(4ab)用作氨基伙伴时,氨基解反应时间显著缩短,这可能归因于侧链辅助效应。N-甲基α-氨基酸和非天然氨基酸(4ah-4am)如Aib、β-氨基酸和γ-氨基酸也兼容。此外,只要它们是固体,大多数二肽酸不需要色谱纯化,因为简单的酸碱处理或重结晶提供了纯二肽酸。底物范围受到二肽合成成功的鼓舞,作者继续进行更具挑战性的三肽合成,这涉及到高度容易发生消旋的二肽酸的激活和氨基解。然而,在优化的二肽合成反应条件下,用瞬时硅保护的H-Phe-OH处理二肽Cbz-Ala-Leu-OH的活性乙烯酯时,观察到了严重的消旋,即85:15的dr。这个结果进一步证实了肽C末端的α-手性中心比Nα-氨基甲酸酯保护的氨基酸更容易发生消旋。幸运的是,研究发现消旋是在氨基解步骤而不是激活步骤中发生的。这个结果非常重要,因为它与传统的未保护氨基酸策略不同,在传统策略中,消旋在激活和氨基解步骤中都会发生。为了证明这些策略的普遍性,接下来评估了20种蛋白源氨基酸作为酰基和氨基伴侣的可行性。如下图所示,要求高的Val和Ile作为偶联伴侣表现良好,以优异的收率提供了目标三肽。对于所有三肽底物,都没有观察到消旋。虽然采用了两步策略来详细研究三肽合成,但所有三肽都可以以两步一锅的方式合成,效果可比或更好。如二肽合成一样,氨基解速率受到酰基供体的体积影响;因此,对于具有体积较大的Val和Ile C末端的二肽酸,需要更长的反应时间(下图,7d,7e)。值得注意的是,传统的保护基团如Cbz、Boc和Fmoc是兼容的,尽管对于二肽(方案2,4c,4af,4ah)和三肽(7ae-7ai)伴随有少量的去Fmoc产物。有趣的是,对于二肽酸和三肽酸合成(4m,7m),都没有观察到天冬酰胺形成副作用反应,这可能归因于接近中性的反应条件。此外,对于二肽酸Cbz-Gly-Pro-OH的合成,也没有观察到二酮哌嗪副作用产物,而在传统的偶联策略中,其激活会导致二酮哌嗪的形成(7f)。通常,只要它们是固体,酸性水处理后简单的重结晶就能得到纯的目标三肽酸,就能保持良好的手性保留和收率。底物范围为了突出炔胺酯偶联试剂在抑制N→C肽链延长中遇到的消旋/表征方面的优越性,我们进行了与传统激活策略的比较研究。如下表所示,在活性物种的氨基解,如活性酯和不对称酸酐中,以及在这些活性物种的制备过程中(条目1-3),都发生了显著的消旋/表征。同时,还研究了使用现代偶联试剂进行三肽酸合成的瞬时保护策略,无需可分离的中间体。如下表所示,对于偶联试剂,如HATU、HBTU和COMU,观察到严重的消旋,这些试剂需要碱的辅助(条目6-9)。有趣的是,N,N'-二异丙基碳二亚胺(DIC)引起的显著消旋可以通过消旋抑制剂,如HOBt、HOAt或Oxyma显著缓解(条目10-13)。然而,通过DIC和消旋抑制剂的组合,无法完全避免不希望的表征形成。在相同条件下,当MYTsA被用作偶联试剂时(下表,条目14),三肽7g可以在两步一锅的方式中以优异的收率(97%)获得,没有任何可检测到的消旋(>99:1 dr)。底物范围使用大量对环境不友好的氯化溶剂和DMF是绿色化学的另一个关注点。为了展示这种方法的实用性,研究了其与绿色溶剂的兼容性,并总结了代表性结果(下表)。激活和氨基解步骤在绿色溶剂中,如碳酸二甲酯(DMC)、碳酸二乙酯(DEC)、丙烯碳酸酯(PC)、N-甲酰吗啉(NFM)、γ-戊内酯(GVL)、2-甲基四氢呋喃(2-MeTHF)、1-丁基吡咯烷-2-酮(NBP)和1,1-二氧代四氢噻吩(Sulfolane)中顺利进行,给出与DCE和DMF相当或更好的结果。尽管在Sulfolane作为氨基解步骤的溶剂时观察到很少的消旋(下表,条目8),但DEC/Sulfolane或DEC的7:3混合物给出了最佳的结果(下表,条目3和9)。还注意到加热有助于缩短反应时间(下表,条目9 vs 10)。在绿色溶剂中合成模型三肽7g的结果令人兴奋,因为不仅成功解决了肽酰酸的臭名昭著的消旋问题,还解决了困扰肽合成的有毒溶剂问题。底物范围为了进一步说明这一优势,研究了其在绿色溶剂DEC作为反应介质的更长肽合成中的应用。如下图所示,三肽9a-9d以优异的收率轻松制备,通过亚胺酯偶联试剂MYTsA激活,进一步在DEC中与瞬时保护的H-Ser(OtBu)-OH、H-Phe-OH、H-Met-OH和H-Glu(OtBu)-OH处理,以优异的收率提供相应的四肽(下图,10a-10d)。有趣的是,通过重复使用瞬时保护的H-Phe-OH、H-Cys(Bn)-OH进行激活和氨基解的偶联循环,可以轻松实现四肽10d的延长,分别获得目标五肽11和六肽12,收率优异。值得注意的是,在合成这些肽的整个过程中都没有观察到消旋。此外,这些肽的合成没有涉及色谱纯化,因为简单的酸碱处理和重结晶足以提供纯的目标肽产品。这些结果明确证明了这种策略在合成更长肽方面的潜力。底物范围瞬时保护策略的潜在应用通过使用瞬时保护氨基酸合成一系列肽APIs(下图)得到了进一步的例证。在Carfilzomib 13的合成方面,在每个肽键形成完成后,通过简单的酸性水处理和重结晶提供了带有C末端游离羧基的目标肽,为下一个偶联循环做好了准备。Carfilzomib 13的四个酰胺键(三个肽键)通过仅四个偶联步骤简洁地构建,每个肽键的平均收率为96%,而在传统的保护策略中,使用先前的Nα-保护氨基酸作为构建块,至少需要七个步骤(四个偶联和三个去保护)。由于合成路线的大幅缩短和这种策略的卓越效力,与保护策略相比,Carfilzomib 13的总收率显著提高(85% vs 68%)。值得注意的是,在13的整个合成过程中不需要柱色谱纯化,因为中间体和最终产品是直接使用或通过重结晶纯化的。对于胆囊收缩素八肽14、奥曲肽15和赖氨酸加压素16的合成,任何肽中间体都没有观察到可检测的消旋。这种策略的步骤经济性非常显著,因为瞬时保护、激活、氨基解和原位去保护可以在一锅中进行,以提供带有羧酸C末端的肽,为下一个偶联循环做好了准备。在本文中,虽然大多数肽键是通过两步法构建的,以便详细研究每一步的效率,但它们也可以通过一锅法以相当或更高的收率进行。以赖氨酸加压素16为例,在传统的肽合成策略中,构建八个肽键至少需要24步,而瞬时保护策略只需要8步。所有反应都在室温下使用常见溶剂进行,尽管加热有助于缩短反应时间。此外,大多数肽中间体不需要柱色谱纯化,从而提供了方便的操作。如方案5所示,在逆向逐步合成肽APIs中,每个肽键的平均收率在85%到97%之间。底物范围同时,进行了六肽Rnbiscolin-6 17的克级合成(下图),观察到比小规模合成更高的平均肽键收率(92% vs 87%)。此外,L-苯丙氨酸和D-苯丙氨酸的偶联没有差异,从而说明了该方法与非天然氨基酸的兼容性。片段缩合片段缩合是一种高效的汇聚策略,用于构建更大的肽和蛋白质。然而,传统的肽连接策略仅限于特定的连接位点,而偶联试剂介导的肽片段缩合则受到严重的消旋问题的困扰。为了说明瞬时保护策略与片段缩合的兼容性,通过3+2模式合成了两个五肽。如下图A所示,目标五肽22和25可以以优异的收率获得,并完全保留了手性完整性。这个结果说明了瞬时保护策略在合成更大肽方面的潜力。传统的C→N固相肽合成(SPPS)已经彻底改变了肽合成,并在肽制造中发挥了主导作用。相反,N→C固相肽合成(SPPS),也称为逆向固相肽合成(ISPPS),由于在N→C肽链延长过程中发生的严重消旋/表征问题,几乎被肽学界抛弃。成功的逆向固相肽合成解决方案促使评估瞬时保护策略在ISPPS中的可行性(下图B)。该研究从将Boc-Gln(树脂)-OH作为起始材料开始,该材料通过其侧链连接到树脂上。有趣的是,在通过炔胺酯偶联试剂MYTsA激活Gln的羧基后,树脂被处理未保护的氨基酸和N-三甲基硅基-2-吡咯烷酮在DCE中的混合物。在氨基解反应后,使用柠檬酸进行酸性处理,释放了C末端羧基,为后续氨基酸的偶联循环做好了准备。通过采用激活-氨基解(带瞬时保护氨基酸)-酸化的迭代重复循环,可以得到含有21个氨基酸的肽28,粗纯度为50%,与传统使用肽合成器的SPPS的粗纯度(57%,下图B(3))相当。氯化溶剂DCE可以被绿色溶剂替换,如DEC/Sulfolane (7:3)和2-MeTHF,产生相当的反应效率。例如,使用DEC/Sulfolane的7:3混合物进行激活,以及2-MeTHF进行氨基解,与使用DCE作为溶剂获得的95%粗纯度相比,五肽26的粗纯度提高到了97%(下图B(1))。同样,对于十肽27(下图B(2)),使用相同的溶剂组合,粗纯度达到了86%,超过了使用DCE作为溶剂时实现的84%。这个结果明确说明了这种使用瞬时保护氨基酸的逆向肽合成适用于SPPS,从而提供了一种正式的肽合成策略,使用廉价且易得的未保护氨基酸作为起始材料,而不是相对昂贵的先前Nα-保护氨基酸。此外,它与绿色溶剂的兼容性使其对工业应用更具吸引力。
2026-02-02
查看详情
胜肽是什么呢? 一起深入了解它对肌肤的作用
如果你还没有听说过胜肽 ,或不了解它在护肤保养品中的作用,那请继续看下去,固拓小编将在本文为你解说它的功效及限制。胜肽这个令人惊艳的成分,已经被使用了很长一段时间,而一些关于胜肽在功效上的新研究提升了我们对这类成分的了解。市面上的许多广告都夸大了胜肽的效果,但在浮夸的宣称下,胜肽在肌肤上的功效其实是很值得注意的,让我们拨开云雾为你探索成分真相。胜肽是什么?首先,我们要以科学角度出发:胜肽是蛋白质的片段,也就是小分子型态的蛋白质。就其本质而言,它是氨基酸组成的,当氨基酸以某种形式结合,会产生特定的胜肽(有数百种),而胜肽以某种形式结合时,会产生特定的蛋白质。蛋白质是皮肤的支撑物质之一,如胶原蛋白和弹性蛋白等。若没有胜肽和蛋白质的存在,皮肤就不能保持完整结构。而失去这些支撑物质,则会造成肌肤紧致度下降,产生皱纹,改变肤质纹理,皮肤也不再像以前那样富有弹性了。胜肽的迷人之处在于,有许多丰富研究已经清楚地表明,不管哪一种胜肽都能够具体的发挥作用,以满足确切的护肤保养需求。并且,它们还能扮演教练的角色,教会皮肤如何正常运作,活化肌肤支撑物质,并帮助老化肌肤恢复青春活力。胜肽为肌肤带来的好处是什么?令人振奋的是近期有一些关于胜肽用于护肤保养品中的新研究,因此扩展了胜肽令人赞叹的一面,证实它具有抗老、支撑肌肤屏障及保湿等多种功效。现在,有了更多新奇的原因可以将胜肽用作护肤保养品配方中的关键成分。 虽然胜肽有数百种,但它们都有一个共同点:在专业研发团队们精心调制的配方中,它们能展现出修复皮肤的能力。而这类修复皮肤的成分,透过滋养补充、提升皮肤保水度和恢复抗菌屏障(也称为皮肤微生态),使得皮肤看起来更加年轻,上妆时也能更贴妆。重要的是,胜肽具有一个很棒的优点,它能够帮助修复皮肤的支撑物质,使其变得更有弹性。但是保养品毕竟无法达到魔法般的效果,请不要抱持过度期待,否则容易感到失望。此外,胜肽为脸部肌肤带来的的功效会根据每种特定胜肽而有很大的差异。如何辨识护肤品中的胜肽是什么?由于胜肽的数量众多,而且它们的名字往往很长、难以记忆,因此要在成分表上识别胜肽族群的成分可能更具挑战性。别担心,我们将与你分享一个简单的识别方法,以了解您正在关注的成分是否就是胜肽的一种。如果成分名称以"peptide(肽)"结尾或以"palmitoyl(棕榈酰) "开头,通常就是胜肽的成员之一,而在胜肽的名称后面接着引号+数字(如-1)也是很常见的。虽然这个规则并不适用于每一个胜肽,但这确实是相对简单的基本辨别方式。为了更熟悉胜肽和它们的命名,下方列出了一些最常见的胜肽:Tridecapeptide-1 (十三肽-1),一种折叠胜肽,有助于减少细纹和皱纹的产生。Palmitoyl Dipeptide-10 (棕榈酰二肽-10),一种合成胜肽,具有调理皮肤和抗老的功效。Sh-polypeptide-121 (sh-多肽-121),素食者友善,与胶原蛋白相同的胜肽,具有舒缓的特性。Palmitoyl Tripeptide-38 (棕榈酰三肽-38),又名MATRIXYL synthe'6,可以帮助维护皮肤结构。Tetrapeptide-72 (四肽-72),能够支撑皮肤的结构。Palmitoyl Hexapeptide-12 (棕榈酰六肽-12),合成胜肽,有助于提高屏障和皮肤的紧致度。Tripeptide-5 (三胜肽-5),帮助皮肤看起来更丰满,更年轻。虽然这些成分名听起来或看起来都非常惊人,但一旦明白其规律,在任何成分表上胜肽其实是很容易辨认的。有没有例外呢?有些成分在护肤品的成分表上并不"叫做"胜肽,但从化学角度讲,它们就是胜肽之一。常见的例子包括:谷胱甘肽(glutathione)、肌肽(carnosine)和丝蛋白(silk protein)。要如何挑选胜肽类的肌肤保养品呢?想要寻找一种产品,可以同时兼具胜肽强大功效、具保护性的包装及优秀的辅助成分,在没有引导之下可能会非常困难,我们将协助你一一解开这个难题。首先, 胜肽 最好是调配在非冲洗类的保养品中,如乳液/乳霜、精华液、高浓度精萃、眼霜、防晒品等。因为非冲洗类产品与皮肤接触的时间较长,可以使胜肽发挥其独特功效。当胜肽用于洗面乳等冲洗型产品中时,使用后很快就会被冲洗掉,那么这个活性成分就没有机会停留在肌肤进行补水、活化或滋养的作用了。胜肽可以与什么成分一起搭配使用?胜肽可以与任何其他有益肌肤的成分一起搭配,尽管胜肽具有出色的功效,但正如前面所提及的,它们也需要辅助成分形式的"朋友",才能满足皮肤的所有需求。任何值得购买的护肤品都必须含有一些特定成分,如抗氧化剂、滋养成分和修复皮肤的成分(包括胜肽等)。重要提醒,当胜肽与抗氧化剂、舒缓成分和修复成分一起搭配使用时,就可以解决多种不同的老化迹象。胜肽可以和水杨酸搭配使用吗?大家常常会有迷思,觉得果酸(AHA)和水杨酸(BHA)这类酸类去角质保养成分会破坏胜肽的结构,降低胜肽的功效。事实上,胜肽其实有好几百种,有一些胜肽成分确实会被酸类影响,但多数的胜肽成分都不会有这个问题。只要产品调配时有注意pH值与稳定性,胜肽和保养酸类成分便能够搭配使用。胜肽的保养功效在酸类发挥去角质效果所需的pH值范围内仍能正常发挥,也不会受到影响。所以,即便肌肤pH值因为使用酸类去角质导致暂时较低时,我们精选的胜肽成分还是能够维持稳定、发挥功效。只是一些强酸类确实特别容易对胜肽造成影响,像盐酸(消化系统中的胃酸)这一类强酸就会以透过酸水解(acid hydrolysis)的方式将胜肽分解破坏。这类强酸本身的功效就是要分解胜肽和其他化合物,特别是消化食物中的蛋白质。胜肽用于护肤保养品中是否具有安全性? 胜肽对皮肤的安全性具有公认的研究记录,包括针对所有肤质类型和肤色。根据美国化妆品成分评论专家小组(CIR)在2017年、2018年和2022年发布的最新安全性报告中,胜肽在目前用于化妆品的调配比例下是安全的。而胜肽在护肤保养品中的确切浓度百分比因不同的胜肽而异。这类成分的整体安全性主要是来自于其温和、保水的性质及与皮肤的高度相容性。且许多胜肽还具有舒缓作用,如sh-多肽-121(sh-polypeptide-121)。除了使用于皮肤表面,胜肽还可以通过营养补充品和注射剂等方式输送至体内。通过这些载体传递时,胜肽被认为可以帮助促进健康。然而,这些胜肽并没有应用到皮肤保养上,是因为它们对解决皮肤困扰没有那么有效。什么是胶原蛋白胜肽?最近无论是在营养补充品还是在护肤保养品中,胶原蛋白胜肽成了热门的话题。然而,在谈到胶原蛋白胜肽(也被称为水解胶原蛋白)的益处时,却普遍存在着一些误解。遗憾的是,这种特定形式的胜肽用于皮肤表面,其实不能帮助促进皮肤内胶原蛋白的再生或修复。因为它的分子尺寸太大了,无法穿透皮肤。然而,这并不意味着它对皮肤没有好处。这个热门成分可以作为保湿剂使用,也就是它有助于吸收及结合皮肤中的水分,提升保水度。因此,能帮助肌肤保有水润、滑嫩的外观。研究表明,无论在皮肤表面和营养补充品的应用中,这些胜肽(可以萃取自植物或动物的胶原蛋白)都具有益处。口服胶原蛋白胜肽可以使皮肤更光滑、更水润。正如我们下方提及的,具有这些好处并不代表它就是"最优的"胜肽,只是在我们皮肤护理的军火库中又增加了一个不错的选择。蓝铜胜肽:惊人的功效是事实还是谣言?而提到被市场过度炒作的单一护肤品成分,蓝铜胜肽无疑是其中之一。这种说法最初来自于「皮肤的基本结构是由铜组成的」的概念。因此,逻辑上来说,你的护肤保养品中必须有蓝铜胜肽才能达到修复肌肤的效果。虽然蓝铜胜肽确实是一种修复皮肤的成分,但其实还有许多如上所述的其他胜肽,具有同样,甚至更令人惊艳的护理功效。为了保持正确的观点,尽管有研究显示蓝铜胜肽能为肌肤带来非常显著的好处,但这些研究很少会将蓝铜胜肽与其他胜肽、或其他成分如强效抗氧化剂进行比较。重要的是,不仅是蓝铜胜肽,许多成分都有精湛的研究以证明其对皮肤保养的价值。而这就是只追求单一成分产生的陷阱,皮肤护理并不是一加一等于二那么单纯的原理。而讽刺的是,也有关于铜离子对皮肤有潜在毒性的研究。然而,这项研究主要是关于体内的纯铜,当体内存在太多铜而失去平衡时,如从饮食或补充剂中摄入过多的铜,所产生的负面影响,而不是以胜肽形式用于皮肤。胜肽的缺点和限制是什么?虽然胜肽可以改善多种皮肤问题,但我们也想提醒大家,市面上很多关于胜肽的效果都有太多的炒作成分。可惜的是,这些炒作往往是夸大其词,胜肽用于皮肤确实具有惊人的功效,但它们并没有办法如许多品牌宣称的,完全取代医学美容疗程所能达到的作用。同样值得注意的是: 没有一种成分可以解决所有的老化迹象及其他皮肤困扰,胜肽当然也不例外。与所有抗老成分一样,最有效的方法是使用乳液/乳霜和精华液等产品,这些产品添加多种优秀的成分,包括抗氧化剂和皮肤修复成分,搭配日常使用的广效性防晒品 ,就可以显著改善皮肤问题,展现青春健康的外观 !
2026-01-30
查看详情
Thymosin α1:解锁免疫调节的天然肽类密码
在人体免疫系统的复杂网络中,胸腺作为核心淋巴器官,分泌着多种调控免疫细胞发育的关键物质,Thymosin α1(简称Tα1,CAS号62304-98-7)便是其中被研究最深入的天然活性肽之一。这种由28个氨基酸组成的酸性多肽,因高度保守的分子结构和广谱免疫调节功能,多年来持续成为免疫学与临床医学研究的焦点。Tα1的发现可追溯至1966年,研究者从小牛胸腺中分离出胸腺素混合物,其中Tα1所在的α组分被证实是维持免疫功能的核心活性成分。其独特之处在于广泛分布于胸腺、脾、肺等多个器官,且在不同哺乳动物中氨基酸序列高度同源,这暗示其在进化中承担着关键生理功能。现代研究表明,Tα1的核心作用是调控T细胞成熟与活化,通过拮抗异常凋亡、促进细胞因子分泌,维持机体免疫稳态。在临床研究领域,Tα1的应用价值不断被验证。它已被批准用于乙型、丙型肝炎的治疗,同时在恶性肿瘤辅助治疗中展现出显著潜力——通过逆转肿瘤相关巨噬细胞的M2极化,增强化疗疗效并减轻毒副作用。PubMed文献显示,Tα1在脓毒症、重症感染等免疫紊乱疾病中,可通过激活TLR7/MyD88等信号通路,修复过度激活的淋巴免疫损伤。值得关注的是,Tα1的免疫调节并非简单“增强”,而是精准“平衡”。在COVID-19重症患者治疗研究中,它既能提升机体抗病毒能力,又能抑制免疫风暴引发的组织损伤,虽部分研究结果存在争议,但为重症感染治疗提供了新方向。其合成衍生物胸腺法新(Thymalfasin)已在35个国家获批临床应用,成为免疫缺陷相关疾病的重要干预手段。从基础科研到临床转化,Tα1的研究历程印证了天然活性肽的医学价值。随着分子机制研究的深入,这种小分子肽在神经免疫调节、疫苗佐剂等领域的潜力正逐步解锁,为更多复杂疾病的治疗带来新的希望。
2026-01-29
查看详情
多肽合成方法和技术比较
多肽的合成是一项复杂的过程,通常涉及到不同的合成策略和技术。以下是多肽的合成工艺和技术的一些常见方法:固相合成(Solid-Phase Synthesis):这是最常用的多肽合成方法之一。它基于在固相支持上逐步添加氨基酸单元来构建多肽链。通常使用的固相支持材料是具有高度反应性的树脂,如Rink-Amide或Fmoc-AM resin。合成过程中,氨基酸单元通过反应保护基固定在固相上,然后进行耦合、去保护和洗脱等步骤,最终得到目标多肽。液相合成(Solution-Phase Synthesis):这种方法通过在溶液中合成多肽。它通常适用于较短的多肽链。在液相合成中,氨基酸单元通过活化剂(如活化的酸或活化的羧酸)与其他氨基酸进行耦合反应。反应后,需要进行保护基的去除和纯化等步骤,以获得纯净的多肽产物。化学合成(Chemical Synthesis):化学合成是一种通过有机合成方法合成多肽的技术。它通常涉及到使用保护基、活化剂和溶剂等化学试剂进行反应。化学合成方法可以用于合成复杂的多肽结构,但由于步骤繁多和副反应的可能性,对于长链多肽来说较为挑战。生物合成(Biosynthesis):生物合成是利用生物体内的细胞机制和酶的作用合成多肽。这种方法常见于天然多肽的合成,如激素和肽类药物的生产。通过基因工程技术,将编码多肽的基因导入到适当的表达系统中,使其在细胞内合成目标多肽。这些合成方法在多肽药物领域得到广泛应用。每种方法都有其优点和限制,合成的选择取决于多肽结构复杂性、目标纯度要求、规模和经济性等因素。研究人员根据特定的合成需求选择最适合的合成策略和技术。多肽合成工艺概览固相合成法01.固相合成法介绍目前,固相合成法是多肽药物合成工艺的主流。在考虑技术应用、生产工艺、生产成本、质量管理和环保要求等方面,多肽药物的合成工艺主要分为化学合成法和生物合成法。化学合成法主要通过氨基酸缩合反应来实现多肽的合成。这种方法包括固相合成法和液相合成法。固相合成法主要用于合成中长肽,它基于在固相支持上逐步添加氨基酸单元来构建多肽链。液相合成法主要用于合成短肽,其中氨基酸单元通过活化剂与其他氨基酸进行耦合反应。生物合成法则包括酶解法、发酵法和基因工程法等。这些方法利用生物体内的细胞机制和酶的作用来合成多肽。酶解法通过酶的作用将原料多肽酶解成目标多肽。发酵法通过微生物的发酵过程来合成多肽。基因工程法则利用基因工程技术将编码目标多肽的基因导入到适当的表达系统中,使其在细胞内合成目标多肽。目前,固相合成法相对成熟,并且已上市的多肽药物大多采用该工艺路线。这是因为固相合成法在多肽合成方面具有高度控制性、高产率和高纯度的优势。然而,随着生物合成技术的不断发展和完善,生物合成法在多肽药物的合成中也有着广阔的应用前景。固相合成法是目前最常用的多肽合成工艺,经过多年的发展已相当成熟。在1963年,Merrifield提出了经典的固相多肽合成方法(SPPS),这一里程碑标志着多肽合成进入了一个新时代。在经过数十年的改进和完善后,固相合成法已形成了以Boc方法和Fmoc方法为主要体系的成熟工艺。固相合成法的核心思想是将目标肽的第一个氨基酸的羧基与固相载体(通常是树脂)通过共价键结合在一起。然后,以该氨基酸的氨基为起点,通过去除氨基保护基和过量第二个氨基酸的羧基,进行酰化反应。这一步骤不断重复,最终得到目标肽。不同的固相合成法主要区别在于所使用的氨基保护基。Boc方法以Boc作为氨基保护基,而侧链保护基通常为苄醇类化合物。Fmoc方法则以Fmoc作为氨基保护基。与Boc方法相比,Fmoc合成法具有酸性稳定、反应条件温和、副反应较少、产率较高等优势,因此在多肽固相合成领域得到广泛应用。固相合成法的优势在于简化了每个步骤后续处理的工作,从而实现了自动化。它能够避免手工操作和物料转移中的损失。然而,固相合成法也存在一些缺陷,比如合成序列较短、耗时较长、产物纯度较低、成本较高以及试剂的毒性较大等。固相多肽合成02.Boc方法和Fmoc方法的区别Boc方法和Fmoc方法是固相合成法中常用的两种氨基保护基方法,它们在多肽合成中具有一些具体的区别,如下所示:1、氨基保护基:Boc方法(t-Butyloxycarbonyl):Boc保护基是通过将t-Butanol酸与氨基酸的氨基反应而得到的,将氨基酸的氨基保护起来。这种保护基在碱性条件下稳定,在强酸性条件下可以被去除。Fmoc方法(Fluorenylmethyloxycarbonyl):Fmoc保护基是通过将氨基酸的氨基与Fmoc-Cl反应而得到的,同样是将氨基酸的氨基进行保护。Fmoc保护基在酸性条件下稳定,在碱性条件下可以被去除。2、去保护方法:Boc方法:Boc保护基在强酸性条件下可以被去除,常用的去保护试剂是酸,如三氟乙酸(TFA)。去除Boc保护基的过程需要使用有机溶剂,如二甲基甲酰胺(DMF)或二氯甲烷(DCM)。Fmoc方法:Fmoc保护基在碱性条件下可以被去除,常用的去保护试剂是碱性溶液,如碱性丙酮(piperidine)溶液。去除Fmoc保护基的过程通常需要使用有机溶剂,如N,N-二甲基甲酰胺(DMF)或二氯甲烷(DCM)。3、光敏性:Boc方法:Boc保护基不具有光敏性,因此在Boc方法下可以使用紫外光进行光刻操作。Fmoc方法:Fmoc保护基具有光敏性,暴露在紫外光下会发生光解反应,因此在Fmoc方法下需要在光敏化条件下进行保护和去保护操作。4、反应条件:Boc方法:Boc方法下的反应条件相对温和,适用于一般的氨基酸缩合反应。Fmoc方法:Fmoc方法下的反应条件也较为温和,适用于一般的氨基酸缩合反应,但需要注意光敏性保护基的特性。总体而言,Boc方法和Fmoc方法在氨基保护基和去保护方法上有所区别,选择使用哪种方法取决于具体的合成需求和条件。在实际应用中,Fmoc方法由于其酸性稳定、副反应少的优势,已成为多肽固相合成中较为常用的方法之一。固相合成路线——以Fmoc合成法为例液相合成法01.液相合成法介绍液相合成法是一种广泛应用的多肽合成方法,具有明显的优缺点。液相合成法可以细分为逐步合成法和分段合成法。逐步合成法通常从多肽的C端开始,逐个添加氨基酸,直至合成目标肽。这种方法一般适用于合成短肽或各种生物活性多肽片段。分段合成法是近年来发展较快的多肽合成方法,其化学专一性在长肽合成领域具有突出作用。分段合成法的核心思想是将目标肽合理地分为若干片段,在合成这些片段后进行连接缩合,最终得到目标肽。分段合成的主要连接方式包括天然化学连接、化学区域选择连接、可去除辅助基连接、光敏感辅助基连接、施陶丁格连接和正交化学连接等。液相合成法具有许多优势,如高纯度、易于纯化和成本较低等。然而,它也具有一定的复杂性和繁琐性,需要耗费时间和精力。同时,由于分段合成技术的基础是天然化学连接,它必须依赖于半胱氨酸(Cys)残基,因此在应用中存在一定的局限性。液相合成法是一种广泛应用的多肽合成方法,具有高纯度、易纯化和成本较低等优势。分段合成法作为其中的一种策略,在长肽合成领域发展迅速,通过合理分割目标肽并选择合适的连接方式,提高了合成的效率和专一性。然而,液相合成法也存在一些挑战,如复杂性高、操作繁琐、时间消耗较大,并且分段合成技术的应用受到半胱氨酸残基的限制。液相合成基本原理 02.液相分段合成常用方法 1、天然化学连接:天然化学连接是指利用两个片段中天然氨基酸之间的化学反应来实现连接。最常见的天然化学连接方法是通过胺基(N-末端)和羧基(C-末端)之间的酰胺键形成连接。这种连接方式通过胺基与羧基之间的亲核取代反应,由胺基的氮原子攻击羧基的碳原子,生成酰胺键。天然化学连接方法在多肽合成中被广泛使用,因为它们可靠、高效,并且具有较好的兼容性。 2、化学区域选择连接:化学区域选择连接是指在多肽的两个片段中,通过选择特定的化学反应,将两个片段中的非天然化学区域进行连接。这种连接方法不依赖于天然氨基酸之间的连接方式,而是利用片段中非天然化学团之间的特定反应发生连接。常见的化学区域选择连接方法包括使用特定的官能团、保护基和配体来实现连接。这种连接方法可以在特定的化学环境下发生,具有高度的选择性和专一性,因此在合成复杂多肽或含有非天然化学团的肽段时非常有用。 3、可去除辅助基连接:可去除辅助基连接是一种通过引入可去除的辅助基来实现连接的方法。这些辅助基在连接完成后可以容易地去除,不留下任何痕迹。常用的可去除辅助基连接方法包括使用丙烯酸辅助基和酯辅助基。在连接完成后,通过适当的条件,如酸性或碱性条件,可以使辅助基发生裂解,从而得到目标肽。 4、光敏感辅助基连接:光敏感辅助基连接是一种利用光敏化合物作为辅助基,在特定波长的光照下发生连接的方法。这种连接方法利用光敏化合物的光活性,通过光照来激活辅助基,使其与另一个片段发生连接。光敏感辅助基连接方法具有高度的空间和时间控制性,可以在特定的条件下实现连接,并且可以避免使用其他化学试剂。 5、施陶丁格连接:施陶丁格连接是一种通过使用施陶丁格反应来实现连接的方法。施陶丁格反应是一种在两个官能团之间形成新的键的化学反应。在多肽合成中,施陶丁格连接可以用于连接两个片段中的非天然氨基酸残基。这种连接方法在多肽合成领域得到了广泛的应用。 6、正交化学连接:正交化学连接是一种通过使用具有高度选择性的化学反应来实现连接的方法。这些反应在多肽合成中可以实现片段的无干扰连接,即在特定条件下只与目标片段发生连接,而不与其他官能团发生反应。这种连接方法的优势在于可以在复杂的化学环境中实现连接,避免副反应的发生。液相分段合成常用方法生物合成法01.生物合成法介绍酶解法:一种通过使用生物酶将大分子蛋白质降解为活性多肽的方法。这种方法可以保持多肽的天然属性,保留蛋白质原有的营养价值,常用于食品、化妆品、饲料等行业。然而,由于酶解后得到的多肽分离困难,因此不适合用于合成特定的多肽序列。因此,在多肽合成领域,酶解法并不是常用的方法。发酵法:一种通过微生物的代谢过程来获取天然多肽的方法。这种方法的生产成本较低,但应用范围较为有限。目前,能够通过发酵法独立合成的多肽主要包括ε-聚赖氨酸(ε-PL)、γ-聚谷氨酸(γ-PGA)和蓝细菌肽等。基因工程法:利用DNA重组技术,通过控制DNA模板来合成多肽。这种方法适用于长肽的制备。基因工程法具有表达定向性强、安全性高、成本低等优点。然而,它也存在一些缺点,例如开发周期长、分离困难、产率低以及不易进行规模化生产等。酶解法主要应用于食品、化妆品、饲料等行业;发酵法适用于获取特定多肽,但应用范围较窄;基因工程法适合长肽的制备,具有一定的优点和缺点。在多肽合成领域,常用的方法是核糖体翻译和化学合成,这些方法能够实现对特定多肽序列的合成和定制。主要公司多肽合成能力
2026-01-28
查看详情
多肽化学合成的基本工作原理
当前化学合成多肽的方法主要有两种,即Fmoc和tBoc;由于Fmoc比tBoc存在更多优势,所以现在较流行的是Fmoc法。多肽合成是一个重复添加氨基酸的过程,合成方向是从C端(羧基端)向N端(氨基端)进行;过去多肽合成大多是在液相中进行,现在大多采用固相合成,从而大大的降低了每步产品提纯的难度;为了防止副反应的发生,合成柱和添加的氨基酸的侧链都是预先被保护的,只有羧基端是游离的,并且在反应之前必须先用化学试剂活化它。固相合成路线——以Fmoc合成法为例具体合成步骤如下:  去保护:Fmoc保护的柱子和单体必须用一种碱性溶剂(piperidine)去除氨基的保护基团。激活和交联:下一个氨基酸的羧基被一种激活剂所激活溶解,激活的单体与游离的氨基在交联剂的作用下交联,形成肽键。循环:这两步反应反复循环直到整条肽链合成完毕。洗脱和脱保护:根据肽链所含的残基不同,用不同的脱树脂溶剂从柱上洗脱下来,其保护基团被一种脱保护剂(TFA)洗脱和脱保护。多肽是复杂的大分子 , 因此每条序列在物理和化学特性上都是独特的,有些多肽合成很困难 , 另有些多肽虽然合成相对容易 , 但纯化困难;最常见的问题是许多肽不溶于水溶液 , 因此在纯化中 , 这些疏水肽必须溶于非水溶剂中或特殊的缓冲液 , 而这些溶剂或缓冲液很可能不适合应用于生物实验系统 , 因此研究人员不能使用该多肽达到自己的目的 , 因此下面是对于研究人员设计多肽的一些建议。  如何降低肽链合成的难度?  减少序列长度  由于肽的长度增加会导致粗产物纯度降低 , 小于15个残基的肽比较容易得到较高纯度的初产物,当肽链长度增加到20个残基以上时 , 正确产物的量就是一个主要考虑的问题。在许多实验中 , 降低残基数低于20往往能得到更好的实验结果。  减少疏水性残基数  疏水性残基占明显优势的肽,尤其在距C端7-12个残基的区域,常常引起合成困难。这通常被认为是由于合成中形成b折叠片,这样会产生不完全配对。用1个或几个极性残基置换 或加入Gly或Pro以打开肽结构可能会有帮助。  减少“困难”残基  有多个Cys、Met、Arg、Try残基通常难于合成。Ser通常可作为Cys的非氧化替换。如何增强肽链的可溶性? 改变N端或C端  对于酸性肽 ( 即pH值为7时带负电荷 ), 我们推荐乙酰化 (N端乙酰化 , C端保持自由羧基 ), 以增加负电荷。而对于碱性肽 ( 即pH值为7时带正电荷 ), 我们推荐氨基化 (N端自由氨基 , C端氨基化 ), 以增加正电荷。 缩短或加长序列  某些序列含有大量疏水氨基酸 , 如Trp、Phe、Val、Ile、Leu、Met、Tyr和Ala等 , 当这些疏水残基大于50%通常难于溶解。为了增加肽的极性 , 加长序列可能会有帮助。另外一种选择是通过减少疏水残基的方法降低肽链的长度以增加极性。肽链极性越高 , 就越有可能溶于水。 加入可溶性残基  对于某些肽链而言 , 加上一些极性氨基酸能改善可溶性。我们推荐给酸性肽的 N 端或C端加上Glu-Glu 。给碱性肽的N端或C端加上Lys-Lys 。如果不能加入带电荷基团 , 可以将Ser-Gly-Ser加到N端或C端。但是 , 肽链的两端不能改变时 , 该方法则不可行。  通过置换一个或多个残基改变序列  肽链的可溶性可通过改变序列内某些残基来改善。通常单个残基的替换就能显著改善其疏水性 , 而这种改变通常是较为保守的 , 如用Gly代替Ala。  通过选用不同 “ 框架 ” 来改变序列  如果能用某个序列来制备许多长度一定的相互串连或重叠的多肽 , 则可以用改变各个多肽起始点的方法来实现改变序列的目的。其原理是 : 在同一多肽的亲水和疏水残基间创造新的更好的平衡 , 或将同一多肽内的“ 困难 ”残基 ( 比如2个Cys) 放进两个不同的多肽而不是集于同一分子内。  特殊氨基酸残基对肽链特性影响的一些要点 对于由遗传密码编码的二十种氨基酸及蛋白质中常见的其他氨基酸 , 按其特性可以用几种方法进行分类。目前有最常见的氨基酸的三字母代码和单字母代码,以及不同的分类方法。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-01-27
查看详情
VIP:藏在肠道里的 “多面手”
很多人没听过血管活性肠肽(VIP, 40077-57-4),但这种1970年被发现的多肽,早已是胃肠生理领域的 “隐形调控者”。它最初以血管舒张作用进入学界视野,如今我们才逐渐看清它的多面性。正如Iwasaki等人在F1000Research的综述中所揭示的,VIP不只是一个“血管舒张剂”,更是胃肠系统的核心信号分子。它能调控肠道分泌、营养吸收和胃肠蠕动,维系着消化功能的基础运转。同时,它还能影响免疫反应与昼夜节律,在肠易激综合征、结肠炎等疾病的发生发展中扮演重要角色。在分子层面,VIP通过与VPAC1、VPAC2受体结合,串联起神经、上皮与内分泌细胞的功能网络。这一信号通路不仅维持着肠道稳态,还与糖代谢调控、肿瘤发生密切相关。研究团队在小鼠模型中发现,敲除VIP或其受体后,会引发胃肠动力紊乱与免疫失衡,这直接印证了它的生理核心地位。更值得关注的是它的临床转化潜力。随着VIP病理机制的深入理解,它已成为糖尿病、自身免疫病甚至癌症的潜在治疗靶点。比如在炎症性肠病中,VIP的免疫调节作用可帮助缓解肠道慢性炎症;在代谢疾病中,它通过调控胰岛素分泌参与血糖稳态维持。这些发现都让这个看似小众的多肽,拥有了广阔的应用前景。从基础研究到临床转化,VIP的价值正在被重新定义。它提醒我们,那些早期被“标签化”的生物分子,往往藏着未被发掘的复杂功能。对于科研人员来说,VIP不仅是解析胃肠生理的关键探针,更是开发新型疗法的重要线索。随着研究技术的进步,我们或许很快就能看到基于VIP的靶向药物走向临床,为胃肠疾病患者带来新的希望。
2026-01-26
查看详情
FOXO4-DRI:靶向衰老细胞的科研新突破
在细胞衰老与疾病干预的前沿领域,FOXO4-DRI(CAS:2460055-10-9)这款特异性衰老细胞清除肽,正凭借精准的作用机制和扎实的临床前数据,成为科研界关注的焦点。它的独特之处,在于为衰老相关疾病的干预提供了更具特异性的解决方案。衰老细胞的持续存活是引发组织炎症、纤维化等问题的关键。在衰老细胞中,高表达的FOXO4蛋白会与p53结合形成复合物,抑制凋亡信号通路,促使细胞分泌衰老相关分泌表型(SASP),进而破坏周围组织微环境。FOXO4-DRI作为人工合成肽,能竞争性结合p53,释放其凋亡启动功能,从而特异性诱导衰老细胞凋亡,且对健康细胞影响极小,这一特性让它在多个疾病模型中展现出潜力。近期发表的研究进一步验证了其应用价值。2025年《Commun Biol.》上的论文指出,FOXO4-DRI 可通过促进磷酸化p53的核输出,诱导瘢痕疙瘩中的衰老成纤维细胞凋亡,为这类高复发、肿瘤样增生瘢痕的治疗提供了全新靶点(Kong et al., 2025, doi: 10.1038/s42003-025-07738-0)。在软骨细胞研究中,《Senolytic Peptide FOXO4-DRI Selectively Removes Senescent Cells From in vitro Expanded Human Chondrocytes》一文显示,经过体外扩增的人类软骨细胞会随传代次数增加出现衰老表型,而FOXO4-DRI能精准清除这些衰老软骨细胞,显著降低衰老相关基因(CDKN2A、CDKN1A)的表达水平,并减少促炎因子IL-8的分泌,为骨关节炎等软骨退行性疾病的干预提供了新方向(Huang et al., 2024)。实验中,PDL9代的衰老软骨细胞经FOXO4-DRI处理后,SA-β-gal染色阳性细胞比例明显下降,细胞增殖能力也得到恢复。作为D-构型反向反转肽,FOXO4-DRI具备出色的蛋白酶抗性和细胞穿透性,给药方式灵活。目前虽以临床前研究为主,但在瘢痕修复、软骨退行性疾病、纤维化等多个场景的积极数据,让它成为衰老细胞靶向治疗领域的潜力候选。未来随着临床研究推进,这款小分子肽有望为衰老相关疾病的治疗带来实质性突破。
2026-01-23
查看详情
乙酰基四肽-9的液相合成方法
概述乙酰四肽-9又名乙酰基四肽-9,是一种由四个氨基酸残基(谷氨酸、天冬氨酸、缬氨酸、组氨酸)的多肽物质,常温下状态为白色粉末。该物质的N-端经乙酰化修饰,这种结构赋予其良好的稳定性和皮肤渗透能力。此外,该物质还可以通过激活真皮层成纤维细胞,增加胶原蛋白和弹性蛋白的分泌,提升皮肤紧实度,尤其对眼周等脆弱区域的松弛问题有针对性效果。乙酰基四肽-9  化学结构式基本信息中文名称:乙酰基四肽-9英文名称:Acetyl Tetrapeptide-9G公司编号:GT-C046CAS号:928006-50-2序列:Ac-Gln-Asp-Val-His-OH分子式:C22H33N7O9分子量:539.54制备方法1、合成Ac-Gln(Trt)-Asp(OtBu)-OH在500mL反应瓶中加入200mL 1mol/L NaOH水溶液38.8g(0 .1mol)H-Gln(Trt)-OH,搅拌至溶解后降温至0℃。在此温度下缓慢滴加14mL(0 .15mol)乙酸酐,在0~5℃下反应8小时,加入0 .5mol/L的盐酸水溶液调节至析出大量白色固体,保持0℃搅拌2小时,过滤,滤饼经50mL冰水洗涤、40℃真空干燥,得到40g白色固体Ac-Gln(Trt)-OH。将40g(0 .093mol)Ac-Gln(Trt)-OH溶于盛有400mL四氢呋喃的1000mL反应瓶中,降温至0~5℃,依次加入16 .9g(0 .125mol)1-羟基苯并三唑、30 .9g(0 .15mol)N ,N′-二环己基碳二亚胺。在0~5℃下反应3小时,停止反应,过滤掉不溶物,将滤液转入1000mL反应瓶中,加入100mL含有20 .9g(0 .11mol)H-Asp(OtBu)-OH和42mL(0 .382mol)N-甲基吗啉的四氢呋喃溶液。在0~10℃下反应1小时后自然升温至室温反应12小时,停止反应,减压脱除四氢呋喃,加入200mL0 .5mol/L的盐酸水溶液,用乙酸乙酯萃取(300mL×3次),有机相经饱和食盐水洗涤、无水硫酸钠干燥、减压浓缩、真空干燥,得到50g白色固体Ac-Gln(Trt)-Asp(OtBu)-OH。乙酰基四肽-9 MS图2、合成H-Val-His(Trt)-OH在1000mL单口瓶中加入44 .8g(0 .132mol)Fmoc-Val-OH和500mL四氢呋喃,搅拌溶解后降温至0~5℃。加入18 .9g(0 .164mol)N-羟基丁二酰亚胺、40 .8g(0 .198mol)N ,N′-二环己基碳二亚胺,反应4小时,过滤除去不溶物。将滤液转入1000mL反应瓶中,加入27 .7g(0 .33mol)碳酸氢钠以及100mL纯水,降温至0~10℃,搅拌下加入63 .2g(0 .159mol)H-His(Trt)-OH,反应12小时,减压浓缩除去四氢呋喃,加入400mL乙酸乙酯和150mL0 .5mol/L的盐酸水溶液,萃取分液,饱和食盐水洗涤有机相。减压脱除溶剂后溶于300mL四氢呋喃中,加入50mL哌啶,室温搅拌反应2小时,减压脱除溶剂,加入氨水溶液200mL,析出白色固体,抽滤,滤饼用200mL甲基叔丁基醚打浆搅拌1小时,过滤,滤饼经甲基叔丁基醚洗涤、40℃真空干燥,得到55 .6g白色固体H-Val-His(Trt)-OH。3、合成Ac-Gln-Asp-Val-His-OH在1000mL反应瓶中加入50g(0 .083mol)Ac-Gln(Trt)-Asp(OtBu)-OH、500mL四氢呋喃,搅拌溶解后降温至-5~5℃。加入19 .2g(0 .124mol)1-(3-二甲基氨基丙基)-3-乙基碳二亚胺、22 .4g(0 .166mol)1-羟基苯并三唑,在-5~0℃下反应4小时,过滤除去不溶物,向滤液中加入53 .1g(0 .107mmol)H-Val-His(Trt)-OH、36mL(0 .332mol)N-甲基吗啉,反应6小时,减压浓缩脱除四氢呋喃,加入300mL乙酸乙酯、300mL水,萃取分液,有机相经饱和食盐水洗涤、无水硫酸钠干燥后减压脱除溶剂,得到76 .2g Ac-Gln(Trt)-Asp(OtBu)-Val-His(Trt)-OH。乙酰基四肽-9  HPLC将76.2g Ac-Gln(Trt)-Asp(OtBu)-Val-His(Trt)-OH溶于200mL切割液(由180mL三氟乙酸、10mL三异丙基硅烷、10mL水混合而成),室温搅拌2小时,过滤,滤液减压浓缩除去三氟乙酸至无液体溢出。采用反相高效液相色谱纯化(流动相A:体积分数为0 .05%的三氟乙酸水溶液;流动相B:体积分数为0.05%的三氟乙酸甲醇溶液,洗脱梯度:流动相B 3%5min、3%-15% 60min、15%恒流;检测波长215nm,流速20mL/min,色谱柱规格:5cm×45cm,填料:GEL反相聚合物)。然后采用离子交换除去三氟乙酸(体积分数为2%的乙酸水溶液恒流,检测波长215nm,流速8mL/min,色谱柱规格:5cm×45cm,填料DEAE)。冷冻干燥,得到34g  Ac-Gln-Asp-Val-His-OH,即乙酰基四肽-9,收率63%,HPLC纯度98%。结论本方法采用液相合成法,由两个片段缩合而成,相比较逐个氨基酸缩合来延长肽链的方式,能有效的提高反应效率,采用乙酰基保护N端为起始原料,减少了最后N端的脱保护,整个过程无需复杂纯化,可得到纯品较高的全保护四肽,相较于传统的固相合成,避免了高毒性溶剂的大量使用,成本低廉,易于规模化放大,经济效益明显。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-01-22
查看详情
PE 22-28:神经科学研究中的潜力分子
在神经退行性疾病与情绪障碍研究领域,肽类分子因精准的靶向性的独特优势,始终是科研界关注的焦点。PE 22-28(CAS:1801959-12-5)作为一种合成肽类化合物,凭借其优异的生物活性,正逐渐走进更多研究者的视野,为相关疾病的机制探索与潜在干预方案提供新的思路。从分子本质来看,PE 22-28是由7个氨基酸组成的短肽,序列为Gly-Val-Ser-Trp-Gly-Leu-Arg,分子式为C₃₅H₅₅N₁₁O₉,分子量773.88,外观呈白色至类白色固体粉末。其核心生物活性在于对TREK-1通道的强效抑制作用,研究数据显示其IC₅₀值仅为0.12 nM,能精准阻断这一与情绪调节、神经保护密切相关的双孔钾通道。TREK-1通道在大脑前额叶皮层、杏仁核、海马体等情绪与记忆调控关键脑区高度表达,其活性异常被证实与抑郁症等情绪障碍密切相关。早期动物实验表明,敲除TREK-1受体基因的小鼠能显著抵抗抑郁样行为,而PE 22-28作为天然肽Spadin的衍生物,不仅稳定性更强,其抗抑郁活性与神经发生促进作用也更优。尤为值得关注的是,与传统抗抑郁药物(如SSRI类)相比,PE 22-28仅需4天即可诱导海马体神经发生,远快于现有药物的起效周期,且副作用更轻微。除了抗抑郁研究,PE 22-28的应用潜力还在多领域延伸。研究发现,它能减少缺血模型中β细胞的凋亡,改善中风后的运动与认知功能缺陷,同时在学习障碍、阿尔茨海默病等神经退行性疾病的研究中也展现出潜在价值。作为核心序列,其还可通过化学修饰与氨基酸取代,制备出更多优化的类似物,为肽类药物的研发提供重要基础。目前,PE 22-28已通过多项严格质量检测,纯度可达95%以上(HPLC检测),为科研实验的可靠性提供了保障。从基础机制研究到潜在临床转化,这一小小的肽类分子正以其独特的优势,为神经科学领域的突破注入新的活力,期待未来其能在更多疾病的防治研究中发挥重要作用。
2026-01-21
查看详情
PNC-27:肽类抗癌研究的精准靶向新方向
在肽类抗癌药物的探索赛道上,PNC-27(CAS:1159861-00-3)凭借其对癌细胞的选择性杀伤机制,成为基础研究领域的热点。这种嵌合p53穿透肽无需依赖传统凋亡通路,却能精准攻击癌细胞,相关研究成果已被多篇权威文献佐证,为癌症治疗提供了全新思路。其核心优势在于对癌细胞的“特异性识别”,这一机制在《美国国家科学院院刊》(PNAS)的研究中得到明确阐释。研究发现,PNC-27包含p53蛋白12-26位氨基酸的HDM-2结合结构域,以及跨膜穿透结构域,能主动靶向癌细胞膜上高表达的HDM-2蛋白,而正常细胞膜几乎不表达该蛋白。通过核磁共振与晶体结构分析证实,PNC-27可形成与HDM-2精准结合的构象,结合后在细胞膜上组装成跨膜孔道,最终导致癌细胞裂解坏死,对正常细胞无显著损伤。这种杀伤能力既覆盖实体瘤,也适用于非实体瘤,且不受p53基因状态影响。针对宫颈癌细胞系的研究显示,PNC-27对HTB-35等宫颈癌细胞的半数抑制浓度(IC₅₀)处于低水平,却对正常宫颈上皮细胞PCS-480无细胞毒性,且酮体化合物可进一步提升其杀伤效能。在p53基因纯合缺失的K562白血病细胞中,PNC-27仍能通过结合膜上HDM-2诱导近100%细胞坏死,而对小鼠淋巴细胞无影响,证实其作用不依赖p53通路。体内实验的阳性结果更凸显其研究价值。在高转移性胰腺癌小鼠模型中,PNC-27可有效根除肿瘤且无脱靶效应;急性髓系白血病模型中,腹腔注射后能显著延长小鼠生存期,电镜观察清晰捕捉到PNC-27与HDM-2形成复合物并构建膜孔道的形态学证据。从黑色素瘤、乳腺癌到白血病、卵巢癌,PNC-27在多种癌种模型中均展现出潜力,尤其对p53突变型耐药癌症意义重大。随着递送系统与联合用药研究的推进,这类靶向肽有望突破传统化疗局限。
2026-01-20
查看详情
多肽合成|氨基酸原料保护基的应用与脱除策略
氨基酸保护基 20种常见氨基酸,根据侧链可以分为几类:脂肪族氨基酸(Ala,Gly,Val,Leu,Ile,),芳香族氨基酸(Phe,Tyr,Trp,His),酰胺或羧基侧链氨基酸(Asp,Glu,Asn,Gln),碱性侧链氨基酸(Lys,Arg),含硫氨基酸(Cys,Met),含醇氨基酸(Ser,Thr),亚氨型基酸(Pro)。多肽化学合成中氨基酸的保护非常关键,直接决定了合成能够成功的关键。因为常见的20种氨基酸中有很多都是带有活性侧链的,需要进行保护,一般要求,这些保护基在合成过程中稳定,无副反应,合成结束后可以完全定量的脱除。合成中需要进行保护的氨基酸包括:Cys,Asp,Glu,His,Lys,Asn,Gln,Arg,Ser,Thr,Trp,Tyr。需要进行保护的基团:羟基,羧基,巯基,氨基,酰胺基,胍基,吲哚,咪唑等。其中Trp也可以不保护,因为吲哚性质比较稳定。当然在特殊的情况下,有些氨基酸也可以不保护,比如Asn,Gln ,Thr,Tyr。 氨基酸侧链保护基团非常多,同一个侧链有多种不同的保护基,可以在不同的条件下选择性的脱除,这点在环肽以及多肽修饰上具有很重要的意义。而且侧链保护基和选择的合成方法有密切的关系,液相和固相不一样,固相中BOC和FMOC策略也不一样,从某种意义上看,多肽化学就是氨基酸保护基的灵活运用与搭配。关于侧链保护基的使用,请参考王德心的《固相有机合成;原理及应用指南》第四章,我们这里主要介绍Cys,Lys,Asp的几种保护基及其脱除方法。Cys最常见的保护基有三种,Trt,Acm,Mob,这三个保护基可以完成多对二硫键多肽的合成。Lys最常见的保护基有:Boc,Fmoc,Trt,Dde,Allyl,这对于固相合成环肽提供了很多正交的保护策略。Asp最常见的保护基有:Otbu,OBzl,OMe,OAll,OFm,同样也提供了多种正交的保护策略。
2026-01-19
查看详情
细胞里的“健康寿命助手”——NAD+
聊起 “变老”,除了眼角悄悄爬上的纹路,更让人在意的其实是代谢变慢、精力下滑这些身体的细微变化——而这些状态,往往和一种叫NAD+(烟酰胺腺嘌呤二核苷酸,CAS号53-84-9)的物质脱不开关系。作为细胞里的 “能量纽带”,NAD+不光管着线粒体的能量生产,还和SIRT1这类“长寿蛋白”的活性深度绑定:它能帮身体稳住代谢节奏、修复细胞损伤,甚至在心血管、神经细胞的保护上都有 “戏份”。但可惜的是,从 30 岁左右开始,我们体内的NAD+水平会随着年龄增长逐步下降,这也被学界认为是代谢紊乱、心血管困扰等衰老相关问题的关键诱因之一。为了补回流失的NAD+,NMN、NR这类前体物质成了近年的研究热点——它们能在体内转化为NAD+,帮身体“回点血”。但单独补这些就够了吗?发表在《Nutrients》2023年1月的一项研究(Sharma et al.),给出了更聪明的思路。这项研究指出:与其单独补充NAD+前体,不如把它们和其他“抗衰帮手”(比如具有细胞保护作用的物质)搭配起来——这种协同补充策略,可能让效果事半功倍。NAD+的流失不只是“生产变少”,还因为CD38这类酶会加速它的消耗。而那些“抗衰帮手”的作用很巧妙:既可以抑制CD38的活性、减少NAD +的损耗,又能增强SIRT1的功能——相当于同时从“补进来”和“留得住”两方面发力,搭起了一个“CD38/NAD+/SIRT1”的调控框架。更有意思的是,这种搭配不是“1+1=2”:一方面,辅助物质能让NMN、NR的补充效果更明显;另一方面,它们自身也能带来额外健康益处,比如辅助维护心血管稳定、保护神经细胞。当然,目前这些还只是实验室里的研究框架,离真正落地到日常还有一段距离。但这种“精准搭配细胞营养”的思路,确实让“活得长”之外,“活得舒服”的健康寿命目标更有盼头。
2026-01-16
查看详情
细胞穿膜肽的作用以及连接
细胞穿膜肽的介绍细胞穿膜肽(CPPs)是由5-30个氨基酸组成的短肽,通过非经典胞吞机制携带蛋白质、核酸、脂质体等大分子物质进入细胞。其核心结构特征为富含精氨酸/赖氨酸的正电荷序列,通过静电作用与细胞膜相互作用,形成孔隙或直接穿透膜结构。研究发现,不同的氨基酸组成与二级结构(如螺旋结构、无规卷曲)显著影响穿膜活性,高活性肽段在三维空间中呈现特定聚类特征。在药物递送领域,CPPs已成功应用于抗体跨膜运输、siRNA递送、纳米颗粒修饰等方向。例如TAT肽与抗体融合可突破传统胞吞限制,实现靶向肿瘤细胞的精准治疗,而R8修饰脂质体可提升核酸递送效率。细胞穿膜肽的分类到目前为止,已发现了多种CPPs,主要包括转录反式激活蛋白 (Tat)、VP22、transportan、模型两亲性肽 (MAP)、信号转导肽和富含精氨酸序列肽。大多数已知的CPPs不具备明显的组织特异性 或细胞类型特异性,而是依赖于生理pH环境下氨基酸 (主要是富含精氨酸和赖氨酸等碱性氨基酸残基) 的正电荷序列和细胞表面带负电荷的糖蛋白之间的静电相互作用而发挥作用。在生理pH条件下精氨酸的胍头基可以和细胞表面膜上带负电的磷酸基和硫酸基产生氢键结合,进而产生细胞内化作用。赖氨酸与精氨酸含有相同的净正电荷,但不含有胍头基,当其单独作用时穿过质膜的效果会差些。根据细胞穿膜肽在序列、疏水性和极性等方面的特征,CPPs大致可以分为3类。1.阳离子型肽此类肽富含精氨酸,具有高度净正电荷且几乎不含酸性氨基酸残基,主要包括R9、Tat、hLF和 (RXR)4等。研究表明阳离子CPPs需要包含至少8个正电荷才能有效地被细胞摄取。阳离子CPPs在进入细胞时一般不会引起细胞应答反应,却会影响细胞膜的完整性和活性。其中两种阳离子型肽值得一提,第一种是核定位信号序列肽 (nuclear localization sequences,NLSs),NLSs是一种较为特殊的阳离子型细胞穿膜短肽,富含赖氨酸 (K)、精氨酸 (R) 或脯氨酸 (P) 残基,可以穿过核孔复合体转运进入细胞核。NLSs一般又可以分为两种: ① 单分型NLSs (monopartite NLSs): 最初发现于猿猴病毒40 (SV40) 大T抗原中,它是 一段4~8个氨基酸组成的富含碱性氨基酸的短肽 (PKKKRKV),其核心序列可表示为K(K/R)X(K/R); ② 双分型NLSs (bipartite NLSs): 这类核定位信号以核质蛋白的核定位序列 (KRPAATKKAGQAKKKK) 为典型,它是由两簇碱性氨基酸残基组成,两簇碱性序列之间被10~12个非保守氨基酸残基间隔,其序列通式可以表示为R/K(X)10-12RRKK。由于大多数NLSs的电荷数量恰好小于8,所以NLSs不是有效的CPPs,但常被用来与疏水性肽序列共价连接以获得可以被有效摄取的两亲性CPPs。还有一种是抗菌肽 (antimicrobial peptides,AMPs),抗菌肽是生物体防御外界病原体侵袭时产生的由基因编码、核糖体合成 的一类小分子活性多肽,是生物体内先天性防御系统的重要组成成分。抗菌肽在进入细胞的过程中会损伤细菌的细胞膜,具有杀菌剂的性质。在体外,几分钟内就可杀伤革兰阳性菌、革兰阴性菌、寄生虫、病毒及肿瘤细胞。常见的抗菌肽有LL-37、S413-PV和Buforin 2等。2.两亲性肽类由亲水结构域和疏水结构域构成,其所带正电荷主要依赖于赖氨酸残基,而两亲性的特征是由其一级结构和二级结构决定的。一级结构的两亲性CPPs一般分为两种: 一种是疏水结构域与NLSs共价连接,包括MPG、penetrati和CADY等。以MPG为例,MPG (GALFLGWLGAAGSTMGAPKKKRKV) 的亲水区是SV40 NLS PKKRKV,而疏水区则是源自HIV糖 蛋白41的融合序列,两个区域通过WSQP连接键连接; 另一种则是全部由天然蛋白质分离获得,如血管内皮-钙黏蛋白 (pVEC)、ARF (1-22)和BPrPr (1-28)。二级结构的两亲性CPPs具有α-螺旋的空间构 象,其亲水性氨基酸残基 (亲水端可以为阳离子、阴离子或极性基团) 和疏水性氨基酸残基分别位于螺旋结构的不同表面。富含脯氨酸序列或多聚脯氨酸序列的肽是此类肽的代表,它们都含脯氨酸-吡咯烷基团,在水中能形成螺旋状结构,如包含50% 脯氨酸残基、来源于玉米储藏蛋白的芳香箭头肽 (sweet arrow peptide,SAP),其序列为VRLPPP。3.疏水性肽此类CPPs仅含非极性残基,目前仅发现少量的疏水性CPPs,比如从整合素β3中发现的信号序列VTVLALGALAGVGVG以及卡波济成纤维细胞生长因子 (AAVALLPAVLLALLAP)。一方面,不同类型的CPPs具有不同的穿膜行为; 另一方面,与CPPs相连的药物或载体的大小及理化性质、肽的长度和浓度以及细胞类型等因素都显著影响其穿膜效应。细胞穿膜肽与药物或载体的连接方式CPPs能够输送种类繁多的物质进入细胞,被转运物质的理化性质也不尽相同。因此,需要不同的连接方法将CPPs与被转运物质连接。其中,连接方式对CPPs在摄取水平和方式上有重要影响。1.共价连接共价连接是最常见的方法。通过稳定或可裂解的化学键 (如巯基-马来酰亚胺、酰胺键、二硫键和硫酯键) 将CPPs与被运送物质结合。在许多情况下,尽可能地选择可裂解的化学键来保证被运送物质的释放而发挥其生物功能。例如,二硫键是一种可逆性化学键,在胞浆大量还原剂谷胱甘肽或还原酶的存在下,二硫键可以发生断裂将被载药物释放。然而,从化学观点来看,CPPs共价连接技术在方法学上对被连接物有严格的限制,并且可能改变被连接物的生物活性,尤其是带电荷的寡核苷酸或siRNA。2.非共价连接基于该方法与载体结合的大多数是两亲性CPPs,如MPG肽、Pep-1肽与核酸、蛋白等,还有阳离子型的Tat和寡聚精氨酸。非共价结合相对比较简单,包括静电作用和疏水作用。运用非共价结合方法可以实现核酸和蛋白质等生物活性大分子的胞内递送并保留其生物活性。由于CPPs与核酸类药物进行化学连接存在困难,因此CPPs介导的基因递送系统通常采用基于静电作用的非共价连接方式。但需要注意的 是,与大分子量的阳离子聚合物相比,CPPs的分子质量较小,其结合并压缩核酸类药物的能力相对较弱,所形成络合物的结构通常不够紧密而不利于基因转导。因此,将CPPs与大分子阳离子聚合物共价连接后,再通过静电作用的非共价连接方式与核酸类药物形成络合物,能够获得较好的基因递送效率。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-01-15
查看详情
LL37:人体天然防御肽的多维科研价值
CAS号154947-66-7对应的LL37,作为人类唯一的Cathelicidin类抗菌肽,并非单纯的“杀菌分子”,其两亲性α-螺旋结构赋予了多元生物功能,成为近年科研领域的研究热点,诸多文献已证实其在免疫调控、疾病干预中的潜力。LL37的广谱抗菌活性是基础优势,对革兰氏阳性菌、阴性菌、真菌及包膜病毒均有效,且因膜靶向机制不易诱导耐药性。研究显示,它能剂量依赖性刺激人角膜上皮细胞迁移,在角膜感染防护与伤口愈合中发挥作用,为眼部损伤治疗提供新思路。在动物实验中,LL37通过降低IL-6、TNF-α释放,可有效缓解MRSA诱导的小鼠肺炎症状。血管生成调控是其另一重要特性。Frontiers期刊研究证实,LL37通过激活VEGFA-PI3K/AKT/mTOR通路,显著提升内皮细胞增殖迁移能力,改善下肢缺血小鼠的血流灌注,为慢性缺血性疾病治疗开辟新方向,这一机制也在早期JCI研究中得到佐证。肿瘤免疫领域,LL37展现出独特价值。Dmitry Stakheev等人2022年发表于《Pharmaceutics》的研究表明,在树突状细胞体外制备全程加入LL37,可显著增强其诱导肿瘤特异性CD8⁺T细胞增殖的能力,下调PD-1表达,提升T细胞细胞毒性。抗病毒研究中,Zhao等人2023年的随机试验显示,口服LL37对奥密克戎BA.5.1.3变异株有显著抑制作用,能大幅缩短核酸转阴时间,且无严重不良反应。从天然免疫屏障到疾病治疗靶点,LL37的功能被不断挖掘,这些文献支撑的研究发现,让这款人体自带的“多功能肽”在多领域拥有广阔探索空间。
2026-01-14
查看详情
DSIP:名字带“睡眠”,它在神经里的技能可不止“帮睡觉”
在神经肽研究的“小众关注清单”里,DSIP(δ-睡眠诱导肽,CAS 62568-57-4)算是个“名不副实”的典型——1977年瑞士团队从兔脑静脉血中分离出这个9氨基酸小分子肽,名字锚定了 “睡眠诱导”,但半个世纪过去,它的研究版图早跳出了单一功能,成了跨睡眠调节、神经活性的“多面谜题”。1985年《Arch Int Physiol Biochim》的猫实验,先给它的“睡眠标签”打了个折扣:给剥夺72小时异相睡眠的猫脑室内注射 DSIP(7nmol/kg)后,总睡眠时间没变化,但觉醒和浅慢波睡眠(S1)显著减少,深慢波睡眠(S2)明显增加,连首次进入S2和异相睡眠的潜伏期都没延长。研究者的结论很客观:它没直接促眠,只是在睡眠压力高峰时调整了睡眠结构(PMID:2421663)。它的神经调节能力更显“针对性”。2013年针对大鼠的实验发现,DSIP 能“差异化调控”不同应激抵抗个体的背侧海马神经元:对活跃型(应激抵抗强)和被动型(应激易感)大鼠分别刺激正负情绪中枢后,DSIP会降低两者对正情绪中枢的神经元反应,却让活跃型对负情绪中枢刺激更敏感、被动型更迟钝(PMID:24450167)。这意味着它可能是情绪相关脑区活动的“精准微调器”。但DSIP的核心争议,2006年《J Neurochem》的综述直接点破:它虽然叫“睡眠诱导肽”,至今没找到对应的基因、蛋白和受体,自身的睡眠促进证据极弱,反而是人工合成的结构类似物,在兔和大鼠中展现了明确的慢波睡眠促进活性。它的天然存在形式、真正的核心生物活性,至今都是模糊的(PMID:16539679)。从调整睡眠结构到调控情绪神经元,这个分子量 848.81的小分子肽,每一个“功能线索”都带着“待验证”的注脚。但科研里的“未解谜题”恰恰最有吸引力——毕竟今天的“模糊性”,或许就是明天神经调节新方向的入口。
2026-01-13
查看详情
多肽序列设计遇到难题怎么办?通过改变序列设计解决一些相关问题
多肽是由复杂分子组成的化合物,每一条序列都有其独特的化学和物理属性。除了有些多肽难于合成,大多数多肽相对容易合成,但是纯化可能较困难。很多肽水溶性较差,因此在纯化时,这些疏水性多肽常常需要溶解在有机溶剂或者特定的缓冲溶液中。这些有机溶剂或者缓冲溶液有时并不适合生物学等方面的实验,所以客户就不能用这些多肽进行研究工作。因此,当我们接到多肽的订单时,我们会对这些多肽序列进行分析,以确定是否难以合成或水溶性的问题。针对一些有着特殊序列的多肽,我们多肽专业人员经过仔细地分析研究后,会给客户提出合理的建议。例如,当遇到难于合成或水溶性差的多肽序列时,我们不会拒绝合成,而是提供客户一些可以改善的方法,最终使客户得到满意的产品。这些方法包括改变序列或其两端等方面。我们根据常见氨基酸的特性来进行分类,详见后面的氨基酸分类附表。接下来我们列出多肽问题的类型及减少或克服问题的方法,以供客户参考。只有通过和固拓工作人员沟通协商后,这些特殊多肽的设计方案才能最终确定。难于合成的多肽序列的设计方案1.缩短序列一般来讲,肽链长度越长,所得到粗肽的纯度越低。大多数含有少于15个残基的多肽比较容易合成。然而,当肽链的长度超过20个残基时,就应该考虑如何才能得到目的肽。多数情况下,缩短肽的长度使其少于20个残基,能够达到理想的结果。2.减少疏水性残基的数目如果序列中含有较多的疏水性残基,尤其分布在距离羧基端 7-12 位置时,多肽就会难于合成。这可能是在合成过程中,由于多肽侧链形成β  折叠造成不完全耦合所导致。这种情况下,用一些极性残基来替换一个或多个疏水性残基,也可以插入一个 Gly 或 Pro,就可以打开 β 折叠。3.使“ 困难 ”残基最少化如果序列中含有较多的 Cys、Met、Arg、Trp 残基时,多肽就会难于合成。因为 Cys、Met、Trp 或者其侧链很容易氧化。如果可能的话应尽量避免这些残基在序列中出现,或者做一些保守的替换。例如,用Ser代替Cys ,Norleucine代替 Met,Lys代替Arg,而Tyr、Phe或其他一些疏水性残基如Leu可用来代替Trp。改善溶解性的多肽序列的设计方案1.改变序列的 N 或 C 端对酸性肽(即在中性条件下多肽带负电荷),我们推荐多肽为这样的形式:Acetyl-peptide-COOH(多肽N端乙酰化,C端自由羧基),以使多肽尽可能多的带负电荷。对碱性肽(即在中性条件下多肽带正电荷),我们推荐多肽为这样的形式:H-peptide-amide(多肽N端自由氨基,C端酰胺化),以使多肽尽可能多的带正电荷。2.缩短或延长多肽序列如果序列中疏水性残基(W/F/V/I/L/M/Y/A)的含量大于50%时,多肽的溶解性显著降低。此时,延长序列增加的极性残基往往有助于提高多肽的极性。相反,缩短序列以减少疏水性残基也能增强多肽的极性。总之,多肽的极性越强,其水溶性越好。3.增加亲水性残基为了改善多肽的溶解性,有些多肽序列是可以任意添加一些极性残基的。我们建议,在酸性肽的N或C端加入Glu-Glu,在碱性肽的N或C端加入Lys-Lys。如果序列中不允许加入带电基团,我们建议在序列的N或C加入Ser-Gly-Ser。显然,如果多肽序列两端都不允许改变的话,这种方法就不适合了。4.通过代替一个或多个残基来改变序列改变序列中的某些残基就可以改善多肽的溶解性。一个相对保守又简单的替换能够显著地增强多肽的溶解性,如用Gly代替Ala。5.对一组重叠肽选择不同结构来改变序列如果想要合成一些连续的或重叠的多肽,应当对每一条多肽的起始点进行适当的改变,使每条多肽序列中的疏水性和亲水性残基达到平衡。或者把“困难”残基分配到不同的序列中(如,将两个Cys划分到两个序列中,而不要使其出现在在同一个序列里)。氨基酸不同特性的分类根据氨基酸不同特性,可以将20种氨基酸及其它一些常见氨基酸分为不同的种类。下面列出一些常见的分类方法:1.20种氨基酸及其缩写2.蛋白中其它常见的氨基酸:Hydroxyproline (hydroxylated proline - two isomers)Cystine (oxidised cysteines)Pyroglutamic acid (cyclised N-terminal glutamic acid)3.多肽序列中的其它氨基酸:Alpha-amino butyric acid (cysteine replacement)Beta-amino alanine (straight chain isomer of alanine)Norleucine (linear sidechain isomer of leucine)4.按亲水性/疏水性来划分:亲水性:D/E /H/K/N/Q/R/S/T/Hydroxyproline/pyroglutamic acid疏水性:A/F/I/L/M/P/V/W/Y/alpha-amino butyric acid/beta-amino alanine/norleucine中性:C/G5.其它的一些氨基酸分类:温和条件下易被氧化:Cys/Met易发生脱酰胺作用:Asn/Gln,C端氨基易降解:Met/Trp带正电荷:Lys/Arg /His,N端氨基带负电荷:Asp/Glu/Tyr,C端羧基免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-01-12
查看详情
源自章鱼唾液的神经肽探针——醋酸依来多辛
在海洋生物活性分子宝库中,醋酸依来多辛(Eledoisin Acetate,CAS:69-25-0)是极具科研价值的速激肽成员。这种白色至类白色粉末肽类(分子量1188.44),1962年由Erspamer V团队首次从地中海八爪鱼属后唾液腺分离,作为天然速激肽合成类似物,其对特定神经激肽受体的高选择性,成为神经药理学研究的核心工具。它易溶于水(0.20 mg/ml)与DMSO,需-20℃冷藏保存,为实验室应用提供了便利性。其核心价值在于对NK2和NK3受体的特异性激动作用,这一特性已被体外实验证实:它能显著激活两种G蛋白偶联受体,触发细胞内信号转导,且刺激效应可被NK1拮抗剂CP99994、NK2拮抗剂SR48968显著抑制。中科院团队研究揭示,其与NK3受体的结合依赖C端保守氨基酸基序,相关残基互作对信号传递至关重要,为解析受体激活机制提供了结构模板。生物活性上,它兼具多元生理效应:既是强效血管扩张剂,能提升毛细血管通透性;对大鼠可诱导双相心血管反应,先降后升血压。同时对胃肠功能双向调控,低剂量促胃酸分泌、高剂量抑制,还能通过中枢调控影响动物行为,成为跨神经、心血管、胃肠领域的研究探针。科研应用中,它的价值持续拓展:既是NK受体功能表征的标准工具,也是靶向药物筛选的阳性对照物。其DOTA修饰衍生物可螯合钆、铟等金属离子,实现放射性标记,为受体靶向分子成像提供新路径,在探针开发领域展现独特潜力。从海洋生物中被发现到成为实验室必备工具肽,醋酸依来多辛彰显了天然活性物质的科研价值。目前其临床应用尚处探索阶段,但在基础研究中的不可替代性,为疼痛、神经疾病治疗靶点挖掘筑牢了基础。
2026-01-09
查看详情
SNAP-8:藏在护肤品里的“温和抗皱密码”
频繁挑眉、眯眼形成的动态纹,随年龄增长逐渐固化为静态纹,是多数人抗衰的核心困扰。编号1253115-75-1的SNAP-8(乙酰基八肽-3),凭借明确的分子机理和临床数据,成为非侵入式抗皱领域的科学之选,打破了“抗皱必靠注射”的固有认知。作为乙酰基六肽-3的进阶衍生物,SNAP-8通过额外添加两个氨基酸链优化活性,其作用机理已得到研究验证。它能模拟突触相关蛋白SNAP-25的N端片段,竞争性抢占SNARE复合物的结合位点,抑制该复合物稳定形成。而SNARE复合物是神经递质释放的关键,其功能受抑后,面部表情肌收缩会被温和调控,从源头减少皱纹的产生与加深。相较于侵入式肉毒杆菌毒素,SNAP-8的安全性与便捷性优势显著。Federmal的体内试验显示,17名健康女性每日两次使用含10%SNAP-8溶液的面霜,28天后通过激光共聚焦显微镜观察,眼周皱纹深度显著降低,最大减少幅度达63.13%,活性比母肽阿基瑞林高出约30%。它无需注射,仅经皮肤外用涂抹即可起效,避免了创伤与肌肉麻痹风险,安全性更优。这款由8种天然氨基酸构成的小分子多肽,适配性与协同性也经研究证实。它在调节神经递质释放、改善眉间纹、眼尾纹等表情纹的同时,不影响肌肉自然运动,保留面部灵动性。研究还发现,其可与表棓儿茶酚棓酸酯、阿魏酸等抗氧化成分协同,提升细胞抗衰能力,且水溶性特质适配面霜、血清等多种护肤剂型。在抗衰成分日益精细化的当下,SNAP-8以清晰的作用路径、扎实的体内外试验数据,成为高端护肤领域的理性之选。对于偏爱科学护肤、拒绝侵入式美容的人群而言,它让温和抗皱有了可验证的科学支撑,让抗衰更安心高效。
2026-01-08
查看详情
卡格列肽的制备方法
背景技术卡格列肽(Cagrilintide) 是一种新型长效酰化胰淀素类似物,作为非选择性胰淀素受体(AMYR)和降钙素G蛋白偶联受体(CTR)激动剂,是由38个氨基酸组成的环状多肽,序列中含有38个氨基酸,并且含有一对二硫键。卡格列肽可显著减轻体重,减少食物摄入,在肥胖研究中具有潜力。胰淀素(amylin)是GLP-1信号通路以外,另一种与饥饿和饱腹感相关的激素。卡格列肽能够减少能量摄入,调节食物选择和偏好,其与胰岛素共同分泌而发挥葡萄糖调节作用,抑制餐后胰高血糖素释放,并延迟胃排空。在治疗糖尿病,肥胖症,代谢综合症以及心血管疾病等方面具有明显的优势,需求应用前景广泛。卡格列肽化学结构式基本信息中文名称:卡格列肽英文名称:Cagrilintide公司编号:GT-F064CAS号:1415456-99-3序列:γ-Glu-Lys-Cys-Asn-Thr-Ala-Thr-Cys-Ala-Thr-Gln-Arg-Leu-Ala-Glu-Phe-Leu-Arg-His-Ser-Ser-Asn-Asn-Phe-Gly-Pro-Ile-Leu-Pro-Pro-Thr-Asn-Val-Gly-Ser-Asn-Thr-Pro-NH2(Disulfidebridge:cys4-cys9)分子式:C194H312N54O59S2分子量:4409.01卡格列肽使用的原料卡格列肽制备方法根据卡格列肽的相关专利,可以得到卡格列肽的合成方法。采用选取卡格列肽序列的第7-8位氨基酸作为伪脯二肽Fmoc-Ala-Thr(pro-me-me)-OH,序列的第10-11位氨基酸作为伪脯二肽Fmoc-Ala-Thr(pro-me-me)-OH,序列的第21-22位氨基酸作为伪脯二肽Fmoc-Ser-Ser(pro-me-me)-OH;其余位点按照氨基酸序列进行偶联反应;肽树脂经裂解得到卡格列肽线性肽;再经过液相环化得到卡格列肽粗品,经纯化制备、转盐、浓缩、冻干得到卡格列肽精肽。该方法使用了三个伪辅二肽进行偶联,虽然解决了因树脂缩聚而导致的偶联难度增大的问题,但增加了生产成本,且该工艺制备所得精肽纯度较低,未达到原料药的质量要求。卡格列肽制备图(1)卡格列肽肽树脂的制备取1 .5mmol第1个保护氨基酸和1 .5mmol HOBT,用适量DMF溶解并冷却至0~15℃;另取1 .5mmol DIC,搅拌下慢慢加入至保护氨基酸DMF溶液中,于0~15℃环境中搅拌反应10分钟,得到活化后的保护氨基酸溶液,备用。取0.5 mmol的氨基树脂(取代度0.42mmol/g),采用DMF溶液溶胀60分钟,使用20% Pip/DMF溶液去保护30min,洗涤过滤得到待反应的树脂。将活化后的第1个保护氨基酸溶液加入到待反应的树脂中,于25~35℃条件下偶联反应120~300分钟,过滤洗涤,得含1个保护氨基酸的树脂:Fmoc-Pro-Resin。采用上述同样方法,依次接入上述对应的第2~38个保护氨基酸或片段:Fmoc- Thr(tBu)-OH,Fmoc-Asn(Trt)-OH,Fmoc-Ser(tBu)-OH,Fmoc-Gly-OH,Fmoc-Val-OH,Fmoc-Asn(Trt)-OH,Fmoc-Thr(tBu)-OH,Fmoc-Pro-OH·H2O,Fmoc-Pro-OH·H2O,Fmoc-Leu-OH,Fmoc-Ile-OH,Fmoc-Pro-OH·H2O,Fmoc-Phe-OH,Fmoc-Asn(Trt)-OH,Fmoc-Asn(Trt)-OH,Fmoc-Ser(tBu)-OH,Fmoc-Ser(tBu)-OH,Fmoc-His(Trt)-OH,Fmoc-Arg(Pbf)-OH,Fmoc-Leu-OH,Fmoc-Pro-OH·H2O,Fmoc-Glu(OtBu)-OH,Fmoc-Ala-OH·H2O,Fmoc-Leu-OH,Fmoc-Arg(Pbf)-OH,Fmoc-Gln(Trt)-OH,Fmoc-Ala-Thr(psi(Me,Me)pro)-OH,Fmoc-Cys(Trt)-OH,Fmoc-Ala-Thr(psi(Me,Me)pro)-OH,Fmoc-Thr(tBu)-OH,Fmoc-Asn(Trt)-OH,Fmoc-Cys(Trt)-OH,Fmoc-Lys(Boc)-OH,Fmoc-Glu-OtBu,二十烷二酸单叔丁酯,得卡格列肽肽树脂4.98g。(2)卡格列肽线性肽粗肽的制备取卡格列肽肽树脂4.49g,加入TFA混合溶液,混合溶液配比为TFA:EDT/Tis/苯酚/ H2O=87 .5:2.5:5:2.5:2.5,用量为8ml/克树脂;20~30℃搅拌反应3小时,反应混合物使用砂芯漏斗过滤,收集滤液,树脂再用少量TFA洗涤3次,合并滤液后加入MTBE沉淀,再用MTBE洗沉淀3次,抽干得类白色粉末即为卡格列肽线性肽粗肽2.08g。(3)卡格列肽环肽粗肽溶液的制备取卡格列肽线性肽粗肽0.50g,按浓度5.0mg/ml配置成线性肽粗肽溶液,在搅拌状态下滴加5ml DMSO溶液,20~30℃反应20h,得到卡格列肽环肽粗肽溶液。(4)卡格列肽精肽的制备取卡格列肽环肽粗肽溶液,用0.45μm混合微孔滤膜过滤;采用高效液相色谱法进行纯化制备,收集卡格列肽馏分;采用高效液相色谱法进行换盐,收集换盐主峰并用分析液相检测纯度,合并换盐主峰溶液,减压浓缩,得到卡格列肽醋酸水溶液,冷冻干燥,得卡格列肽精肽152.18mg,纯度为99.58% ,最大单一杂质0.09%,总收率为31.87%,分子量为4409.0。卡格列肽HPLC图卡格列肽MS图上述实施例表明,与逐步偶联的合成工艺相比,本发明提供的方法所得产品纯度大于99.0%,单一杂质均小于0.1%,提高了产品质量和总收率,工艺简单易于控制,工业化程度高,具有广泛的实用价值和应用前景。
2026-01-07
查看详情
藏在代谢与神经调控中的关键肽:神经降压素的科研新发现
在神经科学与代谢研究的交叉领域,一种13个氨基酸组成的肽类分子正持续引发关注——它就是烟酰胺腺呤二核苷磷酸钠(神经降压素,Neurotensin,CAS:55508-42-4)。这种兼具神经递质、激素与神经调质功能的分子,广泛分布于中枢神经系统与胃肠道,其在食欲调控、能量代谢等领域的作用,被近期多项重磅研究逐步解锁,为代谢疾病治疗提供了全新靶点。以往研究多聚焦其中心调控作用,而复旦大学团队发表于《Cell Research》的研究,首次阐明了神经降压素在外周脂肪细胞中的调控机制。研究发现,神经降压素通过NTS-NTSR2信号通路,抑制神经酰胺合成酶2(CerS2)磷酸化,调控C20-C24神经酰胺合成,同时调节脂肪组织中GDF15的表达,最终实现进食行为的抑制。实验中,白色脂肪细胞特异性NTSR2敲除小鼠,在高脂饮食下出现明显进食量增加与体重上升,而这一现象可通过恢复GDF15水平逆转,为代谢平衡调控提供了全新外周机制。更具突破性的是,加州大学伯克利分校团队发表于《Nature》的研究,揭开了神经降压素与肥胖“快感缺失”的关联。研究证实,大脑伏隔核外侧区→腹侧被盖区(NAcLat→VTA)的奖赏通路中,神经降压素是核心快感信号介质。长期高脂饮食会显著降低该通路中神经降压素的合成释放,导致多巴胺神经元激活受阻,小鼠对高热量食物的愉悦感下降,陷入“越吃越不满足”的恶性循环;而通过基因手段增强神经降压素信号后,肥胖小鼠不仅体重增长减缓,焦虑行为也明显改善,运动意愿同步提升。作为科研核心工具分子,神经降压素(55508-42-4)的理化特性为研究提供了基础保障,其分子式为C78H121N21O20,分子量1673,冻干形式需-20℃低温储存以维持活性。目前已广泛应用于神经科学、代谢疾病、癌症等领域,成为探索精神分裂症、帕金森病、肥胖及代谢相关脂肪肝等疾病机制的关键材料。从外周脂肪代谢调控到中枢奖赏信号传递,神经降压素的功能网络正被系统解码。这些研究不仅深化了对生命调控机制的认知,更让靶向NTS信号通路的疾病治疗成为可能。对于科研从业者而言,这类关键分子的深入探索,无疑将持续推动生命科学领域的突破性进展。
2026-01-06
查看详情
Ghrelin:藏在胃里的“能量调节密码”
你是否好奇,饥饿感究竟从何而来?有一种激素早已悄悄掌控着这一过程——它就是胃饥饿素(Ghrelin),也被称为人-生长激素释放肽。作为目前已知唯一能促进食欲的内源性物质,这种主要由胃底P/D1细胞分泌的激素,正在被越来越多的研究揭开神秘面纱。从结构来看,Ghrelin是由28个氨基酸构成的活性肽,其第3位丝氨酸残基的N-辛酰化修饰是发挥生物活性的关键,对应的化学标识为304853-26-7与258279-04-8。它通过与生长激素分泌受体(GHSR-1α)结合,激活下丘脑NPY/AgRP神经元,直接触发饥饿信号;同时还能刺激生长激素释放,调节能量代谢与胃肠功能,形成一套复杂的生理调控网络。基础研究早已证实,Ghrelin的分泌水平会随进食状态波动——餐前显著升高,餐后则迅速下降,精准匹配人体的能量需求周期。更有趣的是,它不仅调控食欲,还能直接作用于胃肠道平滑肌细胞,增加胃肠蠕动频率与幅度,对术后胃肠功能恢复、胃肠动力障碍等病症的治疗具有潜在价值。近年研究还发现,Ghrelin系统与肥胖、糖尿病等代谢疾病密切相关,阻断其信号通路被认为是肥胖治疗的潜在方向。 从实验室到临床,Ghrelin的研究边界不断拓展。有研究证实其能促进胃肠道上皮细胞增殖与迁移,参与炎症修复过程;还有研究发现其在神经系统中可调节情绪、促进学习记忆。而针对其不同形式的研究,如去酰化Ghrelin对酒精摄入的抑制作用,更让我们看到了这一激素系统的复杂性与研究潜力。这些研究进展的背后,离不开高纯度Ghrelin试剂的支撑。作为连接基础研究与临床转化的关键工具,其稳定的生物活性为探索能量代谢调控机制、开发新型代谢疾病疗法提供了核心保障。随着研究的深入,这个藏在胃里的“小激素”,未来或许会为更多疾病的治疗带来新突破。
2026-01-05
查看详情
一文了解氨基酸、多肽与蛋白质之间相对应的关系
1氨基,羧基和氨基酸氨基:-NH2氨基是基本碱基,大多数含有氨基的有机物都有一定碱的特性。氨基是一个活性大、易被氧化的基团。羧基:-COOH。分子中具有羧基的化合物称为羧酸。氨基酸:结构中含有胺基和羧基,并且胺基和羧基都是直接连接在一个-CH-结构上的有机化合,化学式是RCHNH2COOH。羧酸碳原子上的氢原子被氨基取代后形成的化合物。氨基酸分子中含有氨基和羧基两种官能团。下图是α-氨基酸的分子结构。经蛋白质水解后得到的氨基酸都是α-氨基酸,而且仅有二十二种,包括甘氨酸、丙氨酸、缬氨酸、亮氨酸、异亮氨酸、甲硫氨酸(蛋氨酸)、脯氨酸、色氨酸、丝氨酸、酪氨酸、半胱氨酸、苯丙氨酸、天冬酰胺、谷氨酰胺、苏氨酸、天冬氨酸、谷氨酸、赖氨酸、精氨酸、组氨酸、硒半胱氨酸 [和吡咯赖氨酸 ,它们是构成蛋白质的基本单位。例如,亮氨酸,如下图 例如,天冬氨酸,如下图 2肽键和多肽肽键是一个氨基酸的羧基与另一个氨基酸的氨基缩水形成的共价键。肽键的形成过程如下图 我们把由于去水形成的C原子和N原子之间的键就叫做肽键,也称为酰胺键,写作—CO—NH—,如下图中的红线所示 肽键中的原子由于可产生共振而表现出较高的稳定性。在肽键中C-N单键具有约40%双键性质。最简单的肽由两个氨基酸组成,称为二肽。含有三个氨基酸的肽称为三肽,以此类推。肽链中的氨基酸由于形成肽键时脱水,已不是完整的氨基酸,所以称为残基。多肽示例: 在蛋白质分子中,氨基酸之间以肽键连接起来,形成肽链。3蛋白质结构蛋白质结构是指蛋白质分子的空间结构。作为一类重要的生物大分子,蛋白质主要由碳、氢、氧、氮、硫等化学元素组成。所有蛋白质都是由20种不同的L型α氨基酸连接形成的多聚体,在形成蛋白质后,这些氨基酸又被称为残基。蛋白质和多肽之间的界限并不是很清晰,有人基于发挥功能性作用的结构域所需的残基数认为,若残基数少于40,就称之为多肽或肽。一定数量的残基对于发挥某一生物化学功能是必要的;40-50个残基通常是一个功能性结构域大小的下限。蛋白质大小的范围可以从这样一个下限一直到数千个残基。要发挥生物学功能,蛋白质需要正确折叠为一个特定构型,主要是通过大量的非共价相互作用(如氢键、离子键、范德华力和疏水作用)来实现;此外,在一些蛋白质(特别是分泌性蛋白质)折叠中,二硫键也起到关键作用。为了从分子水平上了解蛋白质的作用机制,常常需要测定蛋白质的三维结构。由研究蛋白质结构而发展起来了结构生物学,采用了包括X射线晶体学、核磁共振以及冷冻电镜(cryo-EM)等技术来解析蛋白质结构。一级结构肽或蛋白质的氨基酸序列(或残基序列)被称为蛋白质一级结构。蛋白质一级结构(primary structure)也包括二硫键的位置。二级结构蛋白质二级结构(secondary structure of protein)是指多肽主链骨架原子沿一定的轴盘旋或折叠而形成的特定的构象,即肽链主链骨架原子的空间位置排布,不涉及氨基酸残基侧链。蛋白质二级结构的主要形式包括α-螺旋、β-折叠、β-转角和无规卷曲(环)。由于蛋白质的分子量较大,因此,一个蛋白质分子的不同肽段可含有不同形式的二级结构,维持二级结构的主要作用力为氢键。一种蛋白质的二级结构并非单纯的α螺旋或β折叠结构,而是这些不同类型构象的组合。三级结构蛋白质三级结构(protein tertiary structure):蛋白质分子处于它的天然折叠状态的三维构象。三级结构是在二级结构的基础上进一步盘绕,折叠形成的。三级结构主要是靠氨基酸侧链之间的疏水相互作用,氢键,范德华力和静电作用维持的。(在二级结构的基础上借助各种次级键卷曲折叠成特定的球状分子结构的构象)。四级结构在体内有许多蛋白质含有2条或2条以上多肽链,才能全面地执行功能。每一条多肽链都有其完整的三级结构,称为亚基(subunit),亚基与亚基之间呈特定的三维空间分布,并以非共价键相链接,这种蛋白质分子中各亚基的空间排布及亚基接触部位的布局和相互作用,即寡聚蛋白中各亚基的空间排布,称为蛋白质的四级结构(Quaternary structure)。蛋白质亚基之间主要通过疏水作用、氢键、离子键等作用力形成四级结构,其中最主要的是疏水作用。蛋白质折叠折叠类型则指的是整体的结构排列类型,如螺旋束、β桶、和罗斯曼折叠,或是由蛋白质数据库结构分类中提供的不同的折叠。从一级结构到更高级结构的过程就被称为蛋白质折叠。一个序列特定的多肽链(折叠之前的蛋白质一般都被称为多肽链)一般折叠为一种特定构象(又称为天然构象);但有时可以折叠为一种以上的构象,且这些不同构象具有不同的生物学活性。在真核细胞内,许多蛋白质的正确折叠需要分子伴侣的帮助。 结构分类对蛋白质结构进行分类的方法有多种,有多个结构数据库(包括SCOP、CATH、和FSSP)数据库提供不同的结构分类。分别采用不同的方法进行结构分类。存放蛋白质结构的PDB数据库中就引用了SCOP的分类。对于大多数已分类的蛋白质结构来说,SCOP、CATH和FSSP的分类是相同的,但在一些结构中还有所区别。结构预测测定蛋白质序列比测定蛋白质结构容易得多,而蛋白质结构可以给出比序列多得多的关于其功能机制的信息。因此,许多方法被用于从序列预测结构。l 同源建模:需要有同源的蛋白三级结构为基础进行预测。l “从头开始”(Ab initio):只需要蛋白质序列即可进行结构预测。由于运算量大,需要有超级计算机来进行,或采用分布式计算。l 四级结构预测:主要是预测蛋白质-蛋白质之间的相互作用方式。免责声明:本文为行业交流学习,版权归原作者所有,如有侵权,可联系删除
2026-01-04
查看详情
2006-2026 上海博华国际展览有限公司版权所有(保留一切权利)
沪ICP备05034851号-57