


一、FDA检查指南怎么查?
FDA的检查指南官网可查,关键是知道搜哪几页。
这里集中了FDA检查人员每天用的所有操作手册——调查操作手册(IOM)是检查人员的核心流程手册;合规程序手册(CPM)告诉检查人员怎么评估企业合规性;检查指南(Inspection Guides)针对不同生产类型给出了具体检查方法。
2. Search for FDA Guidance Documents
所有FDA当前对某类检查的最新看法,都汇总在这里。
最近值得关注的更新:
2025年12月,FDA发布了《生物研究监测检查适用流程与实践》最终指南,规定了检查中需要提供的记录类型、检查前后的沟通最佳实践等。这是落实《2022年食品和药品综合改革法案》的法定要求。
2026年2月,FDA发布了《医疗器械制造商检查》手册7382.850,取代了沿用二十多年的医疗器械QSIT检查方法。新手册将检查重点重组为六大质量管理体系领域和四类其他适用FDA要求。
2026年6月,FDA发布了新版《批准前检查(PAI)合规程序指南》(CPGM 7346.832),2026年8月10日生效,强化风险核查,允许远程评估替代部分现场检查。
推荐阅读:《美国FDA发布2026年新版<批准前检查(PAI)合规程序指南>》
二、EMA检查指南怎么查?
EMA的检查文件集中在两个地方。
1. Compilation of Union Procedures on Inspections
是EMA检查程序的核心汇编,涵盖了支持制造商和批发商检查的程序、EudraGMDP数据库使用的模板及使用指南。2024年8月起,这份汇编从一份大文件拆分为每个程序/模板的独立文件,更新记录单独追踪。
2. GMP/GDP检查员工作组发布的概念文件和工作计划也值得订阅。2025年11月,工作组通过了修订GMP附录15《确认与验证》的概念文件;2025-2027三年工作计划也已发布。
另外,EMA正在运行制药质量体系(PQS)有效性试点项目,2026至2027年间将在选定的GMP检查中试点评估PQS对风险变更管理的有效性。制造商可在2026年12月31日前申请参与。
三、2024-2026年FDA/EMA常见缺陷项
以下缺陷项均来自FDA和EMA官方发布的警告信与检查报告:
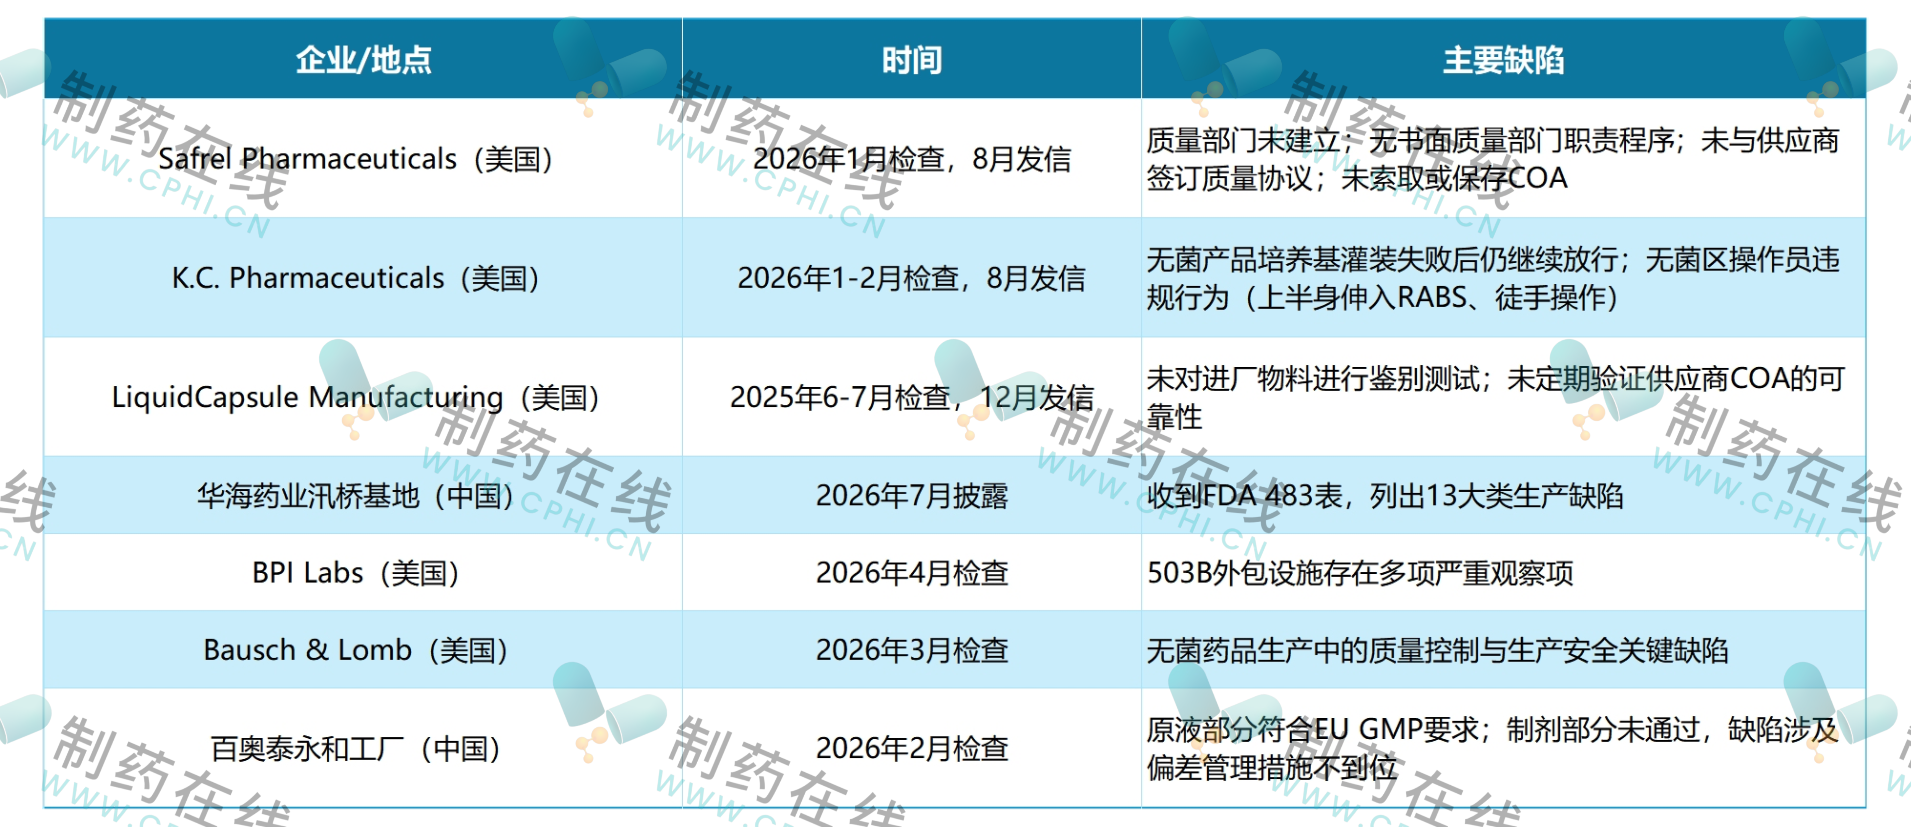
缺陷项的集中趋势:
从上述案例可以清晰看到几条高频红线——
量部门失职
无菌保障失效
物料检测缺失
EMA方面,偏差管理是2026年的检查重点。
四、为什么要关注这些?
供应商的合规状态直接影响原料供应——一旦供应商收到警告信或GMP证书被撤销,你的供应链就可能断掉。
2026年8月生效的FDA新版《批准前检查(PAI)合规程序指南》明确强化了数据完整性核查。这意味着你的供应商如果数据完整性不过关,不仅过不了检查,还可能连累你的产品注册进度。
建议把下面这几个动作变成习惯:
1. 每周花10分钟扫一遍FDA Warning Letters页面。
2. EMA的EudraGMDP数据库可以查特定工厂的GMP证书状态和检查报告。
3. 订阅FDA的Guidance Documents更新推送,新指南出台第一时间知道。
4. 把供应商的483和警告信记录纳入供应商审计流程——别等到检查来了才发现合作多年的供应商早就是“重点观察对象”。
参考来源:
1. FDA 官网 (fda.gov)
2. 美国政府出版局(govinfo.gov);
3. EMA 官网(ema.europa.eu)
4. EudraGMDR数据库

 ×
 首页

 我要采购
 我要供应
 我要推广
 我要投稿

