


9月22日,罗氏公布enicepatide在2型糖尿病合并超重或肥胖患者中的II期结果。这款每周一次的GLP-1/GIP双受体激动剂,在最高24 mg剂量下治疗48周后,糖化血红蛋白平均下降2.65个百分点,体重下降15.5%;90%的患者糖化血红蛋白降至6.5%以下,62%甚至降至5.7%以下。对于基线糖化血红蛋白超过8.5%的患者,降幅达到4.13个百分点。更值得注意的是,48周时最高剂量组的减重曲线仍没有明显进入平台期。
几个月前公布的肥胖II期研究已经给出类似信号。在没有2型糖尿病的超重或肥胖患者中,enicepatide 24 mg治疗48周后平均体重下降22.7%,相对安慰剂的治疗差异达到22.5个百分点;47.8%的受试者减重至少20%,26.1%减重至少30%。对于一款仍处于II期的药物,这已经是目前减重药物中非常靠前的数据。
这款药最初由Carmot Therapeutics开发,罗氏于2024年1月完成对Carmot的收购,CT-388(enicepatide当时的项目名称)也由此进入罗氏管线。Enicepatide面对的参照物恰好是同一种机制中已经取得巨大成功的礼来支柱资产替尔泊肽(tirzepatide)。罗氏也没有回避这一点,而是直接给出了潜在“同类最佳”的定位。支撑这一说法的基础并不只是22.7%的减重数字,而是一套与替尔泊肽有所不同的分子设计:同样激活GLP-1和GIP两个受体,却试图让两个受体都更长时间维持有效信号。
1.48周已经逼近替尔泊肽72周的减重水平
替尔泊肽在肥胖治疗中的标志性数据来自SURMOUNT-1研究。15 mg剂量治疗72周后,按照疗效估计策略平均减重22.5%;按照治疗方案估计策略则为20.9%。这个结果确立了替尔泊肽在减重药物中的高效力位置。
Enicepatide目前II期研究在48周已经达到22.7%的平均减重,而且最高剂量组的曲线仍在继续下降。两个试验的人群构成、统计方法、剂量递增方案和安慰剂表现并不完全相同,因此不能据此得出enicepatide已经优于替尔泊肽的结论。但从开发竞争的角度看,一个现象非常醒目:enicepatide用了48周,就达到了替尔泊肽在SURMOUNT-1中72周取得的约22.5%减重水平。
2型糖尿病患者中的差距也值得观察。这个人群通常比单纯肥胖患者更难减重。替尔泊肽在SURMOUNT-2研究中,15 mg治疗72周平均减重15.7%;enicepatide 24 mg在48周已经达到15.5%,同样没有明显平台。降糖数据也很强。替尔泊肽在SURPASS-2研究中,15 mg治疗40周后糖化血红蛋白下降2.46%,50.9%的患者达到5.7%以下;enicepatide目前48周下降2.65%,62%的患者进入5.7%以下。这里同样属于跨试验比较,不能视为正式的优效性证据,但至少说明enicepatide目前已经进入替尔泊肽建立的最高效力区间。
因此,enicepatide现阶段最值得关注的并不是“22.7%比22.5%多了0.2个百分点”,这种比较本身没有意义。更重要的是三个特征同时出现:肥胖患者48周减重接近23%,糖尿病患者48周减重达到15.5%,而且两项研究中最高剂量组到48周都没有出现明显减重平台。如果这种趋势能够在更长时间的III期研究中保持,才可能真正拉开差异。
这也把问题带到了enicepatide最特别的地方:为什么同样是GLP-1/GIP双受体激动剂,它可能获得不同的作用持续性?
2.双受体完全偏向性激动剂:偏向在哪里?
从分子结构看,enicepatide和替尔泊肽之间的关系,比一般意义上的同类药物还要接近。以替尔泊肽的39肽序列为参照,两者的结构差异实际上只集中在最前端Tyr¹-Aib²所对应的N端区域:替尔泊肽以Tyr-Aib为N端结构,enicepatide则用一个芳香族酰基〔2-(3-cyano-5-fluorophenyl)-2-methylpropanoyl〕连接β-Ala取代这一结构。从随后的Glu3开始,一直到C端Ser-NH₂,两者的肽链序列完全相同;对应Lys上的AEEA-AEEA-γGlu-C20二羧酸长效化侧链也相同。也就是说,enicepatide保留了替尔泊肽从Glu3之后的整套分子设计,真正被替换的只有N端二肽。
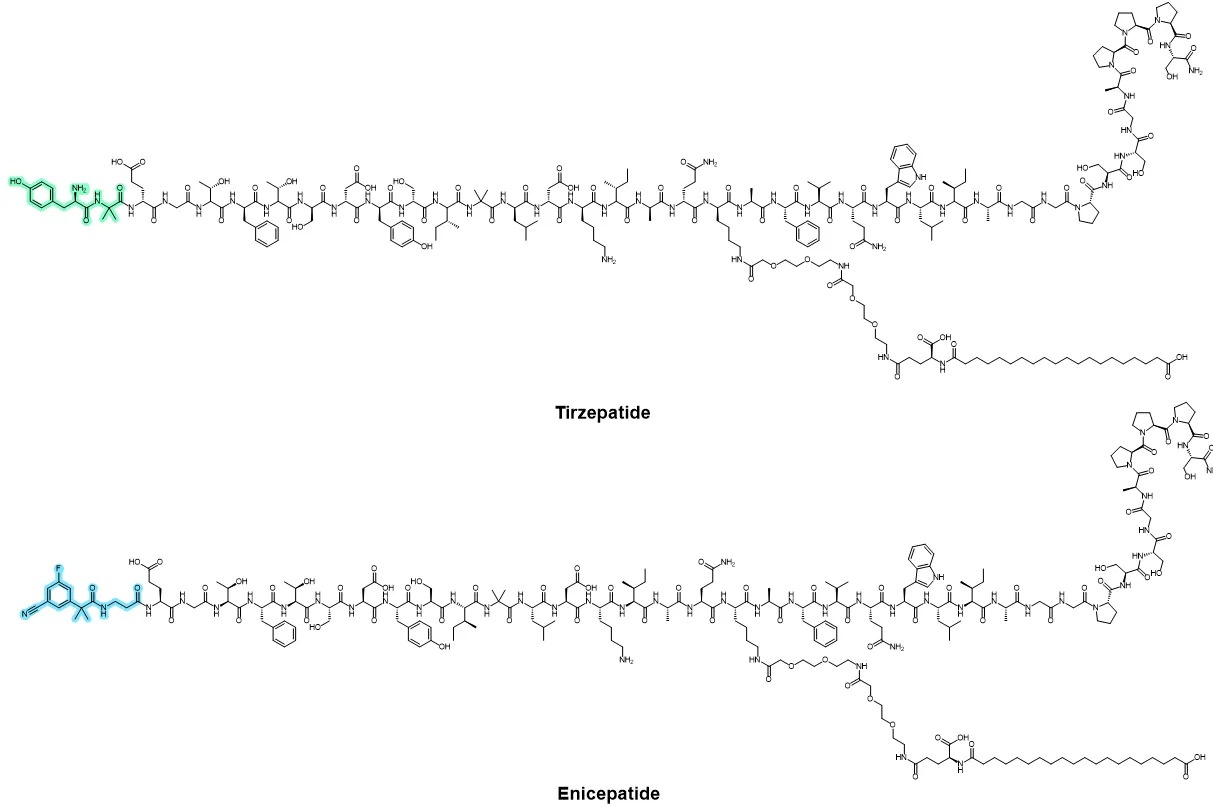
这个看似很小的改动恰好可能位于B类G蛋白偶联受体最敏感的区域。GLP-1受体和GIP受体识别肽类配体时,肽链中后段主要与受体胞外结构域结合,而N端会进一步深入跨膜核心区域,直接参与受体活化和构象选择。替尔泊肽与GLP-1受体、GIP受体的冷冻电镜结构也显示,其N端残基深入跨膜口袋,是决定受体激活方式的重要结构区域。这类多肽与受体结合时,肽链中后段主要负责与受体胞外区域结合,而N端会进一步进入跨膜核心区域,推动受体形成特定的活化构象。可以把它简单理解为:肽链后半段负责把钥匙插进锁孔,N端决定这把钥匙怎样转动锁芯。钥匙大部分结构都一样,只要最前端改变,受体内部最终形成的活化状态就可能不同。
这种结构差异最终体现在信号传导上。GLP-1受体和GIP受体被激活以后,最重要的一条通路是通过Gs蛋白促进细胞内环磷酸腺苷(cAMP)升高,并进一步启动与胰岛素分泌和代谢调节相关的信号。但受体持续受到激动后,还会募集β-抑制蛋白(β-arrestin)。β-arrestin结合活化受体后,会降低受体继续传递Gs–cAMP信号的能力,并促进受体从细胞膜进入细胞内部。细胞表面可继续响应药物的GLP-1受体和GIP受体因此减少,在相同药物浓度下,后续产生的cAMP信号也可能逐渐减弱,进而影响胰岛素分泌、食欲抑制等代谢效应。长期持续刺激后,这种反应下降就表现为受体脱敏。
因此,药物在血液里存在多久,与受体能够有效工作多久,其实是两个不同的问题。脂肪酸修饰解决的是前一个问题,让药物可以维持每周一次给药;enicepatide试图解决的是后一个问题,让受体在药物持续存在时,尽量少被内吞,尽量保持对刺激的响应。这就是罗氏反复强调的“完全信号偏向性”(fully signaling biased)。从激动剂药理学角度看,enicepatide可以概括为一款“完全信号偏向性激动剂”(fully biased agonist):GLP-1受体和GIP受体两个受体在被激活后,都明显偏向Gs–cAMP信号,同时减少β-arrestin募集和受体内吞。“完全偏向性”强调的是这种cAMP信号偏向的程度,而enicepatide同时在GLP-1受体和GIP受体两个受体上具有这一性质,因此罗氏目前也将其称为“双重信号偏向性”(dually biased)GLP-1/GIP受体激动剂。
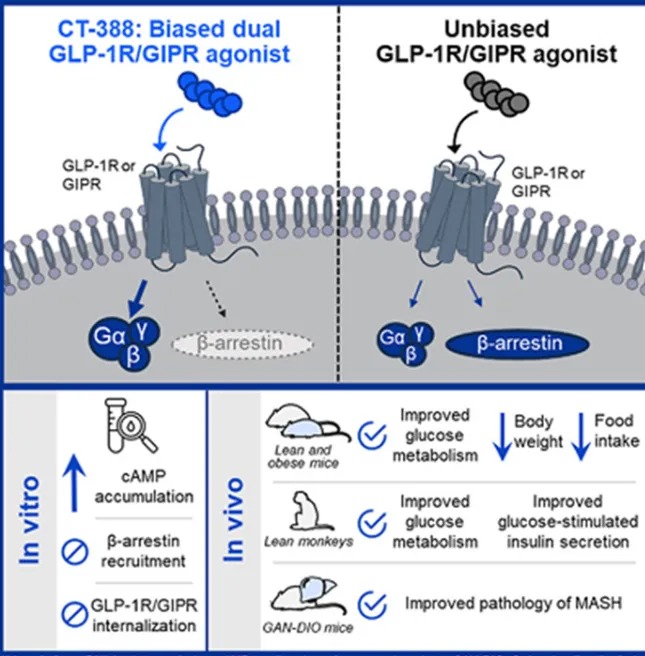
替尔泊肽本身其实也具有信号偏向性,只是这种特征主要集中在GLP-1受体。在GLP-1受体上,它同样偏向环磷酸腺苷信号,β-arrestin募集和受体内吞较弱;但到了GIP受体,替尔泊肽的行为更接近天然GIP,仍然可以有效募集β-arrestin并诱导受体内吞。因此,替尔泊肽已经是一款偏向性激动剂(biased agonist),但这种偏向性主要体现在GLP-1受体;enicepatide进一步将同样的设计扩展到GIP受体,使GLP-1受体和GIP受体同时表现出cAMP偏向性,这正是其完全偏向性激动剂定位的核心。
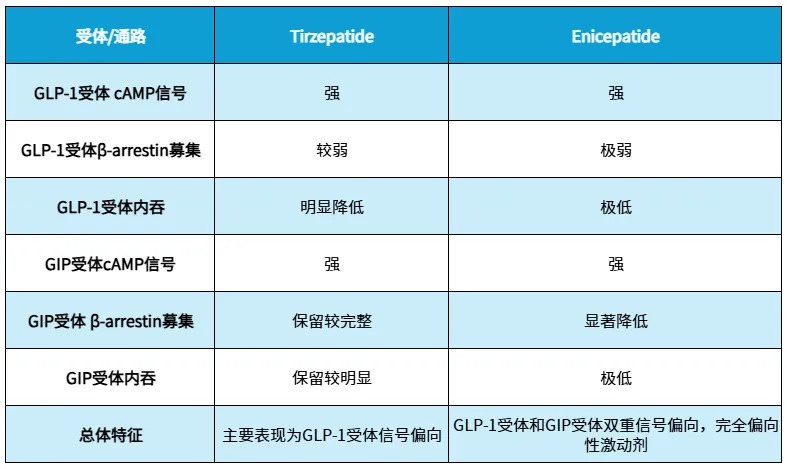
因此,两者之间最核心的区别可以概括得非常简单:替尔泊肽主要在GLP-1受体上表现出明显信号偏向,而enicepatide把这种特征同时做到了GLP-1和GIP两个受体。这也让两款药虽然靶点完全相同,却可能拥有不同的长期药理行为。
3.潜在同类最佳
如果enicepatide这种完全信号偏向性激动剂的双受体药理能够在人体验证,一个潜在结果就是受体在长期药物暴露下保持更好的响应能力。药物依然存在于血液中,同时细胞膜表面仍保留更多可以工作的GLP-1受体和GIP受体,那么有效信号就可能维持得更久。
这也为目前临床研究中反复出现的一个现象提供了机制上的解释:48周时,最高剂量组的减重曲线仍没有明显走平。当然,目前还不能反过来认定这种现象就是信号偏向性造成的。人体体重变化受到剂量递增、药物暴露、食欲、能量摄入、代谢适应和患者基线特征等多方面影响,β-arrestin也并非单纯负责“关闭”受体,受体内吞以后还可能重新循环回到细胞膜。因此,从体外观察到更少的受体内吞,到人体获得更持久的减重,中间仍有很长一段需要临床验证的距离。
但enicepatide至少已经建立了一条相当完整的结构-机制-临床假说。N端重新设计可能改变受体活化构象,GLP-1和GIP两个受体都更偏向环磷酸腺苷信号,β-arrestin募集和受体内吞下降,受体可能因此更少脱敏,最终有机会维持更持久的药理作用。目前48周仍未进入明显减重平台,与这个设计方向至少是一致的。
现有数据也提示,enicepatide的优势如果最终成立,更可能体现在效力和持续性,而不是耐受性。肥胖II期研究中,24 mg组恶心、腹泻和呕吐发生率分别约为46%、32%和21%,因不良事件停药比例约7%。这些数字并没有显示出相对于替尔泊肽十分明显的胃肠道耐受性优势。因此,enicepatide下一阶段真正要证明的,是在类似的胃肠道负担下,能否获得更快、更深或者更持久的减重和降糖效果。
GLP-1领域过去几年的升级路线非常清晰:从单受体走向双受体,再走向三受体,增加靶点几乎成了下一代药物最直观的方向。Enicepatide提供了另一种可能。GIP和GLP-1这两个靶点已经被替尔泊肽充分验证,进一步提升疗效未必必须再加入第三个受体,同样可以从受体本身的工作方式入手。
替尔泊肽已经证明,GIP和GLP-1的组合足以产生极强的减重和降糖作用。Enicepatide现在要回答的是:如果让这两个受体工作得更久、减少内吞和脱敏,同样的双靶点组合还能不能继续向上突破。
如果III期研究最终重复目前的数据,enicepatide带来的意义可能会超过一款新的GLP-1/GIP双激动剂。它所验证的是另一条药物设计路径:在一个已经被临床充分验证的双靶点骨架上,只对决定受体构象的关键区域进行精细重构,就有机会改变两个受体的长期信号行为。下一代肠促胰素药物的竞争,也可能因此从增加靶点数量,进一步深入到如何控制受体的活化构象、信号偏向和持续时间。

 ×
 首页

 我要采购
 我要供应
 我要推广
 我要投稿

