


多肽药物正处于快速发展期,但多肽合成中的传统难题仍未得到根本解决。传统合成路线沿 C→N 方向反复进行 "保护 — 活化 — 胺解 — 去保护" 循环,每构建一个酰胺键即伴随大量原子的消耗;保护基的使用导致步骤冗长、废弃物量大,这一问题长期制约着行业发展。六十多年前,化学家即提出直接以未保护氨基酸为原料、模拟核糖体沿 N→C 方向逆向延伸肽链的设想,但该路线面临两重障碍:其一,两性离子形态的氨基酸溶解性差、亲核性弱;其二,多肽链 C 端羧酸在活化过程中,α- 手性中心的外消旋速率可达保护氨基酸的 35–110 倍。突破上述瓶颈的关键在于一种已问世六十余年的经典试剂 ——N,O - 双 (三甲基硅基) 乙酰胺(BSA)。BSA 可将氨基酸羧基原位转化为三甲基硅酯,从而显著改善溶解性并打破两性离子平衡,使氨基以 N-TMS(TMS:三甲基硅基)形式参与偶联;同时,硅酯对水和弱酸极为敏感,肽键形成后仅需简单的酸碱处理即可原位脱除。借助 "BSA 瞬态保护 + 炔酰胺缩合试剂(MYTsA)" 策略,赵军锋团队于 2024 年在 JACS 上报道了以未保护氨基酸为原料的 N→C 逆向多肽合成方法,20 种天然氨基酸(组氨酸除外)均能以近定量收率构建肽键。默沙东等团队 2026 年在 ChemRxiv 预印本中报道了面向连续化制造的 N→C 延伸平台,采用 2,2 - 二甲基丁酰氯(DMBCl)混合酸酐实现选择性偶联。在模型八肽的七次连续偶联中,无需任何中间分离,单步收率达 96%,总收率 73%;过程质量强度(PMI)仅为 22,按分子量校正后每氨基酸约 5.5,较行业调查水平低约两个数量级。对于药物地加瑞克(10 AA)的合成,该平台仅需两次连续延伸与两次分离,而已发表的液相路线则需 26 步反应、20 次分离。"BSA 瞬态保护" 这一硅基活化策略,正在深刻改变多肽化学合成的传统范式。
一、BSA 瞬时保护氨基酸
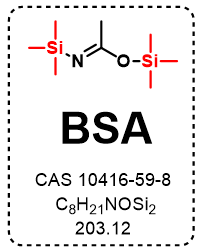
BSA(N,O - 双 (三甲基硅基) 乙酰胺,CAS 10416-59-8,结构式 CH₃C (OSiMe₃)=NSiMe₃)分子含有两个可转移的 TMS 基团,属于中性双 TMS 供体。与 TMSCl 不同,BSA 在硅烷化过程中不产生氯化氢;按每分子转移一个 TMS 的常规计量比,其副产物为 N - 三甲基硅基乙酰胺(CH₃CONH–TMS,可与 O - 硅基形式发生互变异构),呈中性且易于除去。在过量 BSA 存在下加热,未保护氨基酸乃至未保护多肽的氨基、羧基及侧链活泼氢均可同时发生硅烷化,生成 N,O - 双 (三甲基硅基) 氨基酸。其中,羧基经 TMS 酯化(–COOTMS)后,既可破坏两性离子结构、改善底物在有机溶剂中的溶解性,又能屏蔽羧基的酸性与反应活性,从而抑制碱性缩合条件下羧酸盐与活化酯之间的 O - 酰化副反应;疏水 TMS 基团的引入还可抑制肽链聚集析出,维持反应体系均相。氨基的 TMS 化(–NH–TMS)则为可逆过程:N–Si 键键能较低,当加入活化酯时 TMS 基团即被酰基置换,直接完成胺解反应,不对偶联过程构成阻碍。整个反应条件温和、体系呈中性,不破坏 Boc、tBu 等常用保护基,与常见缩合体系兼容,硅烷化与偶联(胺解)可在同一反应器中完成。
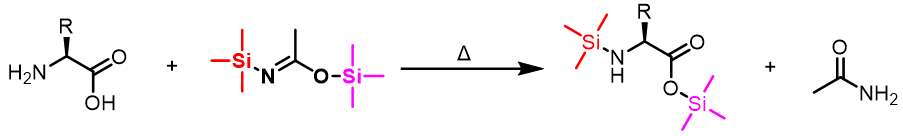
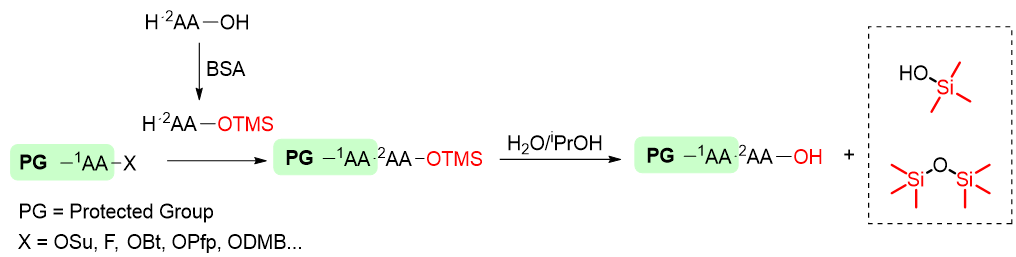
二、BSA 保护的脱除(淬灭)
瞬态保护的可逆性,直接决定了该合成路线的适用边界。偶联完成后,TMS 酯经水洗或酸洗即可水解,恢复游离羧基;相应副产物水溶性良好、易于除去,全程无需额外的脱保护步骤,在工艺后处理中不存在技术障碍。
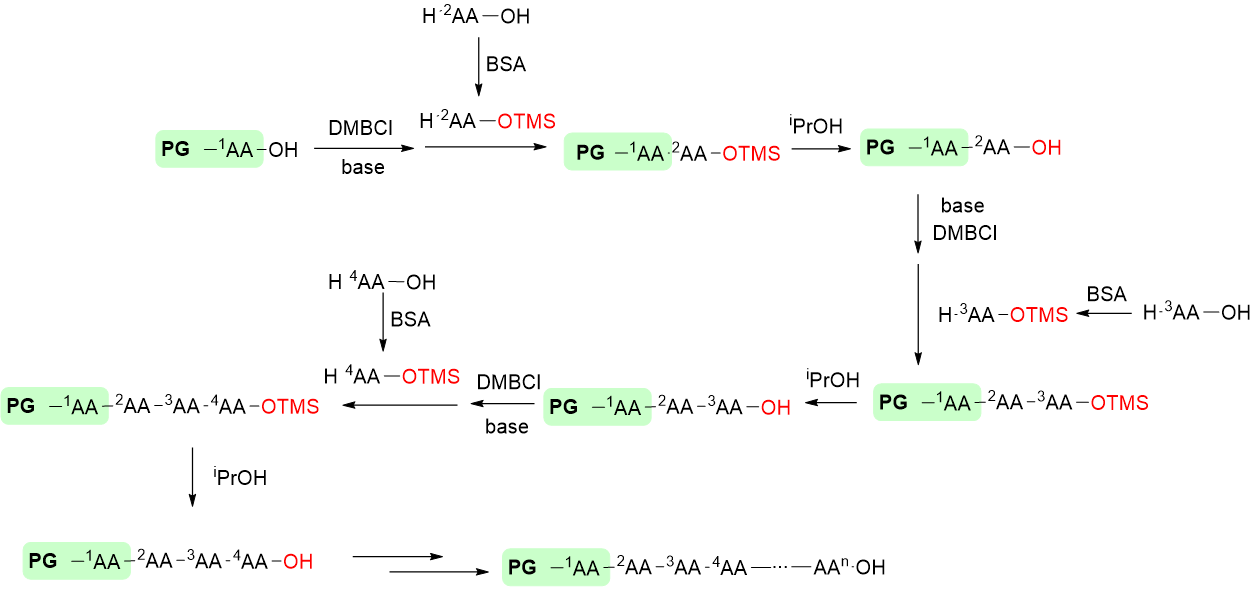
真正的挑战在于连续偶联过程:TMS 酯会暂时封闭正在增长肽链的 C 端,若仍采用常规的水相后处理,链增长将被迫中断。默沙东等团队在 ChemRxiv 预印本中提出的解决方案是采用异丙醇原位淬灭,即在反应体系内直接对 TMS 酯进行醇解;同时,该团队验证了这一体系对醇和水均具有良好的耐受性(加入 10 当量水仅导致不到 2% 的收率损失)。BSA 硅基的引入与脱除均简便可控,这正是 "瞬态保护" 这一策略的优势。
三、连续多步 N/C 偶联
N→C 合成路线的核心优势在于可实现一锅连续投料,而这一能力的实现依赖于以下四项设计:其一,副产物仅为 DMB 酸与 DIPEA 盐,粗产物体系洁净,可直接进入下一轮反应;其二,DMBCl 对新加入氨基酸的氨基具有 >40:1 的 N - 选择性,过量试剂可相互淬灭,过度加成反应被就地抑制;其三,N→C 延伸模式使 N 端始终处于 Fmoc 保护状态,每轮仅活化 C 端,从而完全免除脱保护步骤;其四,2,6 - 二甲基吡啶可稳定混合酸酐,抑制肽链活化过程中最易发生的恶唑烷酮消旋。单步收率 96% 是连续合成的关键阈值:对于十肽而言,若单步收率为 95%,总收率将累积至 63%;若降至 85%,总收率仅余 23%—— 单步收率的累积效应,是实现七次连续偶联而无需中间分离的根本保障。
在上述整套设计中,BSA 扮演着一个常被忽视却至关重要的角色。它并不直接参与肽键形成,却决定了 "以未保护氨基酸为原料" 这一策略能否真正成立:对于溶解性差的氨基酸,机械研磨仅为权宜之计,而真正具有普适性的解决方案是 BSA—— 它将羧基原位硅酯化,使难溶粉末底物溶解于反应体系。由此,BSA 从 "溶解助剂" 升格为连续偶联的关键使能试剂:没有它,难溶氨基酸无法进入反应体系;没有异丙醇原位淬灭,被封闭的 C 端将导致链增长中断。正是这一问世六十余年的经典试剂,将 "保护仅在需要的瞬间存在" 的瞬态保护理念,转化为一锅连续投料的工程现实。
四、结语
以游离氨基酸为原料的连续接肽长期被视为多肽合成领域的难点,其核心矛盾在于未保护氨基酸同时存在溶解性差与亲核性弱两重缺陷,而 BSA 恰可通过可逆硅基开关同时应对这两重问题:羧基经 TMS 酯化后,底物溶解性得到改善,O - 酰化副反应亦受到抑制;氨基发生可逆 TMS 化后,遇活化酯时 TMS 即被酰基置换,从而完成胺解反应。整个过程无需引入保护基,亦无需额外的脱保护步骤 —— 硅基在醇解中原位释放、羧基恢复,肽链增长过程无需中间分离。BSA 虽不直接参与肽键形成,却使 N→C 连续接肽成为一条免保护、低废弃物(低 PMI)的可规模化绿色合成路线。
展望未来,该策略的应用价值有望体现在以下三个方向:其一,连续流原位化,即将硅酯化步骤集成至反应管线内,实现难溶氨基酸的连续进样;其二,绿色溶剂替代,即以 BSA 预处理为过渡途径,逐步减少 DMAc/DMF 等溶剂的使用;其三,通用预处理,即使 BSA 成为未保护氨基酸偶联前的标准预处理步骤,并与 "瞬态保护" 理念共同固化为工艺规范。需要指出的是,BSA 本身仍处于辅助地位 —— 它不直接参与成键,对水敏感,且用量需精确控制;这一问世六十余年的经典试剂能够发挥何种程度的作用,最终取决于与其相匹配的活化体系。

 ×
 首页

 我要采购
 我要供应
 我要推广
 我要投稿

